
Ich habe einen IFG ganz ohne Trara und wir wollen nicht blabla bekommen. So wie es sein sollte. Ich bin erstaunt.

Zeitlich befristet kann man die Daten noch von der Originalquelle herunterladen:

BfArM Datentransfer: https://cloud.bfarm.de/s/xn2Dnz6TEyTjFap/authenticate/showshare
Passwort: aX2jk9X76q
Ich habe die Dateien aber auch bei meiner FragdenStaat Anfrage hochgeladen.
Die Dateien sind des Weiteren dauerhaft bei Telegram hinterlegt.
https://t.me/DrBines_verbales_Vitriol/22114
Bei der Datenmenge, habe ich mir erst einmal einen groben Überblick von Perplexity erstellen lassen. Die jeweiligen Dokumente müssen von nutzenden Juristen jeweils noch einmal selbst geprüft werden.
Remdesivir und Ivermectin im regulatorischen Kontrast
Vergleichende Analyse der Zulassungs- und Bewertungswege beider Substanzen auf Basis der BfArM-Bewertungsakten (Referat 93/Präsidialstab, Berichte an das BMG) und der zeitgleichen internationalen Studienlage.
Zitierkonventionen:
[BER pXXX] = Covid-Berichte_geschwarzt.pdf (PDF-Seiten 1–1975)
Wissenschaftliche Publikationen werden mit PubMed-/PMC-Link bei Erstnennung zitiert
1. Der zentrale Befund in einem Satz
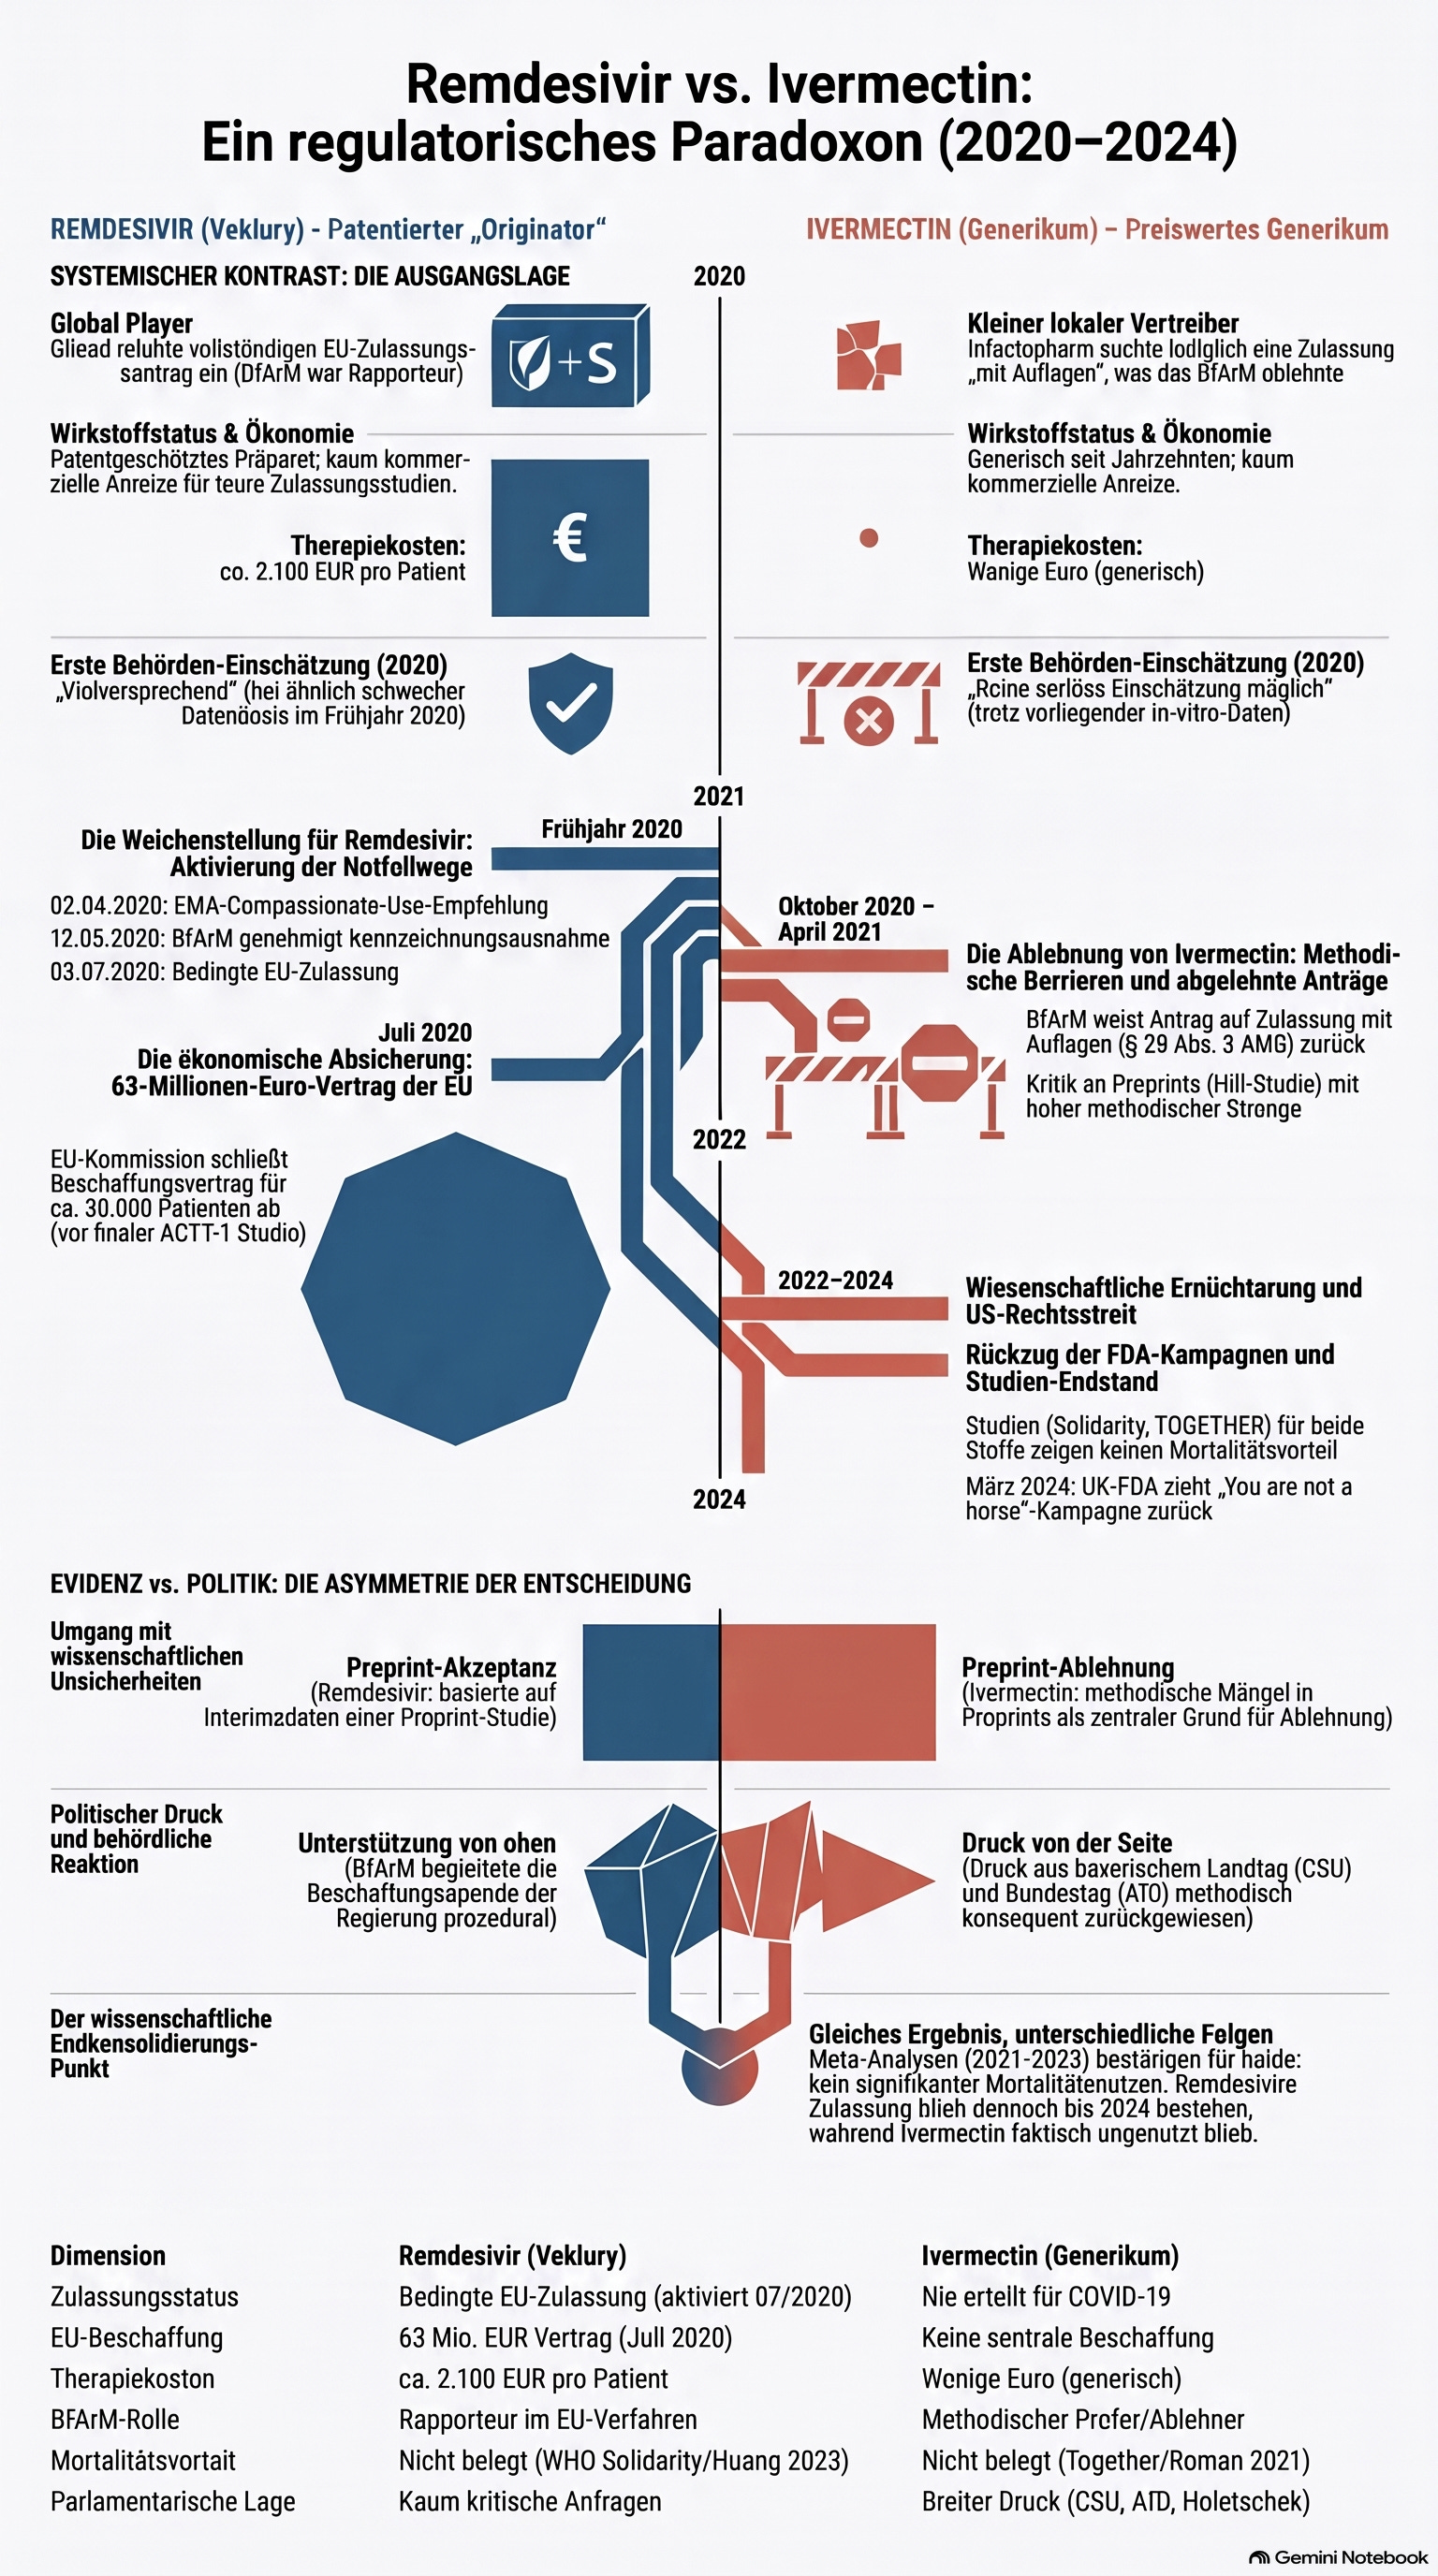
Beide Substanzen wurden in derselben Behörde (BfArM, Präsident Prof. Karl Broich) bewertet und beide standen im selben Zeitraum unter derselben klinischen Frage – „Nutzen bei COVID-19?”. Die Evidenzlage war für beide über weite Strecken methodisch unbefriedigend. Dennoch endete die eine Substanz als bedingt EU-zugelassenes, mit 63 Mio EUR EU-beschafftes Erstpräparat, die andere als kategorisch abgelehnter Off-Label-Kandidat, dessen einzige BfArM-genehmigte deutsche Studie faktisch nicht rekrutierte. Die Aktenlage erlaubt eine präzise Rekonstruktion, worauf dieser Unterschied im Prozess und in der institutionellen Behandlung tatsächlich beruhte – und worauf nicht.
2. Bewertungsmaßstab in denselben Wochen
2.1 BfArM zu Remdesivir, Frühjahr 2020
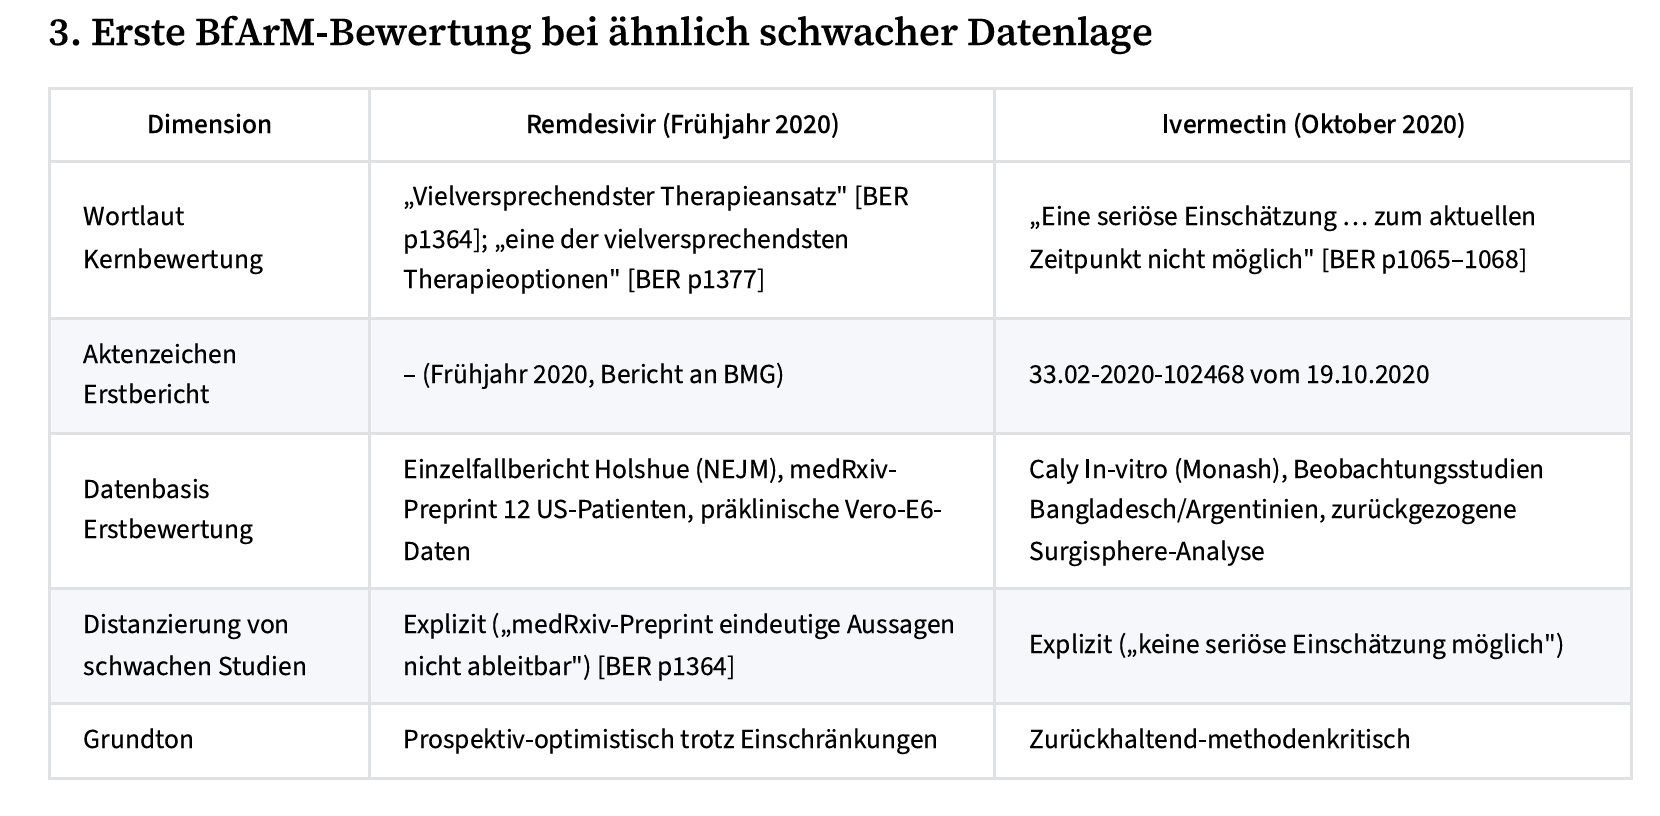
Zu Remdesivir vermerkte das BfArM im Frühjahr 2020:
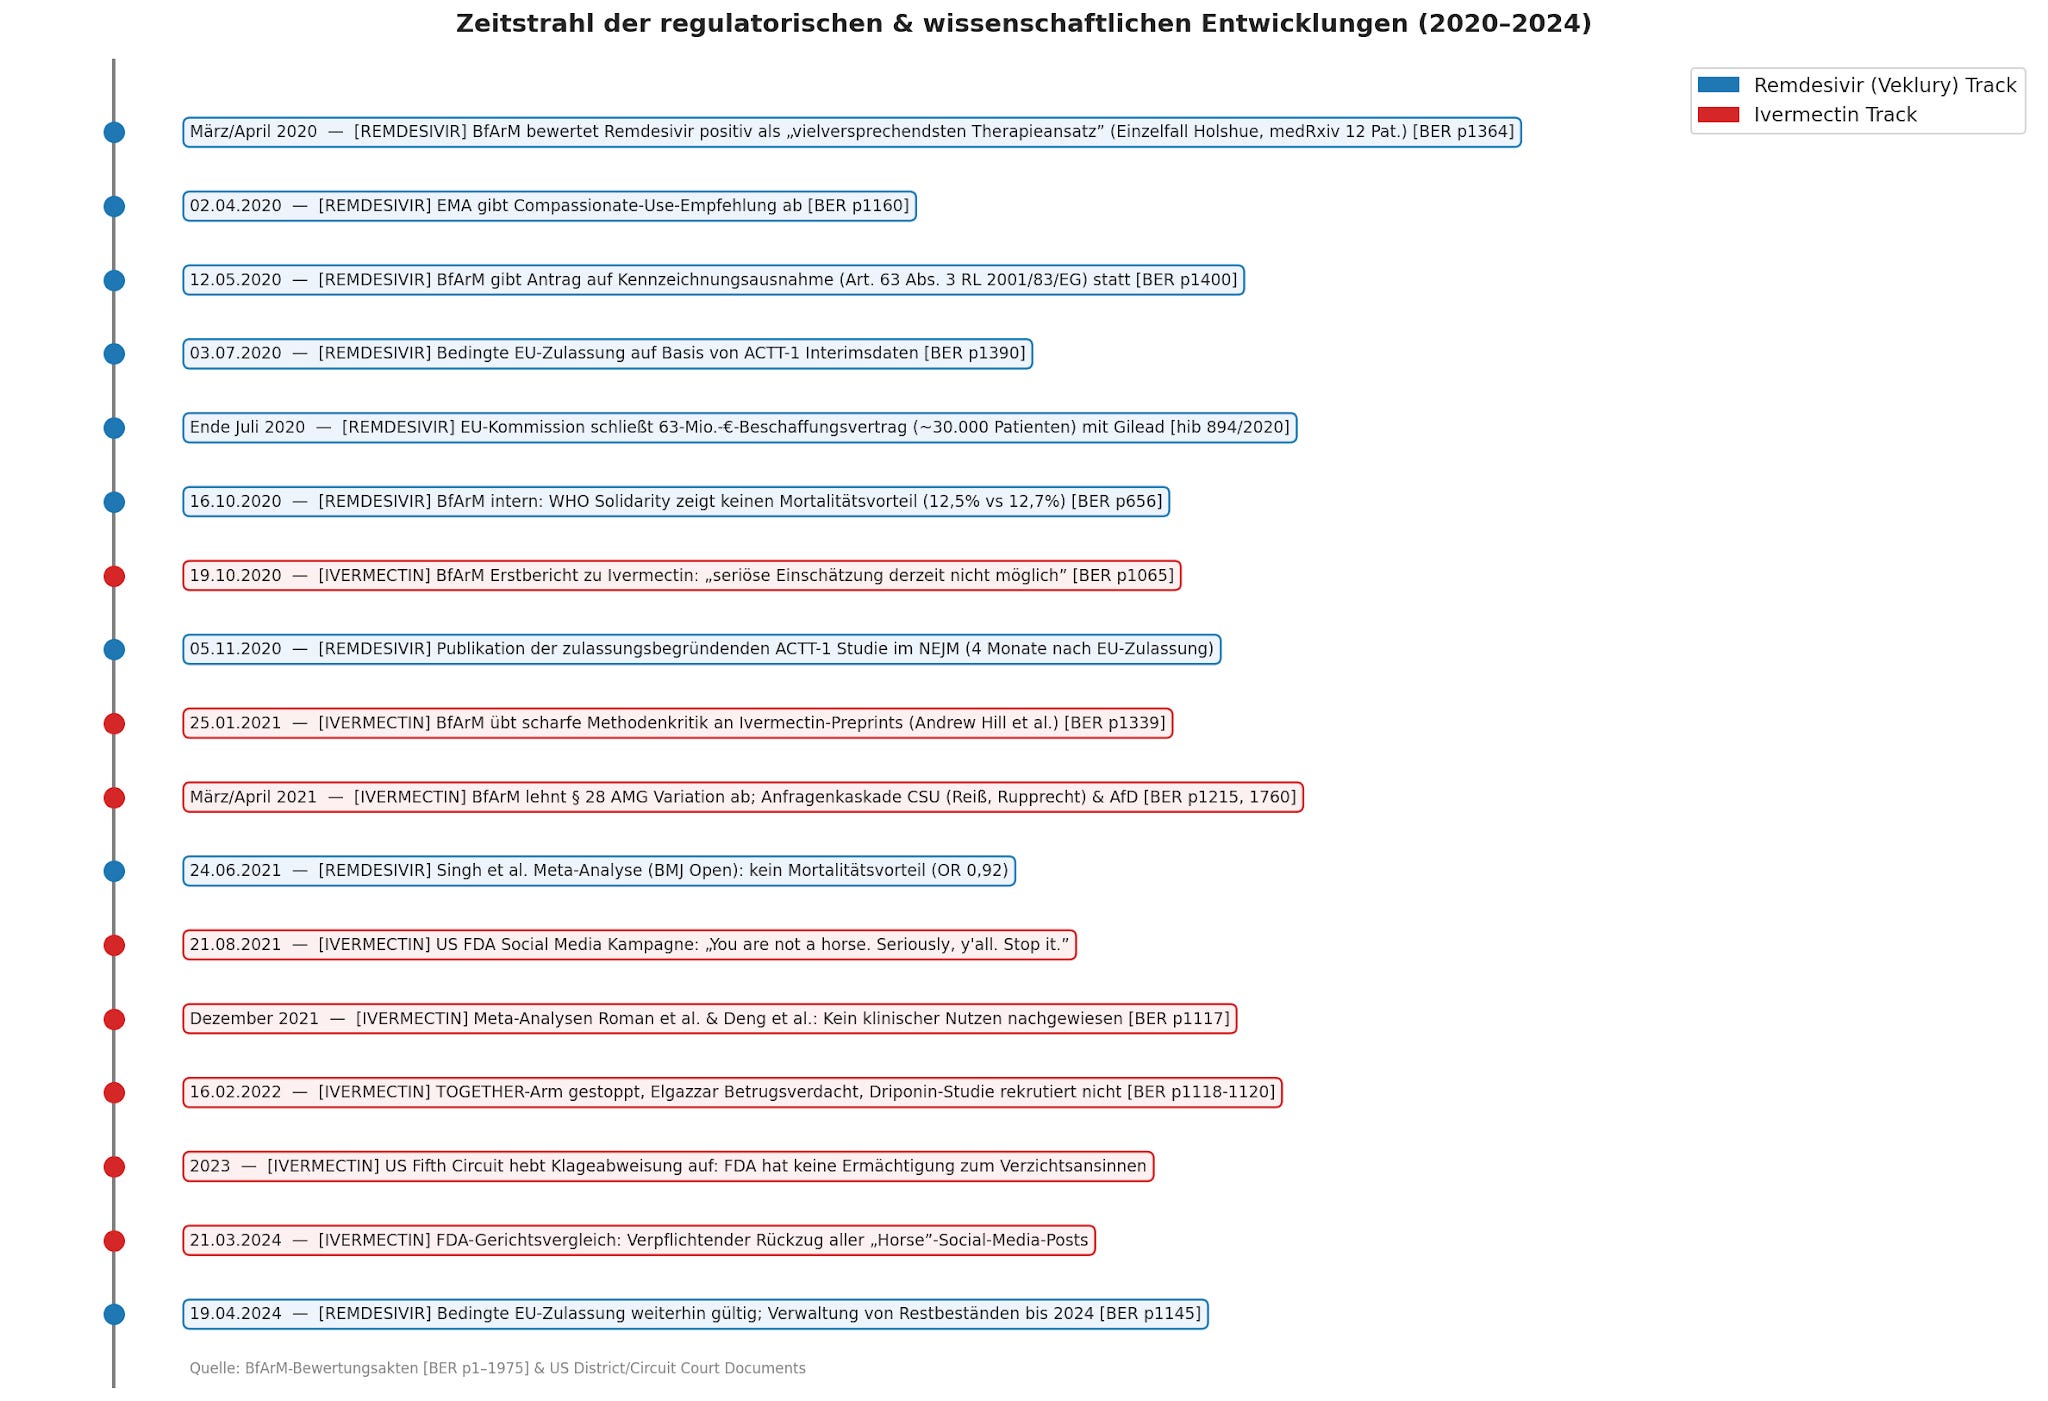
„Grundsätzlich sehen wir derzeit in Remdesivir den erfolgversprechendsten Therapieansatz. Das Problem liegt hier in der Verfügbarkeit von Remdesivir.” [BER p1364]
Und weiter:
„Derartige Einzelfallberichte können nicht als Wirksamkeitsbeleg dienen. Dennoch halten wir in der Zusammenschau […] Remdesivir für eine der vielversprechendsten Therapieoptionen bei COVID-19.” [BER p1377]
Bewertungsstand zu diesem Zeitpunkt: ein Einzelfallbericht im NEJM (Holshue et al., Snohomish County), eine methodisch scharf kritisierte medRxiv-Preprint über 12 US-Patienten, keine RCT-Daten. Das BfArM formulierte trotzdem positiv – „vielversprechendster Therapieansatz”.
2.2 BfArM zu Ivermectin, Oktober 2020
Zum Erstbericht Ivermectin am 19.10.2020 (GESCHZ 33.02-2020-102468) kam das BfArM zu dem Schluss,
„eine seriöse Einschätzung … zum aktuellen Zeitpunkt nicht möglich” [BER p1065–1068].
Bewertungsstand: In-vitro-Daten (Caly et al., Monash University), frühe klinische Beobachtungsstudien in Bangladesch und Argentinien, die zurückgezogene Surgisphere-Analyse.
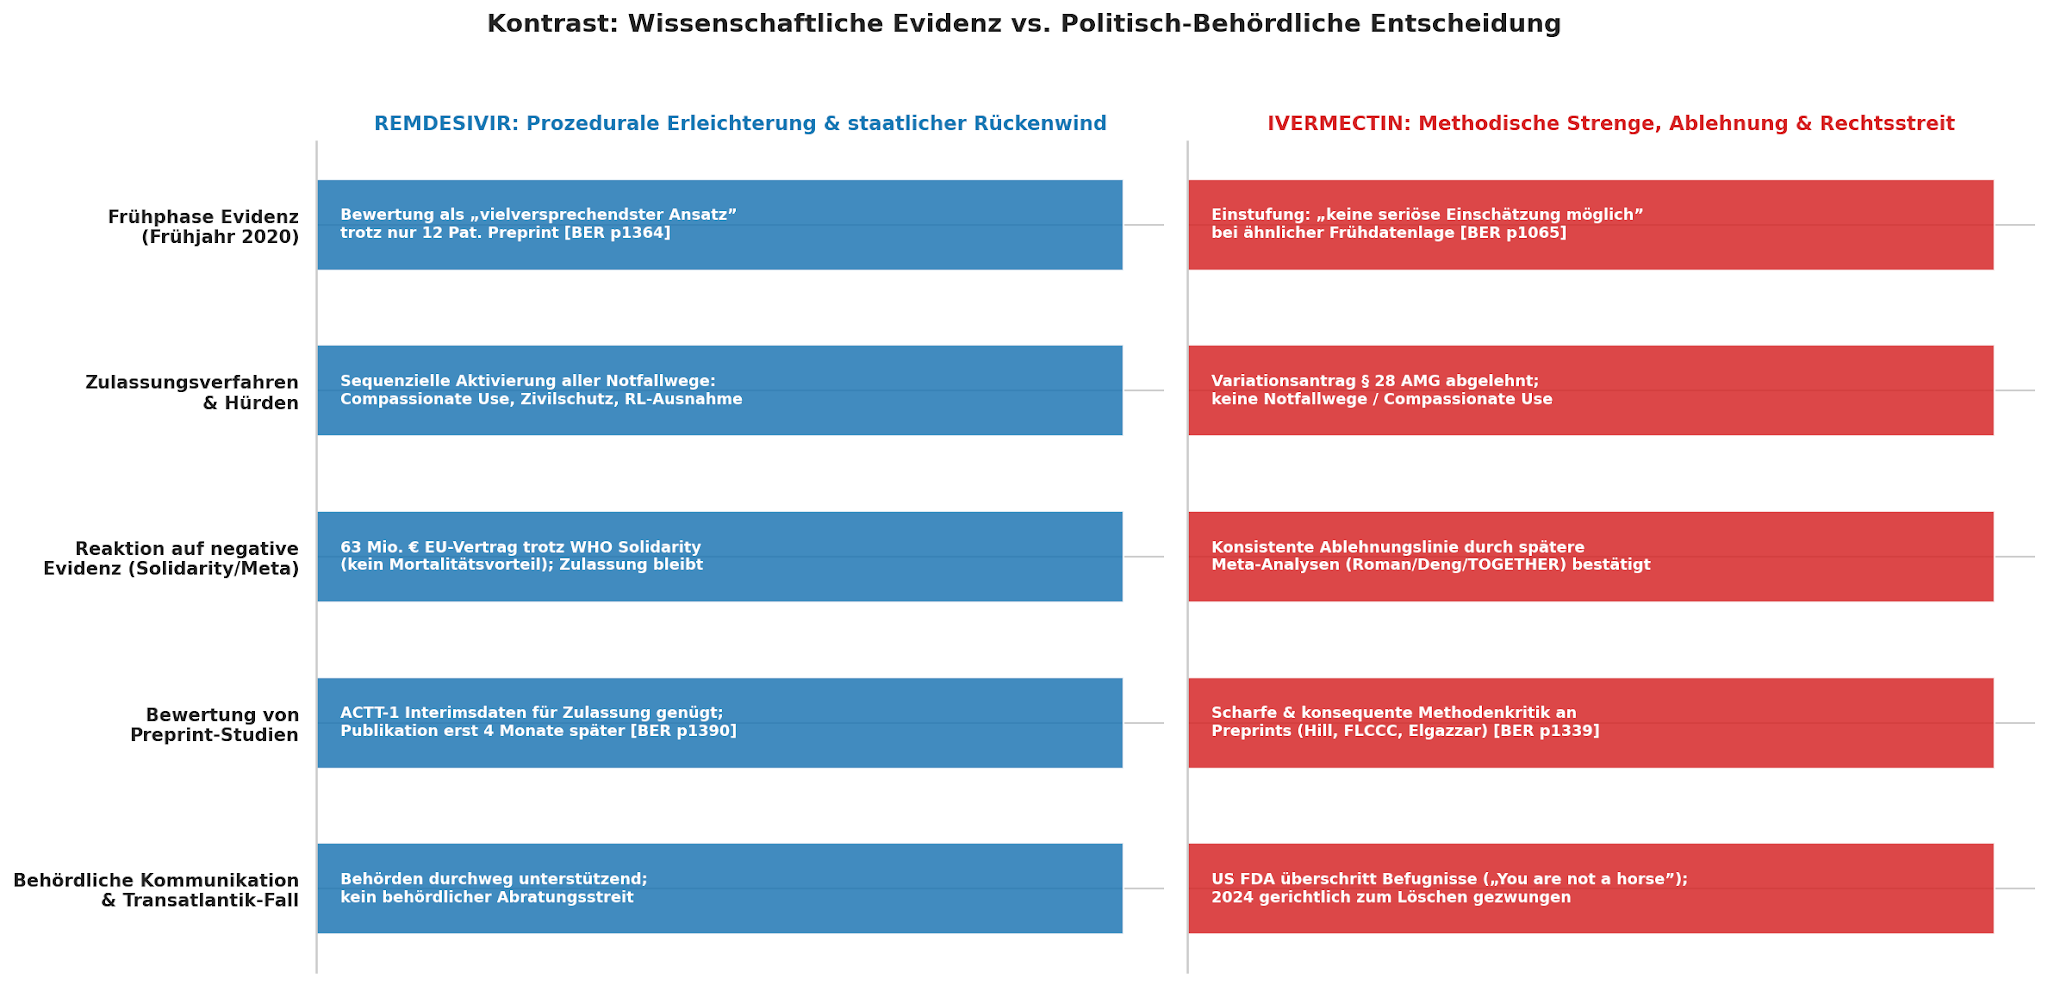
Der Vergleich der Wortwahl ist bemerkenswert. Für Remdesivir wurde aus einer vergleichbaren – teilweise sogar dünneren – Datenlage eine positive Zukunftserwartung formuliert („vielversprechendster Therapieansatz”). Für Ivermectin wurde aus einer strukturell ähnlichen Datenlage eine methodische Zurückhaltung formuliert („keine seriöse Einschätzung möglich”). Der Bewertungsmaßstab war ex ante nicht identisch.
2.3 Objektive Gemeinsamkeiten der Frühphase
Beide Substanzen basierten primär auf präklinischen In-vitro-Daten in Vero-E6-Zellen.
Beide hatten keine belastbaren RCT-Daten aus der COVID-Indikation.
Beide wurden von der WHO-Solidarity-Studie später bewertet.
Beide zeigten in Peer-Review-Meta-Analysen im Zeitverlauf keinen Mortalitätsvorteil bei den Hauptzielgruppen (Singh 2021 für Remdesivir; Roman 2021, Deng 2021 für Ivermectin, zitiert in [BER p1117; 16.02.2022]).
3. Der prozedurale Unterschied: Antragstellerkonstellation
3.1 Remdesivir: Gilead als Originator, EU-Rolle des BfArM
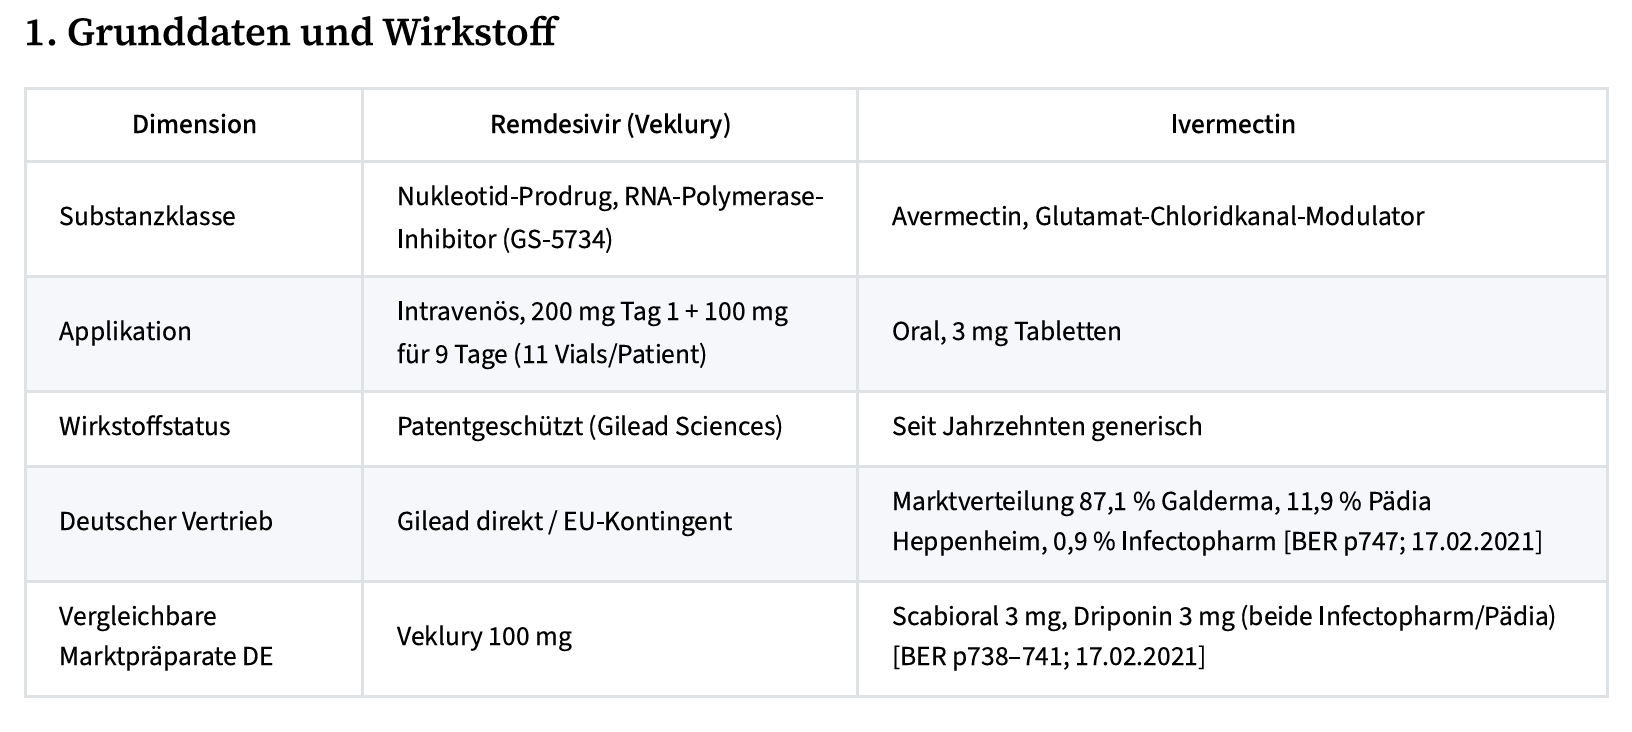
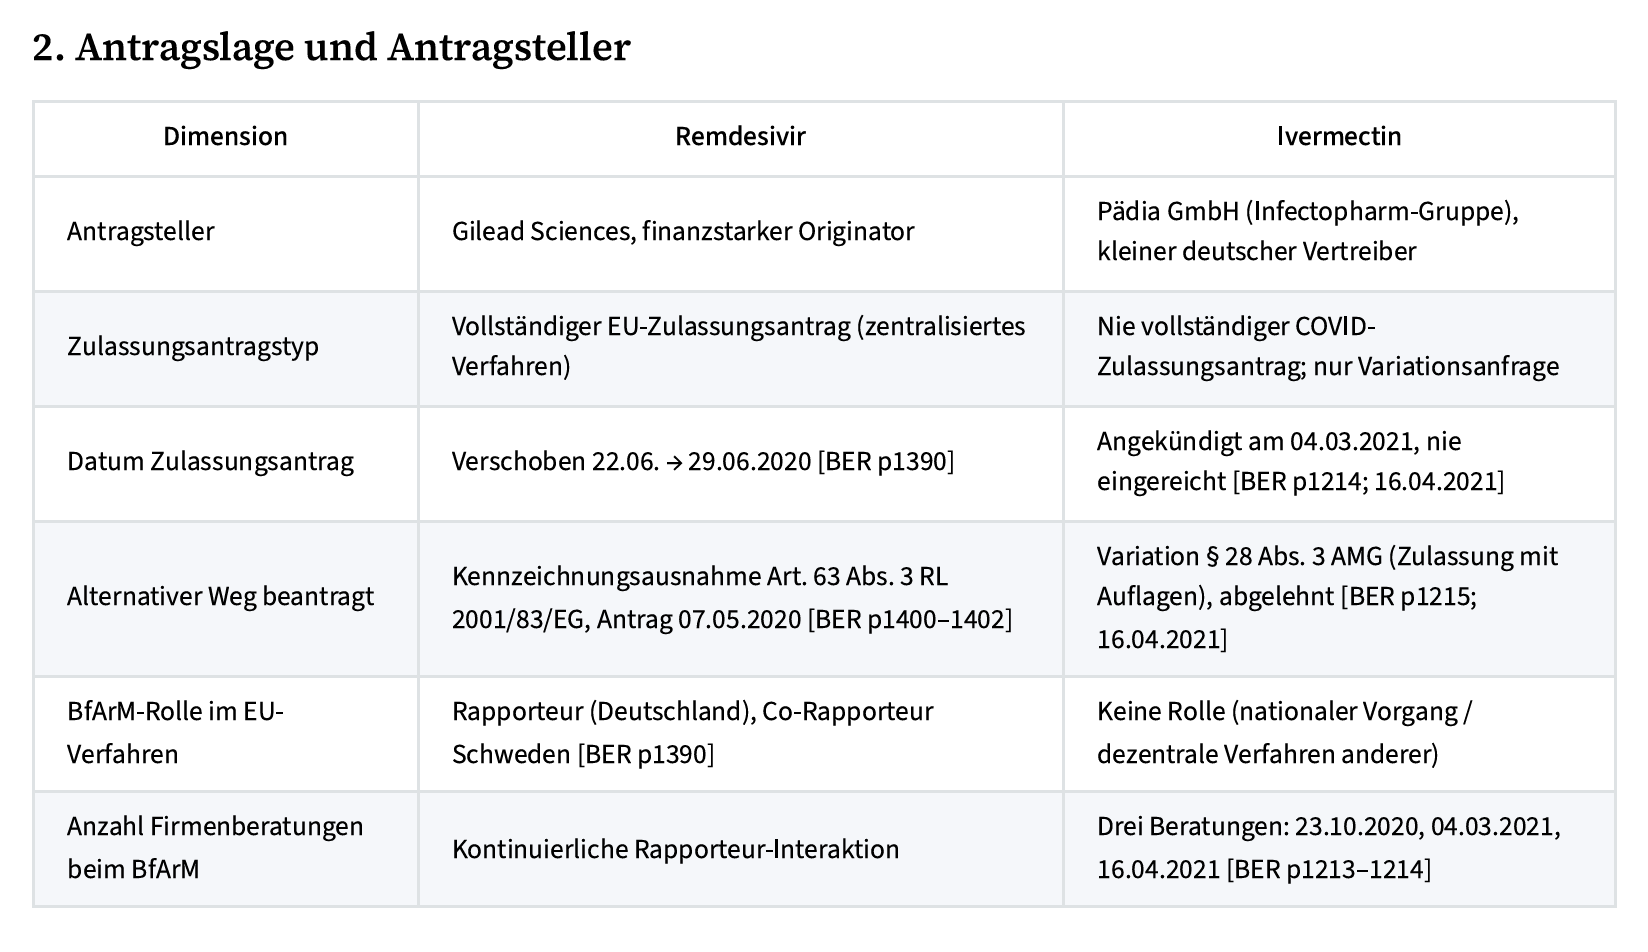
Zu Remdesivir agierte Gilead Sciences als Originator mit einem laufenden EU-Zulassungsantrag im zentralen Verfahren. Das BfArM war Rapporteur, Schweden Co-Rapporteur [BER p1390].
Am 07.05.2020 stellte Gilead einen Antrag nach Art. 63 Abs. 3 Richtlinie 2001/83/EG auf Ausnahme von der Kennzeichnung; das BfArM gab dem Antrag am 12.05.2020 statt [BER p1400–1402, GESCHZ 33.02-2020-87914].
Am 03.07.2020 folgte die bedingte EU-Zulassung. Ende Juli 2020 schloss die EU-Kommission den 63-Mio-EUR-Vertrag mit Gilead (Bundestag hib 894/2020).
Alle Verfahrensschritte, die einer Verwertung entgegenstehen konnten, Kennzeichnungsanforderungen, nationale Beschaffungshindernisse, Peer-Review-Wartezeiten für die Zulassungsgrundlagenstudie, wurden auf Antrag von Gilead binnen weniger Wochen ausgeräumt oder überbrückt.
3.2 Ivermectin: Pädia/Infectopharm als deutscher Vertreiber, kein zentraler Antrag
Für Ivermectin gab es strukturell keinen vergleichbaren Antragsteller. Ivermectin ist ein seit Jahrzehnten generischer Wirkstoff mit sehr geringen Margen. Der Marktanteil in Deutschland verteilte sich zum damaligen Zeitpunkt auf 87,1 % Galderma, 11,9 % Pädia Heppenheim, 0,9 % Infectopharm [BER p747; 17.02.2021].
Die Firma Pädia GmbH aus der Infectopharm-Gruppe, die die 3-mg-Tabletten Scabioral und Driponin vertreibt, hat drei Beratungen beim BfArM in Anspruch genommen: eine schriftliche Beratung am 23.10.2020, ein Gespräch am 04.03.2021 und eine erneute schriftliche Beratung am 16.04.2021 [BER p1213–1214; 16.04.2021].
Im Gespräch am 04.03.2021 kündigte Infectopharm an, einen Zulassungsantrag für die COVID-19-Indikation zu stellen; dieser Antrag wurde nie eingereicht [BER p1214; 16.04.2021].
Stattdessen fragte das Unternehmen nach einer Zulassung „mit Auflagen” gemäß § 28 Abs. 3 AMG im Wege einer Variation der bestehenden Zulassung [BER p1215].
Das BfArM lehnte diesen Weg ab: die „materiellen Voraussetzungen” seien „derzeit nicht erfüllt” [BER p1215].
Die pharmakoökonomische Grundkonstellation ist damit klar: Für einen generischen Wirkstoff ohne Patentschutz hatte kein Antragsteller die kommerzielle Motivation, eine vollständige, teure klinische Entwicklung für die COVID-Indikation zu tragen. Der Antragsteller versuchte den prozeduralen Umweg über eine Variation ohne die für eine bedingte Zulassung nötige Datenbasis.
3.3 Die entscheidende regulatorische Asymmetrie
Bei Remdesivir traf ein finanzstarker Originator mit vollem Zulassungsantrag und ausdrücklicher EU-Beschaffungsperspektive auf ein BfArM, das als Rapporteur alle prozeduralen Erleichterungen (Compassionate Use, AMG-Zivilschutzausnahme-Verordnung, Kennzeichnungsausnahme) mittrug.
Bei Ivermectin traf ein kleiner deutscher Vertreiber ohne vollständigen Zulassungsantrag und ohne EU-Beschaffungsperspektive auf ein BfArM, das die vorhandenen prozeduralen Wege (Variation nach § 28 Abs. 3 AMG, klinische Studien) mit hoher methodischer Strenge bewertete und ablehnte.
Der Unterschied liegt damit strukturell nicht primär in der Bewertungsschärfe einzelner Studien, sondern in der Frage, wer welchen Antrag mit welcher Datenlage stellt und welche prozeduralen Erleichterungen für welche Substanz aktivierbar sind.
4. Politische Kommunikation und institutionelle Antwortlogik
4.1 Remdesivir: parlamentarisch stillgestellt
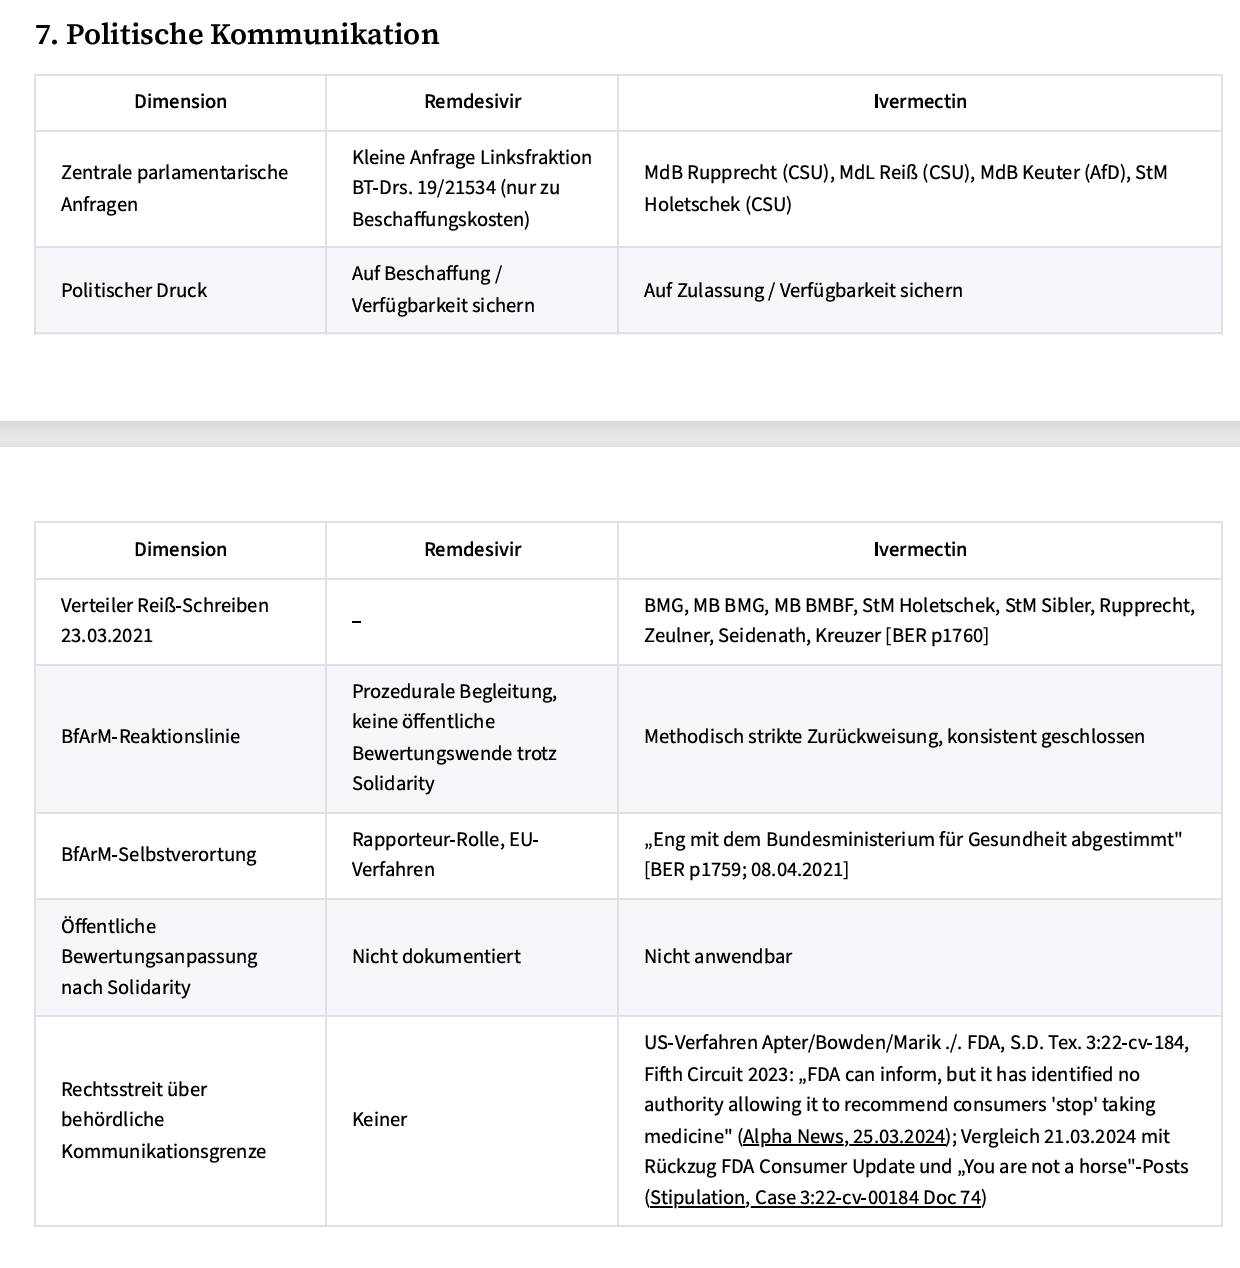
Zu Remdesivir enthält die Akte keine dokumentierten parlamentarischen Anfragen, die die Wirksamkeit oder die Beschaffungsentscheidung fundamental in Frage stellen. Die Kleine Anfrage der Linksfraktion (BT-Drucksache 19/21534, Antwort 19/21826) im Sommer 2020 zielte auf Beschaffungsvolumen und Kosten, nicht auf die Zulassungsgrundlage. Selbst der interne Solidarity-Rückschlag vom 16.10.2020 [BER p656–657] wurde nicht Gegenstand einer öffentlichen Neubewertung der Beschaffungsentscheidung.
4.2 Ivermectin: parlamentarisch aufgeladen von allen politischen Seiten
Zu Ivermectin dokumentiert die Akte eine ungewöhnlich breite politische Anfragen-Kaskade:
MdB Albert Rupprecht (CSU) – Antwortbrief vom 05.03.2021 [BER p1760]
MdL Tobias Reiß (CSU, Parlamentarischer Geschäftsführer der CSU-Fraktion Bayern) mit Verteiler an BMG, MB BMG, MB BMBF, StM Klaus Holetschek, StM Bernd Sibler, MdB Rupprecht, MdB Emmi Zeulner, Bernhard Seidenath, Thomas Kreuzer – 23.03.2021 [BER p1760]
MdB Stefan Keuter (AfD) – Schriftliche Fragen 4/159 und 4/160, Antwort 16.04.2021 [BER p1209–1219]
Bayerischer Staatsminister Klaus Holetschek – Anfrage 15.06.2021, BfArM-Antwort 02.07.2021 [BER p999–1004]
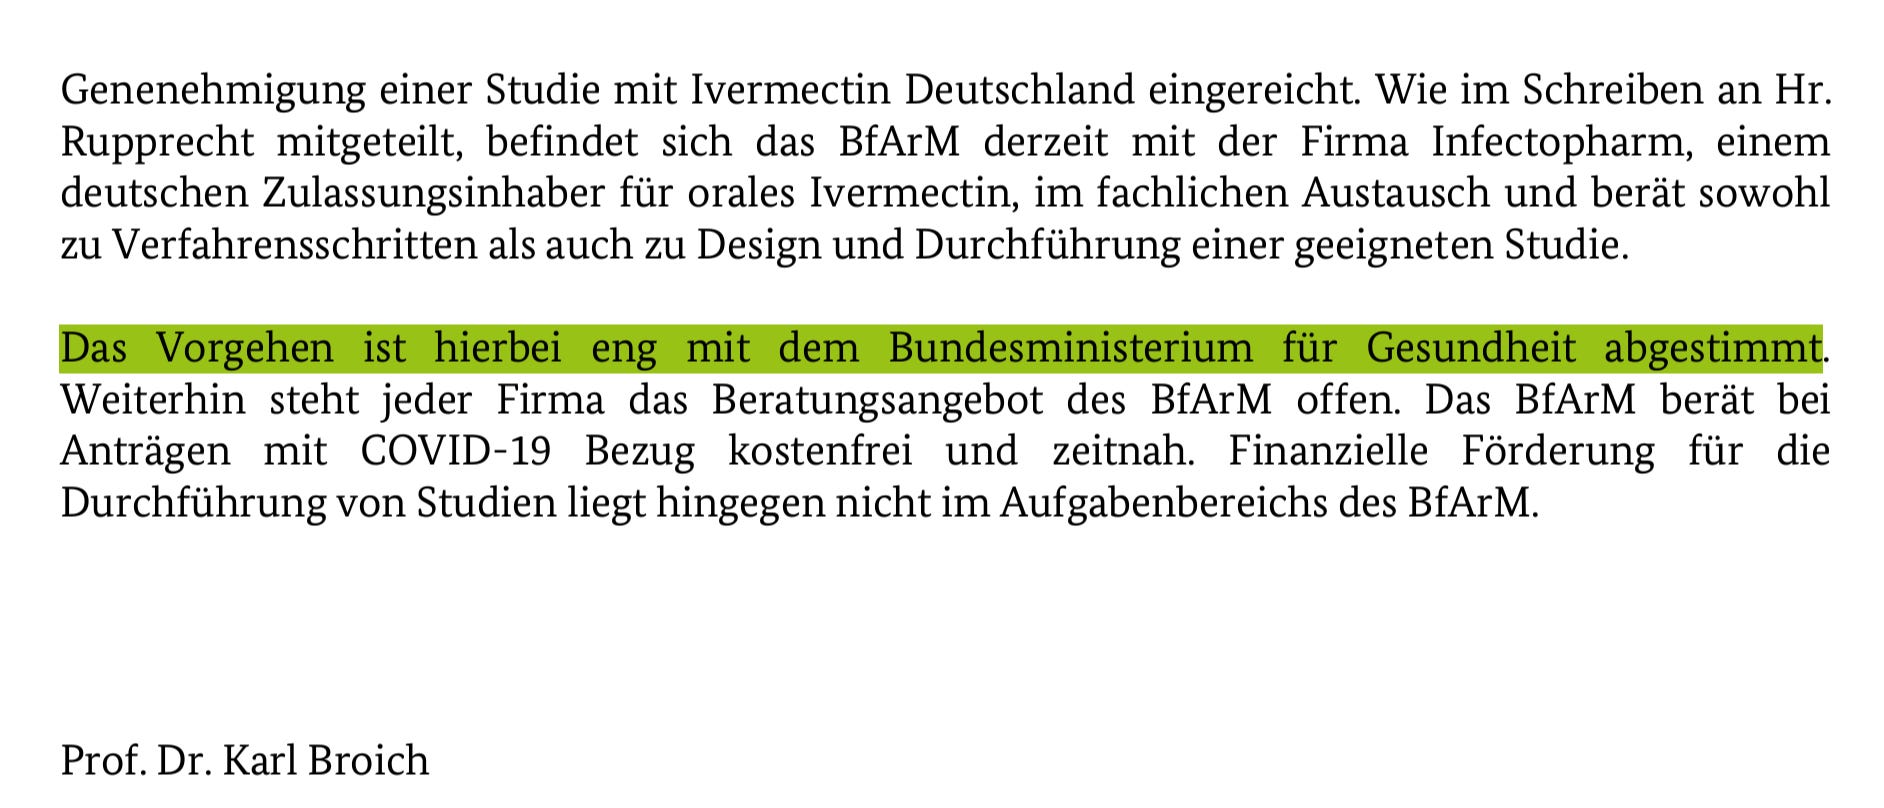
Der politische Druck lief also von einer Landtags-/Bundestagskette der CSU über den bayerischen Gesundheitsminister bis zur AfD-Fraktion und wurde vom BfArM in jeder einzelnen Antwort methodisch strikt zurückgewiesen. Bemerkenswert die Selbstverortung: „Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt” [BER p1759; 08.04.2021, Initiativbericht].
4.3 Das strukturelle Asymmetrie-Muster
Die Aktenlage zeigt zwei entgegengesetzte politisch-institutionelle Konstellationen:
Remdesivir: Politik (EU-Kommission, Bundesregierung) drängt auf Beschaffung; BfArM begleitet die prozeduralen Erleichterungen; parlamentarischer Druck auf inhaltliche Prüfung fehlt.
Ivermectin: Politik (Landtag Bayern, Bundestag) drängt auf Zulassung/Verfügbarkeit; BfArM begleitet die methodische Ablehnung; parlamentarischer Druck läuft ins Leere.
Das BfArM verhielt sich in beiden Fällen im Rahmen der jeweiligen prozeduralen Erwartungen, aber die Erwartungen selbst wurden von unterschiedlichen Akteuren mit unterschiedlichen Ressourcen an das BfArM herangetragen.
5. Umgang mit Preprints und Methodenkritik
5.1 Remdesivir: Preprint-basierte Zulassung akzeptiert
Die bedingte EU-Zulassung am 03.07.2020 basierte auf einer Interimsanalyse der ACTT-1-Studie, deren finale Peer-Review-Publikation erst am 05.11.2020 im NEJM erschien (StatPearls-Übersicht NBK563261). Vier Monate lag die zulassungsbegründende Studie damit nur als Interimsdaten und Pressemitteilung vor. Das BfArM stellte diese Zeitschiene nicht in Frage.
5.2 Ivermectin: Preprints als Ablehnungsgrund
Zu Ivermectin führte das BfArM die methodische Preprint-Kritik ausführlich aus. Der Bericht vom 25.01.2021 (GESCHZ 3.01-2021-0139) kritisierte die Meta-Analyse von Andrew Hill et al. (Preprint, 18 Studien, 2.282 Patienten): 12 der 18 Studien kombinierten Ivermectin mit unspezifizierten Standardtherapien, Endpunkte und Genesungsdefinitionen differierten erheblich [BER p1339; 25.01.2021].
Der Vier-Seiten-Bericht vom 17.02.2021 (GESCHZ 10-2021-4824) widerlegte die Infectopharm-Stellungnahme punktweise und kritisierte namentlich Hill, Kory (FLCCC) und Casteneda-Sabogal [BER p738–741].
Der Initiativbericht vom 08.04.2021 nannte FLCCC-Reviews ausdrücklich als methodisch unzureichend: „die Zusammenfassung methodisch mangelhafter Studien erhöht deren Aussagekraft nicht” [BER p1758].
Der Bericht vom 16.02.2022 dokumentierte den Rückzug der Elgazzar-Preprint wegen Betrugsverdachts – „als Rückgrat vieler Ivermectin-Reviews genutzt” [BER p1119].
5.3 Methodische Asymmetrie
Die methodische Strenge, mit der Preprints im Ivermectin-Kontext geprüft wurden, ist fachlich zutreffend, wäre aber gleichermaßen auf die ACTT-1-Interimsdaten anwendbar gewesen, die zur bedingten Remdesivir-Zulassung führten. Das BfArM hat diese Asymmetrie nicht adressiert. Die intern klar dokumentierte Solidarity-Widerlegung [BER p656; 16.10.2020] führte nicht zu einer öffentlich vergleichbaren Skepsis gegenüber der eigenen Rapporteur-Empfehlung.
6. Off-Label-Anwendung, Individueller Heilversuch, klinische Studien
6.1 Remdesivir: prozedurale Öffnung mehrfach aktiviert
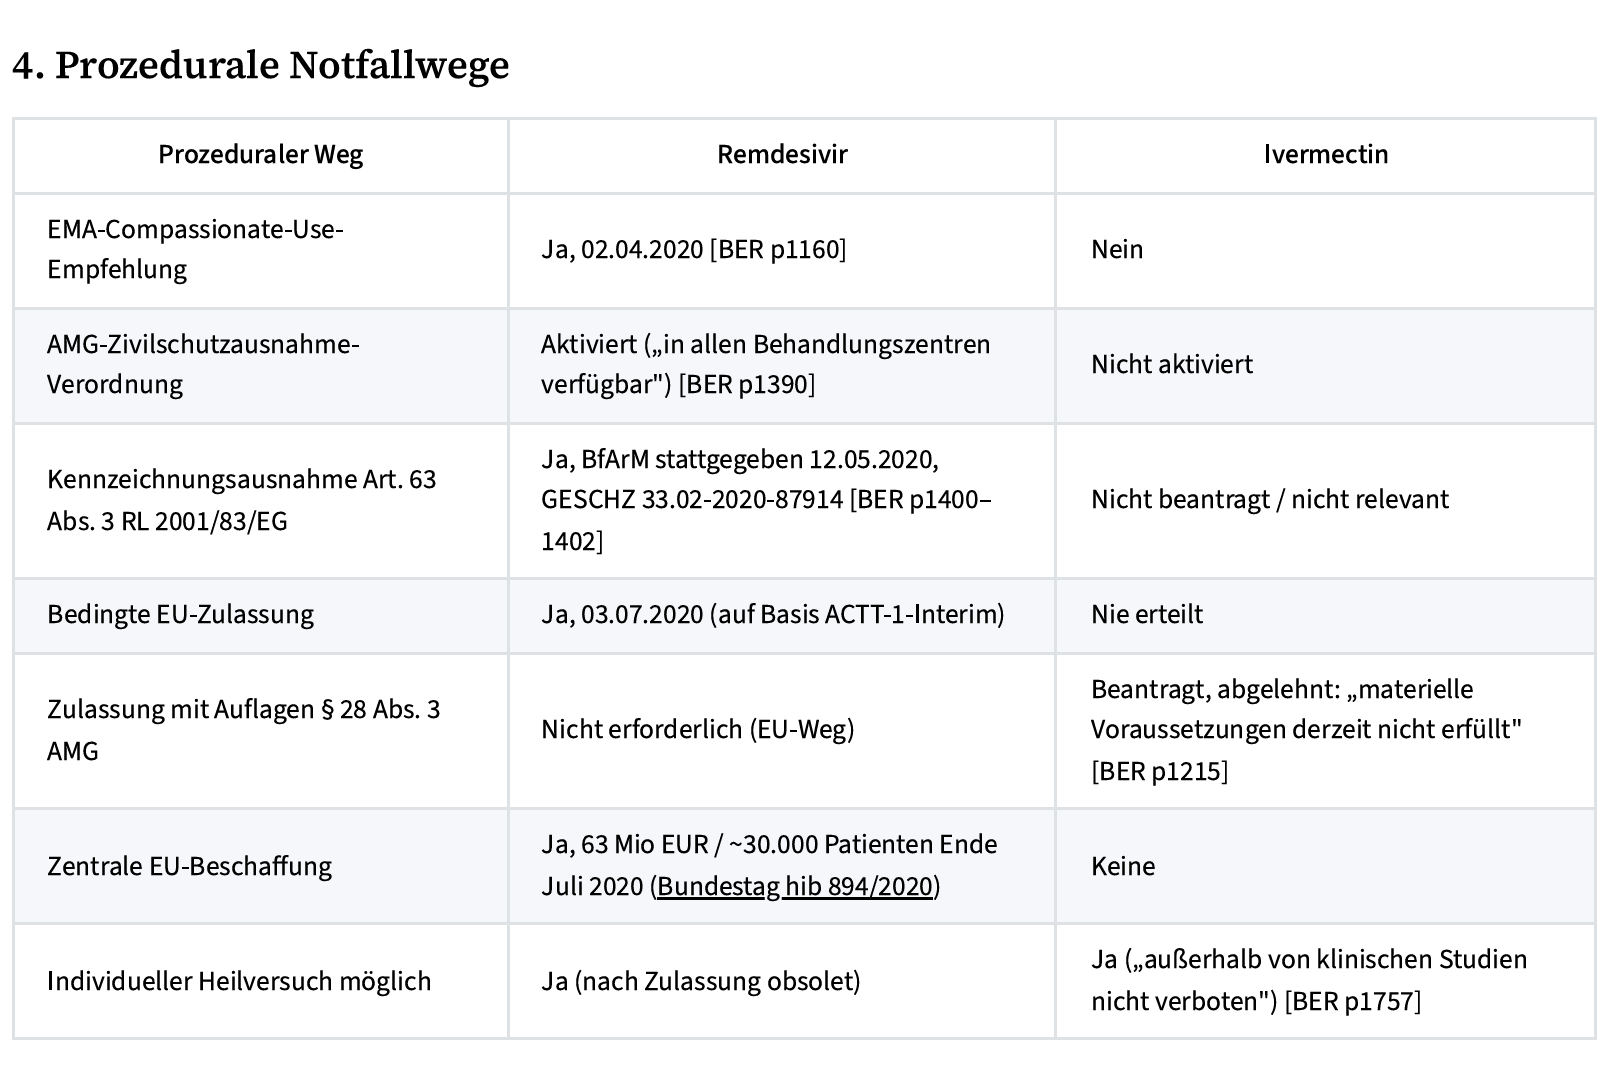
Für Remdesivir wurden mehrere Notfall- und Ausnahmewege aktiviert:
EMA-Compassionate-Use-Empfehlung 02.04.2020 [BER p1160]
AMG-Zivilschutzausnahme-Verordnung [BER p1390]
Kennzeichnungsausnahme Art. 63 Abs. 3 RL 2001/83/EG 12.05.2020 [BER p1400–1402]
Bedingte EU-Zulassung 03.07.2020
Zentrale EU-Beschaffung im ESI-Kontext Ende Juli 2020
6.2 Ivermectin: prozedurale Öffnung ausdrücklich abgelehnt
Für Ivermectin wies das BfArM alle vergleichbaren Wege ab:
Zulassung mit Auflagen nach § 28 Abs. 3 AMG per Variation: abgelehnt [BER p1215; 16.04.2021]
Bedingte Zulassung: nicht angetreten (kein Antrag durch Pädia/Infectopharm)
Compassionate-Use-Empfehlung durch EMA: nicht erfolgt
Was das BfArM offen ließ: „Ivermectin bei COVID-19 außerhalb von klinischen Studien nicht verboten” ein individueller Heilversuch bleibe möglich [BER p1757; 08.04.2021].
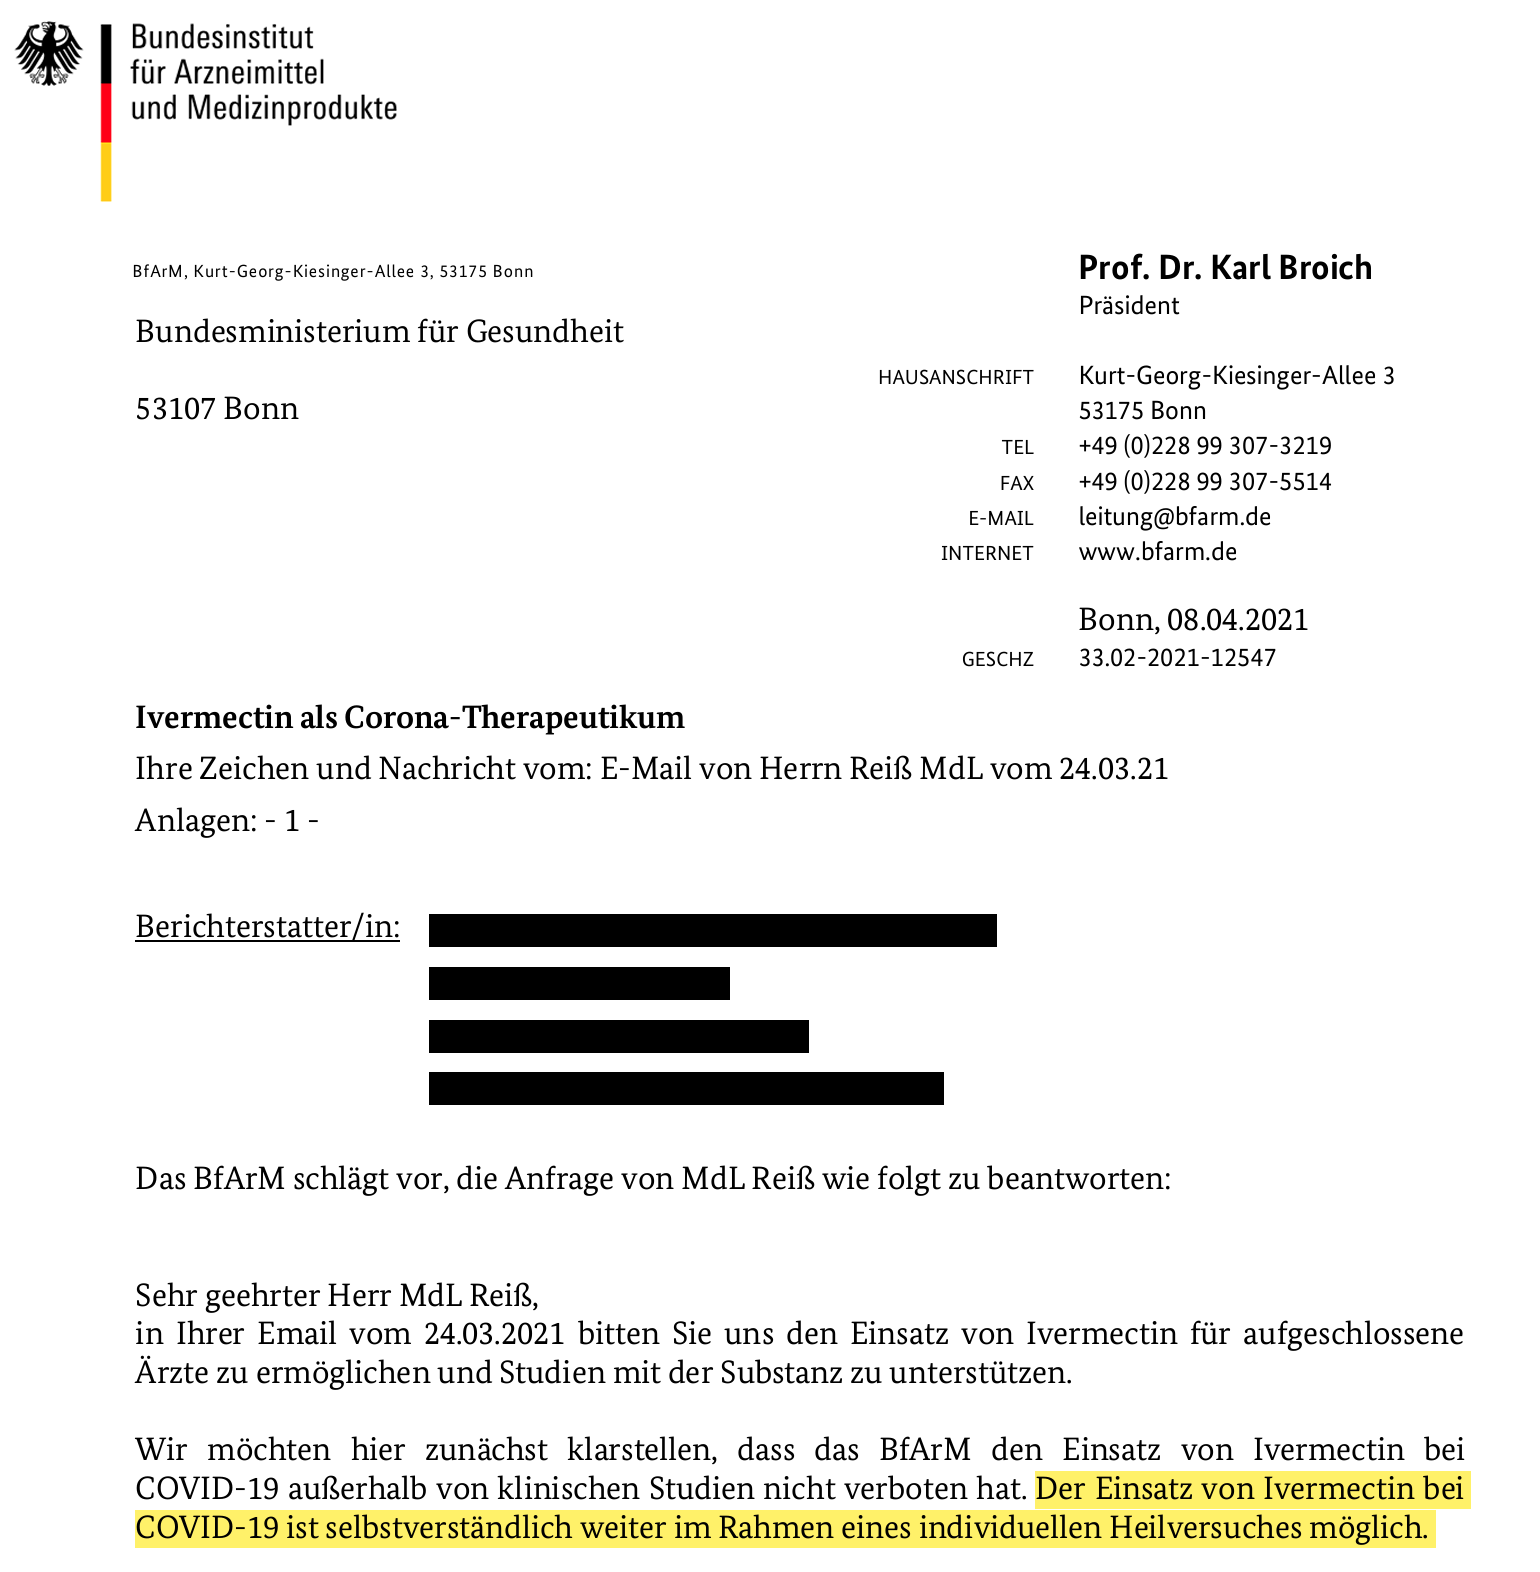
Dies ist juristisch der ärztlichen Therapiefreiheit geschuldet – aber ohne Zulassung, ohne Kostenerstattung, ohne begleitende Datenerhebung und mit dem faktischen Effekt der Nichtverfügbarkeit für die breite Versorgung.
Wenn ein Arzt während der Pandemie das eigentlich gegen Parasiten gedachte Medikament Ivermectin zur Behandlung von COVID-19 einsetzte, bewegte er sich rechtlich und medizinisch in einer Grauzone.
6.3 Die einzige BfArM-genehmigte deutsche Ivermectin-Studie
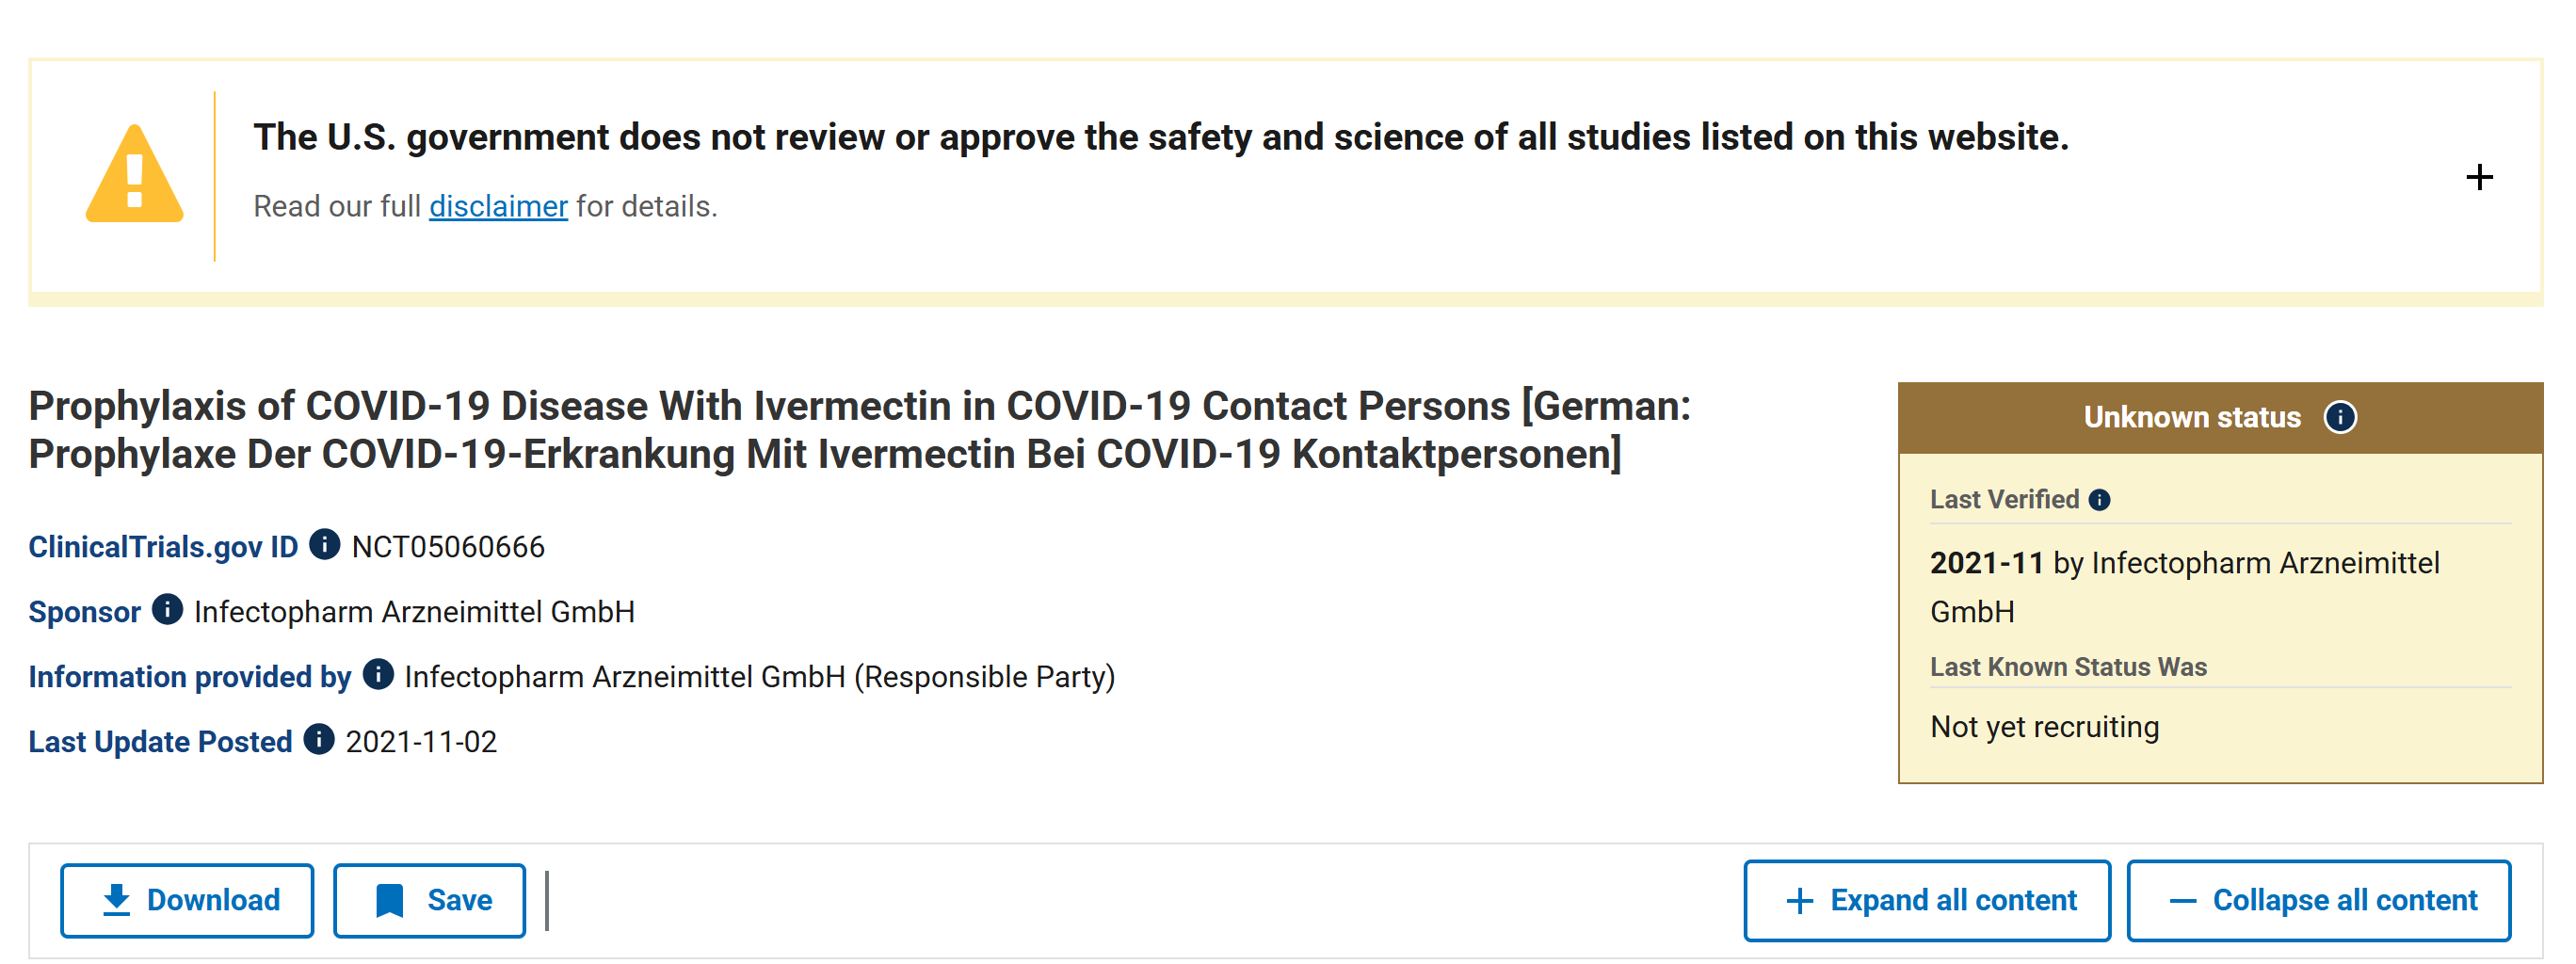
Am 16.02.2022 vermerkte das BfArM zur Prophylaxe-Studie mit Driponin (NCT05060666): „rekrutiert nach den vorliegenden Informationen bisher noch nicht” [BER p1120]. Die einzige regulatorisch bewilligte deutsche Ivermectin-Prüfung existierte damit auf dem Papier, aber nicht in der klinischen Realität.
Der internationale Kontext: Der Ivermectin-Arm der brasilianischen TOGETHER-Studie wurde nach mehr als 670 Patienten wegen mangelnder Wirksamkeit gestoppt [BER p1118]; der Ivermectin-Arm der britischen PRINCIPLE-Studie war seit Dezember 2021 wegen Lieferengpässen „on hold” [BER p1118].
7. Wissenschaftliche Endkonsolidierung
7.1 Remdesivir 2021–2023
Singh BMJ Open 24.06.2021: kein Mortalitätsvorteil (OR 0,92)
Yan/Muller AAC 12.07.2021: „Why Remdesivir Failed” – Dosisproblem, WHO empfahl gegen Einsatz
Huang Medicina 26.05.2023: kein Mortalitätsvorteil bei High-Flow-O2 oder invasiver Beatmung
7.2 Ivermectin 2021–2022
Roman et al. Juni 2021 (referiert in [BER p1117]): kein Effekt
Deng et al. Dezember 2021 (referiert in [BER p1117]): kein Effekt
TOGETHER-Stopp Ivermectin-Arm (referiert in [BER p1118])
Elgazzar-Preprint zurückgezogen, Betrugsverdacht (referiert in [BER p1119])
7.3 Gleicher Endstand, unterschiedliche institutionelle Konsequenzen
Beide Substanzen enden in der Studienlage mit dem gleichen Kernbefund: kein belegter Mortalitätsvorteil bei der relevanten Zielgruppe. Aus diesem symmetrischen Endbefund folgten aber asymmetrische regulatorische Konsequenzen:
Remdesivir: bedingte Zulassung wurde nicht widerrufen; Restbestände wurden bis 2024 verwaltet [BER p1145; 19.04.2024]; die S3-Leitlinie sprach „weder eine Empfehlung für noch gegen eine Therapie” aus [BER p1763–1768].
Ivermectin: nie Zulassung erteilt für COVID-19; deutsche Prophylaxe-Studie rekrutierte nicht; Kanon der Ablehnung methodisch konsistent geschlossen.
8. Ökonomische Dimension
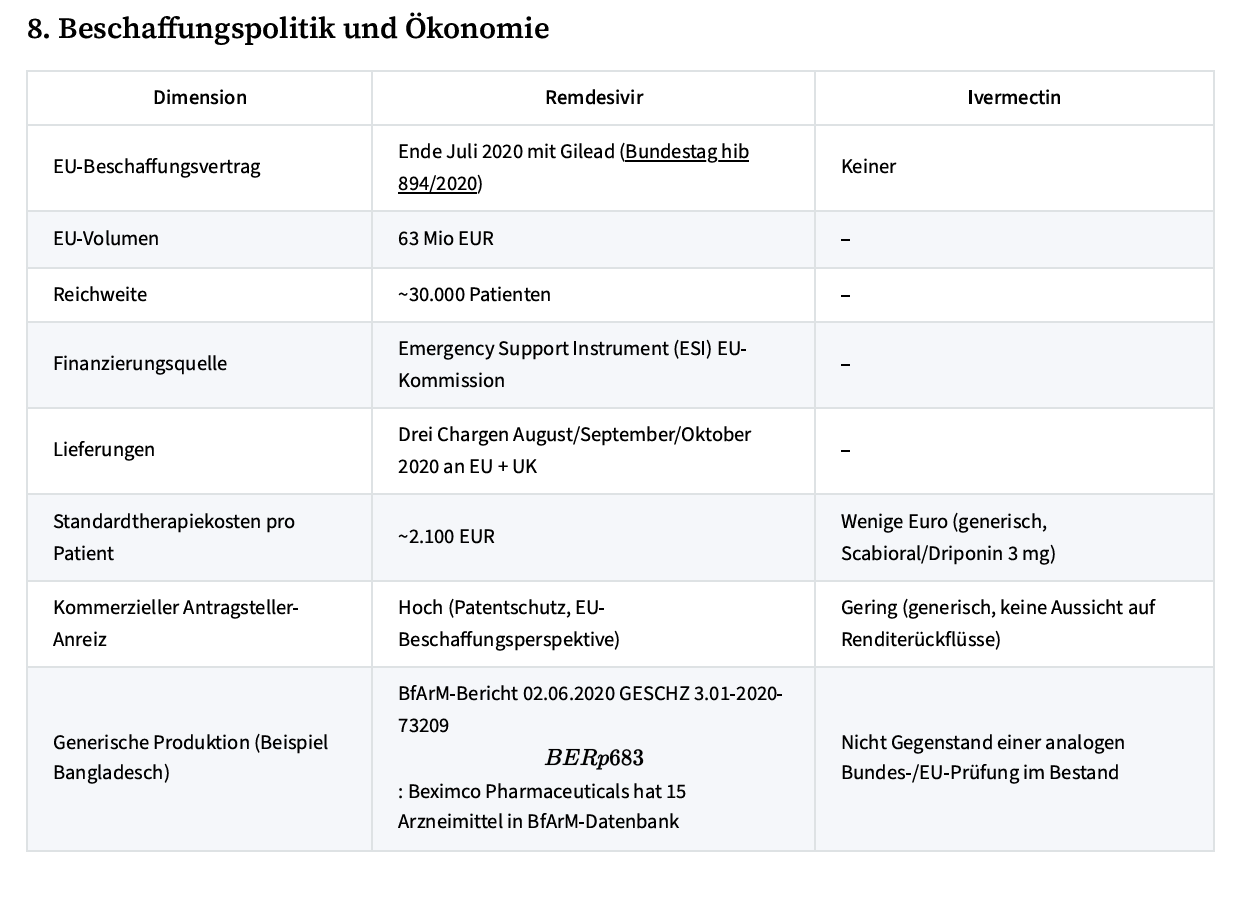
8.1 Beschaffungsvolumen
Remdesivir: EU-Vertrag Ende Juli 2020, 63 Mio EUR, ~30.000 Patienten, drei Lieferungen Aug/Sep/Okt 2020 an EU-Mitgliedstaaten + UK. Standardtherapiekosten ~2.100 EUR pro Patient (Bundestag hib 894/2020).
Ivermectin: keine zentrale EU-Beschaffung. Der Wirkstoff ist als generisches Präparat für Bruchteile der Remdesivir-Kosten verfügbar (Scabioral 3 mg, üblicher Preisbereich weniger als 100 EUR für eine 10-Tabletten-Packung).
8.2 Ökonomische Grundasymmetrie
Die kommerzielle Grundlage ist strukturell unterschiedlich:
Remdesivir: patentgeschütztes Präparat eines finanzkräftigen Originators mit Interesse an schneller regulatorischer Aufwertung und Beschaffung.
Ivermectin: generisches Präparat ohne Patentschutz, ohne kommerziellen Anreiz für einen vollständigen COVID-Zulassungsantrag, kein globaler Originator, der die Kosten einer pivotalen COVID-RCT tragen wollte.
Diese ökonomische Konstellation erklärt nicht die wissenschaftliche Bewertung – aber sie erklärt maßgeblich, warum für die eine Substanz der volle regulatorische Apparat aktiviert wurde und für die andere nicht.
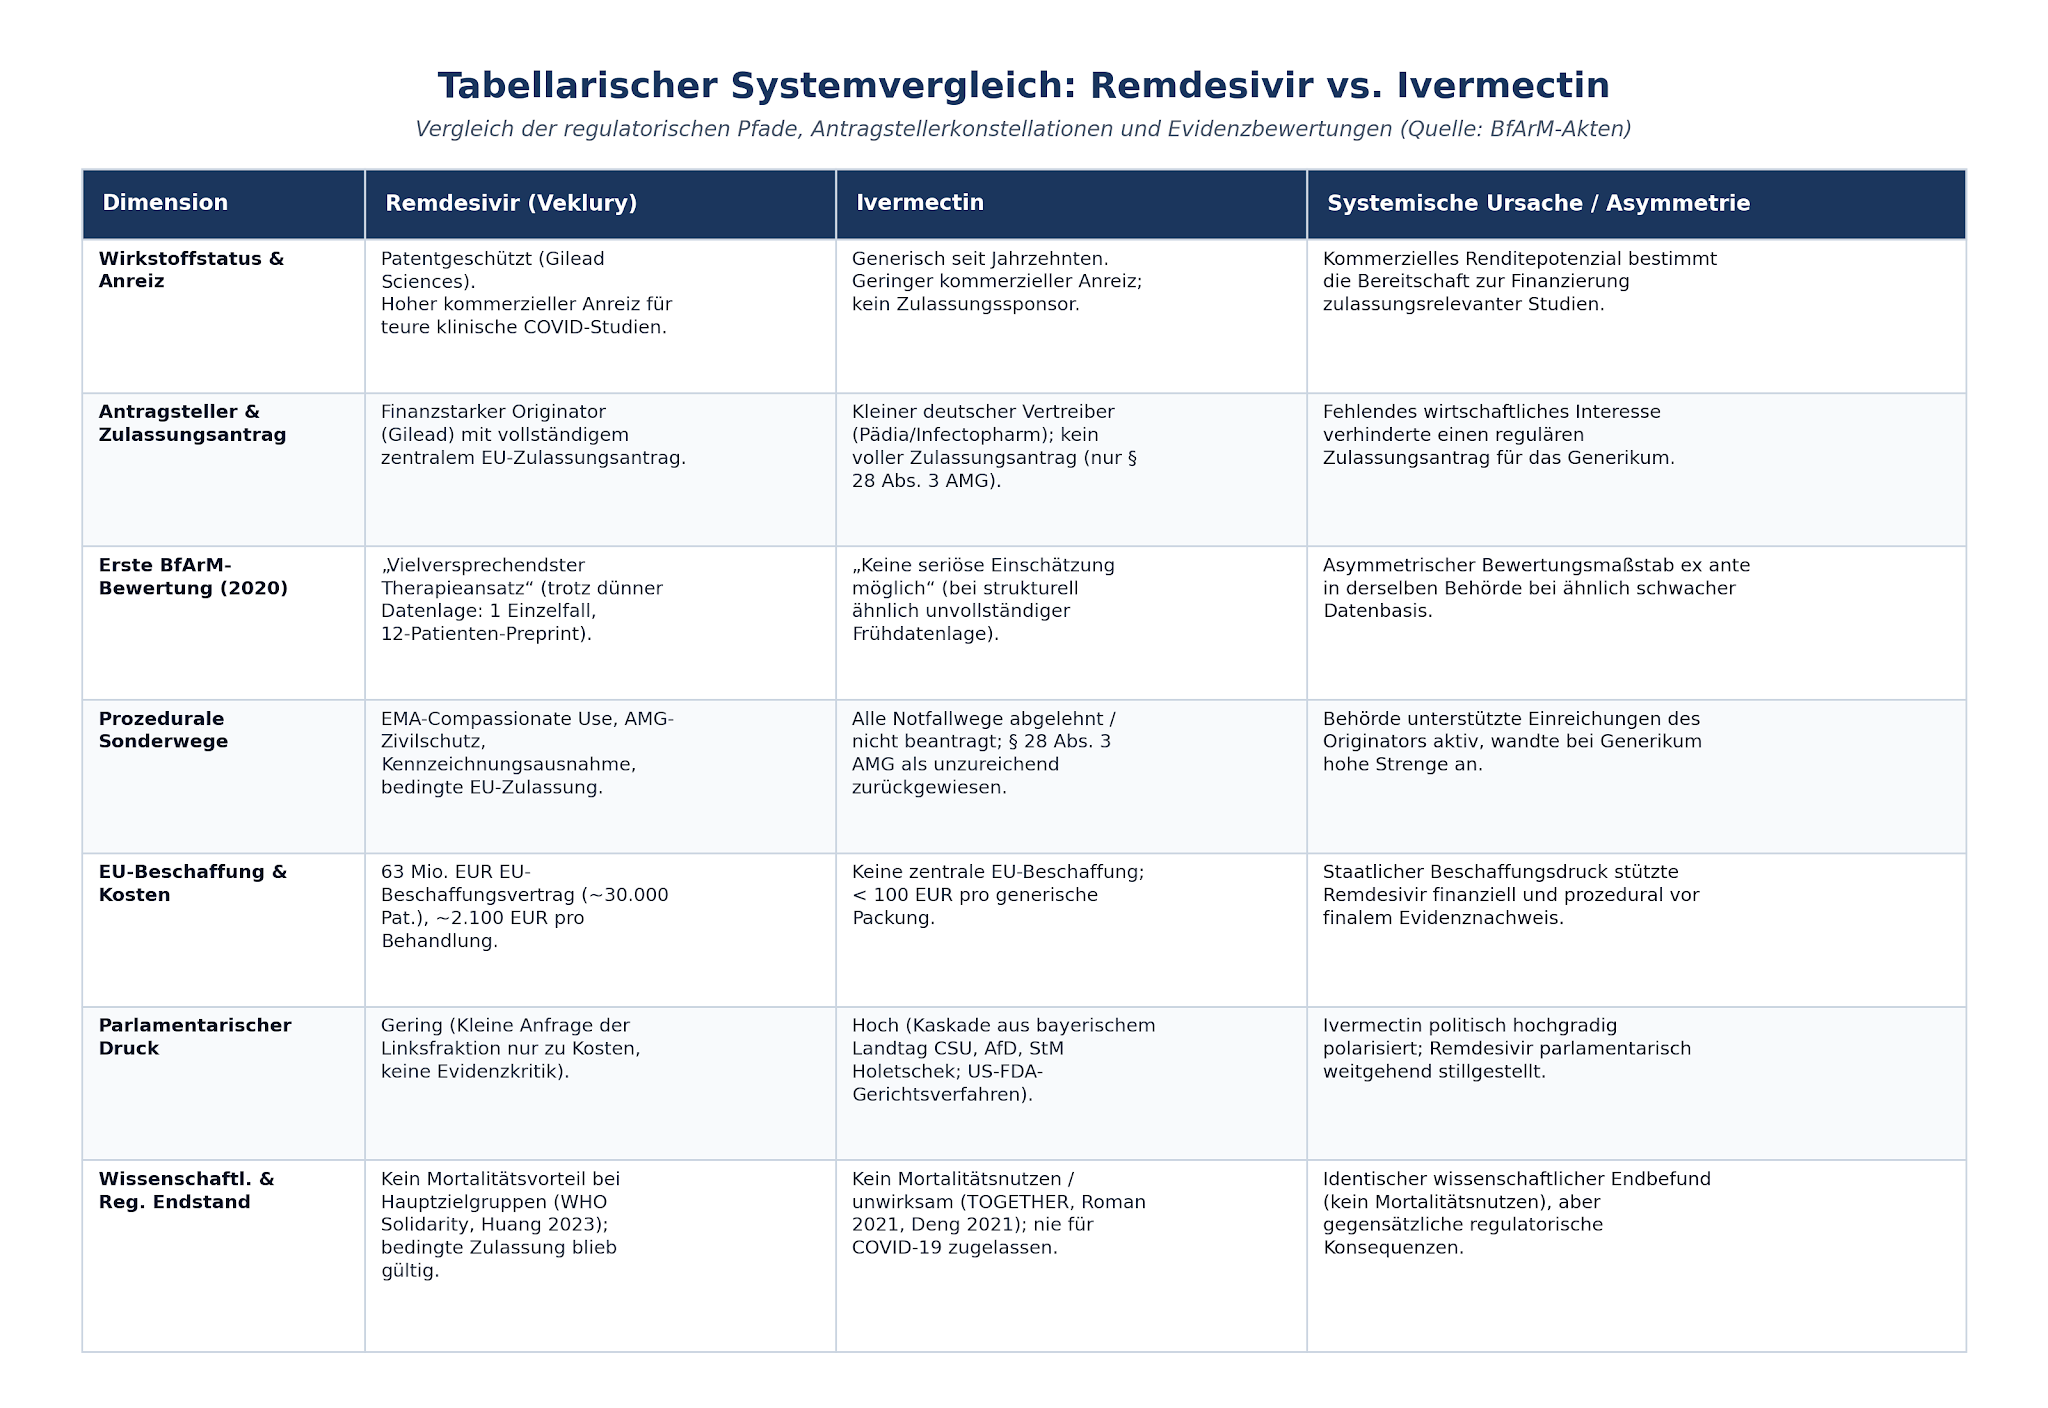
9. Tabellarischer Vergleich
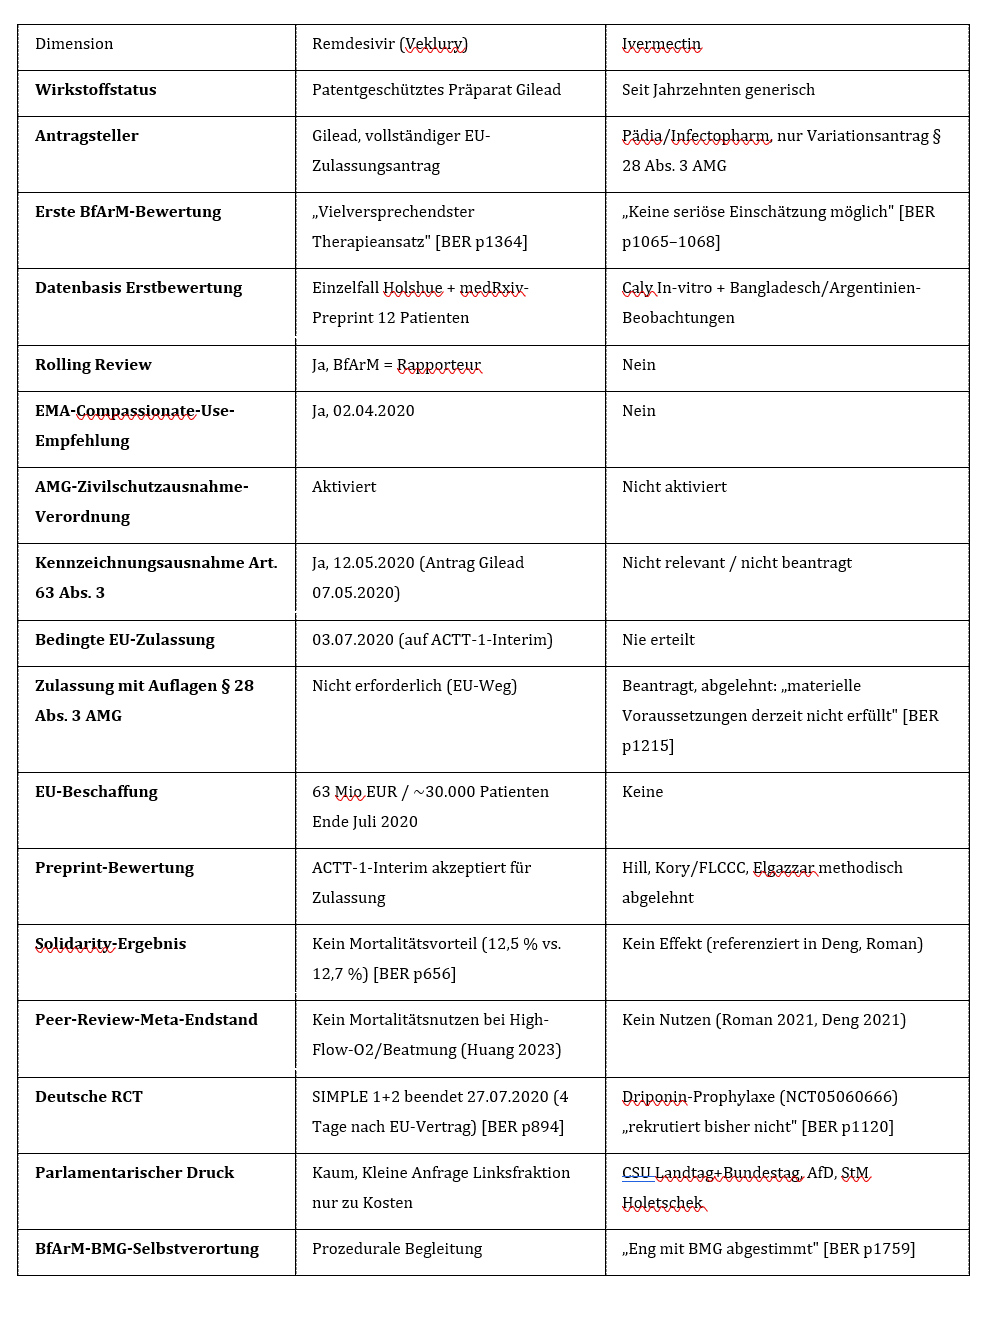
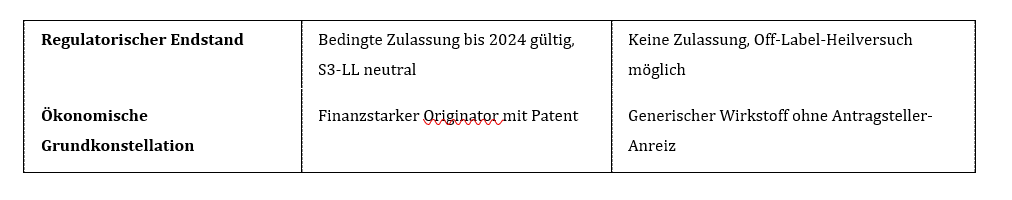
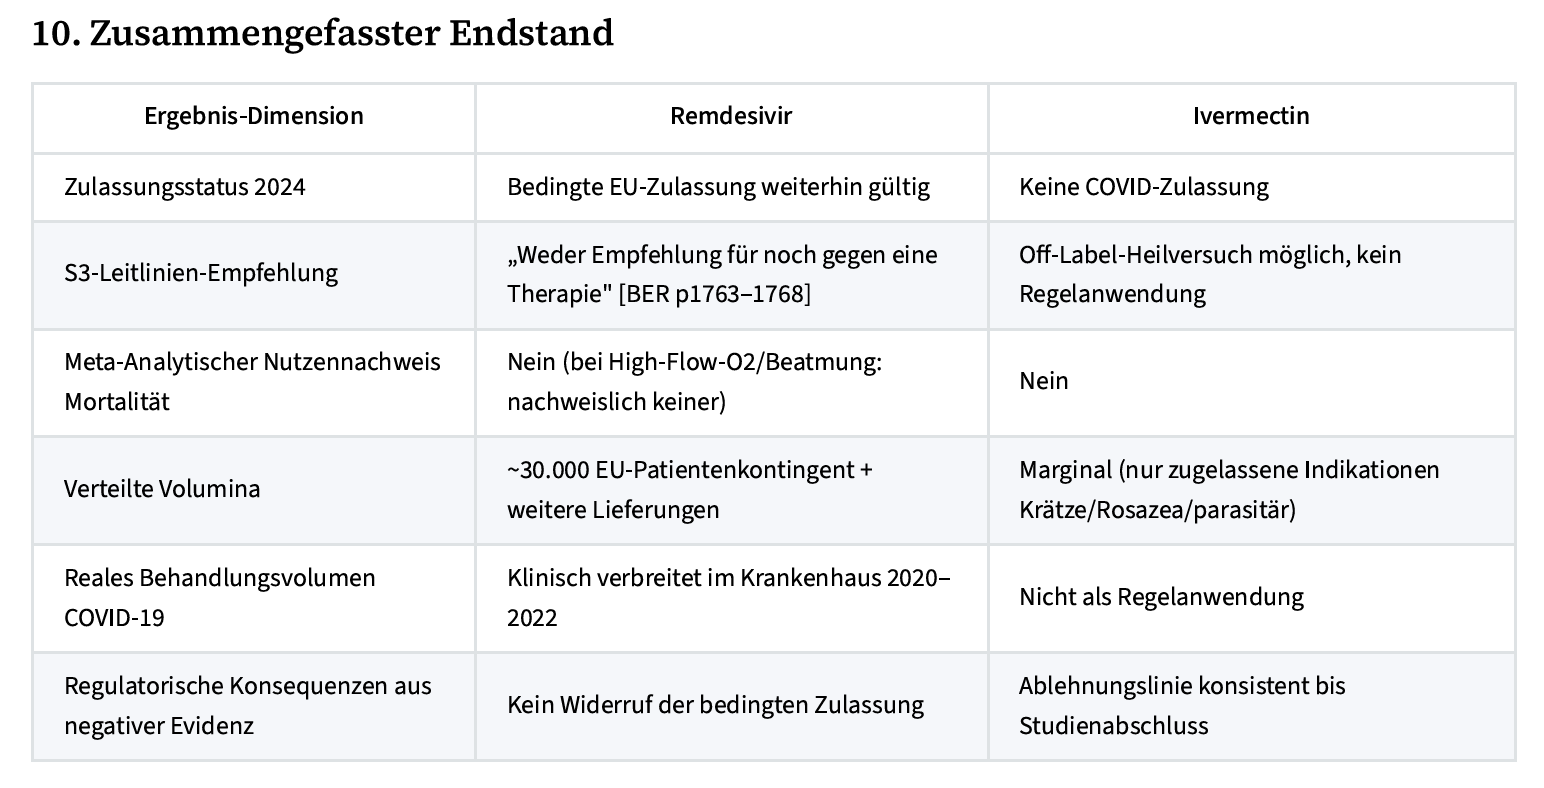
10. Transatlantische Dimension – Der US-Rechtsstreit Apter/Bowden/Marik ./. FDA
Die prozedurale Asymmetrie der Ivermectin-Behandlung war kein rein deutsches oder europäisches Phänomen. In den Vereinigten Staaten führte die vergleichbare regulatorische Ablehnungspraxis der Food and Drug Administration (FDA) zu einem Rechtsstreit, der 2023 vor dem United States Court of Appeals for the Fifth Circuit die Grenzen behördlicher Kommunikationsbefugnis grundsätzlich neu vermessen hat und am 21.03.2024 in einem Vergleich endete, mit dem die FDA ihre öffentlichkeitswirksamsten Ivermectin-Statements zurückziehen musste.
10.1 Verfahrensgang
Die drei US-Ärzte Dr. Robert L. Apter, Dr. Mary Talley Bowden und Dr. Paul E. Marik (Chief Scientific Officer der FLCCC Alliance) verklagten im Jahr 2022 die FDA vor dem United States District Court for the Southern District of Texas, Galveston Division (Aktenzeichen 3:22-cv-184, zuständiger Richter U.S. District Judge Jeffrey V. Brown, Stipulation of Dismissal, Case 3:22-cv-00184 Document 74). Beklagt waren das U.S. Department of Health and Human Services (Secretary Xavier Becerra), die FDA und der FDA-Commissioner Robert M. Califf, jeweils in amtlicher Eigenschaft.
Die Ärzte trugen vor, die FDA habe mit ihren öffentlichen Warnungen gegen die Off-Label-Anwendung von Ivermectin bei COVID-19 die Grenzen ihrer gesetzlichen Ermächtigung nach dem Federal Food, Drug, and Cosmetic Act überschritten und in die Arzt-Patienten-Beziehung eingegriffen. Konkret hätten Apothekerinnen und Apotheker unter Berufung auf die FDA-Statements die Belieferung von Ivermectin-Rezepten verweigert, Versicherer die Erstattung abgelehnt und Patientinnen und Patienten seien in ihrer Versorgung verzögert worden (Alpha News, 25.03.2024).
Richter Brown wies die Klage 2022 zunächst ab: Die FDA habe nicht außerhalb ihrer Befugnisse gehandelt, weil außerhalb des Medizinprodukterechts keine explizite gesetzliche Beschränkung ihres Handelns bestehe. Auf die Berufung der Ärzte hob eine dreiköpfige Kammer des Fifth Circuit die Entscheidung 2023 auf. U.S. Circuit Judge Don Willett formulierte im Kern: „FDA can inform, but it has identified no authority allowing it to recommend consumers ‘stop’ taking medicine.” (Alpha News, 25.03.2024) Das heißt: Die FDA darf informieren, hat aber keine gesetzliche Grundlage, den Konsumentinnen und Konsumenten aktiv den Verzicht auf ein zugelassenes Medikament zu empfehlen. Das Verfahren wurde an das District Court zurückverwiesen.
Am 21.03.2024 folgte der Vergleich (Stipulation of Dismissal nach Federal Rule of Civil Procedure 41(a)(1)(A)(ii); Dismissal with Prejudice).
10.2 Von der FDA zurückgezogene Materialien
Gegenstand des Vergleichs waren namentlich benannte FDA-Publikationen zu Ivermectin. Die FDA verpflichtete sich, innerhalb von 21 Kalendertagen folgende Materialien zurückzuziehen und nicht wieder zu veröffentlichen:
FDA Consumer Update „Why You Should Not Use Ivermectin to Treat or Prevent COVID-19”, ursprünglich 05.03.2021, überarbeitet 07.09.2021 – zurückgezogen (mit Vorbehalt einer revidierten Fassung)
Twitter/LinkedIn/Facebook-Posts vom 21.08.2021: „You are not a horse. You are not a cow. Seriously, y’all. Stop it.” – gelöscht und keine Wiederveröffentlichung
Instagram-Post vom 21.08.2021: „You are not a horse. Stop it with the #ivermectin. It’s not authorized for treating #COVID.” – gelöscht und keine Wiederveröffentlichung
Twitter-Post vom 26.04.2022: „Hold your horses, y’all. Ivermectin may be trending, but it still isn’t authorized or approved to treat COVID-19.” – gelöscht und keine Wiederveröffentlichung
Alle weiteren FDA-Social-Media-Posts, die auf den Consumer Update verlinkten – gelöscht und keine Wiederveröffentlichung
Frequently Asked Questions (ECF No. 12, Exhibits 2 und 3) – bereits vor dem Vergleich zurückgezogen (Stipulation of Dismissal, Case 3:22-cv-00184 Document 74)
Der Vergleich enthält ausdrücklich keine Rechtsanerkenntnis („Neither the Stipulation of Dismissal nor the actions described in it constitute an admission or evidence of any issue of fact or law, wrongdoing, misconduct, [or] liability”). Die FDA betonte in ihrer Kommentierung, ihre inhaltliche Position zur klinischen Wirksamkeit von Ivermectin bei COVID-19 sei unverändert.
10.3 Bedeutung für die deutsche Aktenlage
Der US-Fall betrifft nicht die fachliche Bewertung der Ivermectin-Studienlage – hier bleibt der Endstand (Roman 2021, Deng 2021, TOGETHER-Stopp, Elgazzar-Rückzug) unverändert. Er betrifft die Kommunikationsbefugnis einer Zulassungsbehörde gegenüber der ärztlichen Off-Label-Verordnung eines zugelassenen Wirkstoffs. Zwei Aspekte lassen sich damit auch für die deutsche Konstellation neu einordnen:
Erstens hat der Fifth Circuit den zentralen Argumentationsstrang benannt, der in der deutschen BfArM-Aktenlage strukturell parallel liegt: Die Grenze zwischen behördlicher Information zur Wirksamkeitsevidenz und behördlicher Empfehlung zur Nichtverwendung eines zugelassenen Präparats. Das BfArM hat in seinem Initiativbericht vom 08.04.2021 [BER p1757] ausdrücklich vermerkt, dass Ivermectin „außerhalb von klinischen Studien nicht verboten” sei und ein individueller Heilversuch möglich bleibe. Der öffentliche Kommunikationston blieb – im Unterschied zur FDA – vergleichsweise juristisch abgesichert; das schließt einen faktischen Kanalisierungseffekt aber nicht aus.
Zweitens dokumentiert der Vergleich vom 21.03.2024 einen ungewöhnlichen Vorgang: Eine große westliche Zulassungsbehörde nimmt selbst zurückweisende COVID-Ivermectin-Kommunikation zurück. Für die BfArM/BMG-Akten bedeutet das keine automatische Neubewertung – die deutsche Ablehnungslinie war stets methodischer, weniger rhetorischer Natur, und der Endstand der wissenschaftlichen Evidenz spricht weiter gegen einen Nutzennachweis. Wohl aber ist damit ein internationaler Referenzpunkt entstanden, an dem sich zukünftige Fragen zur behördlichen Reichweite im Off-Label-Bereich messen lassen.
10.4 Kein wissenschaftlicher Kurswechsel
Wichtig zur Einordnung: Der US-Vergleich ist kein inhaltlicher Sieg der Ivermectin-Fürsprache. Weder der Fifth Circuit noch der Vergleich attestieren dem Wirkstoff klinische Wirksamkeit bei COVID-19. Die FDA hat unmittelbar bestätigt, an ihrer inhaltlichen Position festzuhalten (Alpha News, 25.03.2024). Der Fall ist ein prozeduraler und kommunikativer Vorgang, kein wissenschaftlicher. Genau in dieser Trennung liegt sein analytischer Wert für den vorliegenden Kontrast: Er zeigt, dass die regulatorische Behandlung von Ivermectin nicht nur in Bewertungsschärfe und prozeduralen Wegen, sondern auch in der Grenzziehung öffentlicher Behördenkommunikation ausdrücklich strittig war.
11. Analytische Zusammenfassung
Der Vergleich der beiden Substanzen zeigt einen bemerkenswerten Fall regulatorischer Pfadabhängigkeit. Beide Substanzen wurden in derselben Behörde bewertet, in denselben Wochen, unter derselben klinischen Frage, mit ähnlich schwacher Frühdatenlage und ähnlichem klinischem Endbefund. Der entscheidende Unterschied lag nicht in der wissenschaftlichen Evidenz, sondern in fünf prozeduralen, ökonomischen und kommunikativen Dimensionen:
Antragslage: Gilead stellte einen vollständigen EU-Zulassungsantrag, für den das BfArM als Rapporteur agierte. Pädia/Infectopharm stellte nie einen COVID-Zulassungsantrag und suchte stattdessen einen prozeduralen Umweg über § 28 Abs. 3 AMG, den das BfArM ablehnte.
Prozedurale Erleichterungen: Für Remdesivir wurden Compassionate Use, AMG-Zivilschutzausnahme, Kennzeichnungsausnahme und bedingte Zulassung sequentiell aktiviert. Für Ivermectin wurde keine dieser prozeduralen Öffnungen aktiviert.
Beschaffungspolitik: Die EU-Kommission hatte eine Beschaffungsagenda für Remdesivir und schloss den 63-Mio-EUR-Vertrag mit Gilead vor der Peer-Review-Publikation der Zulassungsgrundlagenstudie. Für Ivermectin existierte keine analoge Beschaffungsagenda – weder auf EU- noch auf Bundesebene.
Bewertungssprache: Bei ähnlicher Frühdatenlage wurde Remdesivir als „vielversprechendster Therapieansatz” bewertet und Ivermectin als „keine seriöse Einschätzung möglich”. Die Methodenkritik, die bei Ivermectin gegen Preprints (Hill, FLCCC, Elgazzar) mit hoher Konsequenz durchgezogen wurde, kam bei den ACTT-1-Interimsdaten nicht in gleicher Weise zur Anwendung.
Behördliche Kommunikationsgrenze: Der Fifth-Circuit-Beschluss 2023 und der FDA-Vergleich vom 21.03.2024 haben international sichtbar gemacht, dass die Grenze zwischen behördlicher Information und behördlicher Empfehlung zum Verzicht auf ein zugelassenes Medikament rechtlich nicht beliebig ist. Für Remdesivir war eine analoge Kommunikationsfrage nie relevant – hier war die Behörde durchweg empfehlend, nie abratend; die kommunikative Reichweitenfrage stellte sich strukturell nur bei Ivermectin.
Der Fall lässt sich nicht als reines Ivermectin-Fürsprache-Argument lesen: Die BfArM-Kritik an den Ivermectin-Preprints war in vielen Punkten methodisch zutreffend, und der Endstand der Meta-Evidenz gibt der ablehnenden Position Recht.
Der Fall lässt sich aber auch nicht als reine Remdesivir-Rechtfertigung lesen: Der Endstand der Meta-Evidenz gibt der Skepsis gegenüber dem Mortalitätsnutzen von Remdesivir bei den Hauptzielgruppen ebenfalls Recht.
Was übrig bleibt, ist ein struktureller Befund: Die regulatorische Behandlung war nicht symmetrisch, und die Asymmetrie erklärt sich weniger aus der Evidenz als aus der Konstellation aus Antragsteller, Prozedur, Beschaffungspolitik und behördlicher Kommunikationsreichweite.
Nicht die Wissenschaft war asymmetrisch, sondern die Regulierungsarchitektur. Ein patentgeschütztes Präparat mit finanzstarkem Antragsteller, EU-Beschaffungsvertrag im ESI-Rahmen und narrativer Kompatibilität durchlief alle Notfallwege der Zulassung, obwohl die Mortalitätsevidenz schwach war. Ein generisches Präparat ohne Antragsteller, ohne Beschaffungsagenda und mit politisch aufgeladenen Trägergruppen fand keinen einzigen dieser Wege offen, obwohl die frühe Datenlage nicht wesentlich schlechter war. Behörden folgen den Wegen, die aktiviert werden; niemand aktivierte die Wege für Ivermectin, weil niemand kommerziell davon profitiert hätte.
Der Fall ist damit weniger ein Beleg für ein bewusstes „Vorgehen gegen” Ivermectin als für die strukturelle Blindstelle einer Regulierungsarchitektur, die ohne Originator und ohne Beschaffungsagenda schlicht keinen Prozess bereitstellt und dann in Ermangelung eines regulatorischen Wegs auf öffentliche Ablehnung umschaltet.
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]
Deng J, Zhou F, Ali S, Heybati K, Hou W, Huang E, Wong CY. Efficacy and safety of ivermectin for the treatment of COVID-19: a systematic review and meta-analysis. QJM. 2021 Dec 20;114(10):721-732. doi: 10.1093/qjmed/hcab247. Erratum in: QJM. 2022 Oct 25;115(10):706. doi: 10.1093/qjmed/hcac072. PMID: 34570241; PMCID: PMC8500108. https://pubmed.ncbi.nlm.nih.gov/34570241/
Brauer, M. (2024, November 28). Medizinstrafrecht: Anzeige wegen Körperverletzung gegen Arzt. Dr. Brauer Rechtsanwälte. https://www.die-anwalts-kanzlei.de/medizinstrafrecht/medizinstrafrecht-anzeige-wegen-koerperverletzung-gegen-arzt/
Study Details | NCT05060666 | Prophylaxis of COVID-19 disease with Ivermectin in COVID-19 contact persons [German: Prophylaxe der COVID-19-Erkrankung mit Ivermectin bei COVID-19 Kontaktpersonen] | ClinicalTrials.gov. (n.d.). https://clinicaltrials.gov/study/NCT05060666