
Ich habe einen IFG ganz ohne Trara und wir wollen nicht blabla bekommen. So wie es sein sollte. Ich bin erstaunt.

Zeitlich befristet kann man die Daten noch von der Originalquelle herunterladen:

BfArM Datentransfer: https://cloud.bfarm.de/s/xn2Dnz6TEyTjFap/authenticate/showshare
Passwort: aX2jk9X76q
Die Dateien sind dauerhaft bei Telegram hinterlegt.
https://t.me/DrBines_verbales_Vitriol/22114
Bei der Datenmenge, habe ich mir erst einmal einen groben Überblick von Perplexity erstellen lassen. Die jeweiligen Dokumente müssen von nutzenden Juristen jeweils noch einmal selbst geprüft werden.
Das BfArM und die PCR-Zulassung im Licht des Kämmerer-Gutachtens
Analyse auf Basis: Kämmerer, Ulrike: „Bewertung der Eignung der RT-qPCR Technik zum Nachweis einer möglichen Infektion und Infektiosität von Personen bezüglich SARS-CoV-2”, Gutachten Stand 01.01.2023 (65 Seiten). Abgleich mit dem im BfArM-Konvolut zu Referat 93 freigegebenen Aktenbestand (fünf PDFs, siehe Zitierschlüssel BER/T1/T2/T3/V93).
Zitierschlüssel:
BER = Covid-Berichte_geschwarzt.pdf
T1/T2/T3 = Teil1v3/Teil2v3/Teil3v3_EMails-an-93-COVID-von-BMG_geschwarzt.pdf
V93 = Emails-von-93-an-oder-cc-BMG_geschwarzt.pdf
K = Kämmerer-Gutachten (Seitenzählung des Gutachtens) https://diebasis-th.de/wp-content/uploads/2023/01/1.1.2023-Prof.-Kaemmerer-Gutachten-RT-PCR-230101-final.pdf
Kernbefund
Das Kämmerer-Gutachten formuliert eine methodische Kritik an der RT-qPCR als Massentest. Es benennt sieben zentrale Kritikpunkte. Sechs davon werden im BfArM-Aktenbestand entweder im Behördenhandeln nicht adressiert oder an den entscheidenden Punkten von BfArM-Mitarbeitern selbst schriftlich bestätigt. Das Bild, das sich aus dem Abgleich ergibt, ist bemerkenswert: Die zentrale wissenschaftliche Kritik am Testregime findet in den behördeninternen Vermerken ihre eigene Bestätigung — ohne dass daraus regulatorische Konsequenzen für die Sonderzulassungspraxis sichtbar würden.
Die sieben Kritikpunkte im Einzelabgleich
1. Fehlender internationaler Standard für die analytische Mindestsensitivität
Kämmerer betont, dass die Aussagekraft einer PCR-Analyse ohne robusten Referenzstandard nicht bewertbar ist [K S6, 1.4].
Das BfArM formuliert diese Einschränkung schriftlich selbst, und zwar in seinem eigenen Entwurf der Mindestkriterien für Antigentests, in dem Sensitivität immer relativ zur PCR bestimmt wird:
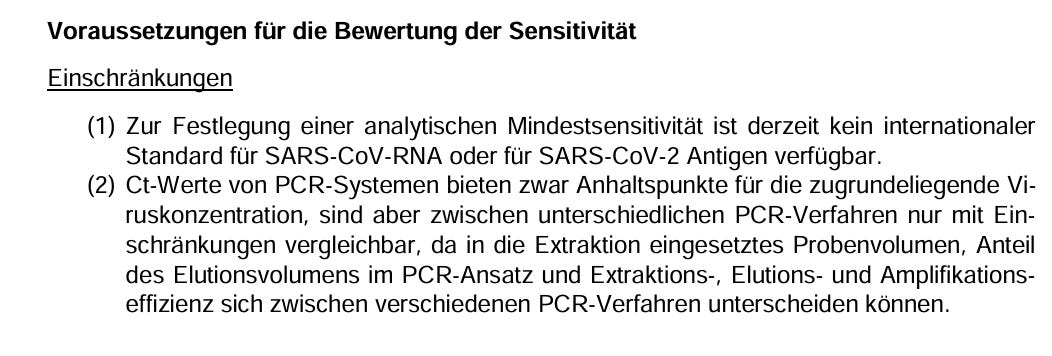
„(1) Zur Festlegung einer analytischen Mindestsensitivität ist derzeit kein internationaler Standard für SARS-CoV-RNA oder für SARS-CoV-2 Antigen verfügbar.
(2) Ct-Werte von PCR-Systemen bieten zwar Anhaltspunkte für die zugrundeliegende Viruskonzentration, sind aber zwischen unterschiedlichen PCR-Verfahren nur mit Einschränkungen vergleichbar, da in die Extraktion eingesetztes Probenvolumen, Anteil des Elutionsvolumens im PCR-Ansatz und Extraktions-, Elutions- und Amplifikationseffizienz sich zwischen verschiedenen PCR-Verfahren unterscheiden können.” [T2 p431; 12.02.2021; „Mindestkriterien Antigenschnelltests/Antigenlabortests”]
Diese BfArM-eigene Formulierung deckt sich mit Kämmerers Feststellung Wort für Wort. Erst mit der MDCG 2021-21-Leitlinie vom August 2021 wird der WHO 1st International Standard (NIBSC 20/146; 7,70 Log10 IU/ml) als analytische Referenz für NAT-Assays formal etabliert [T1 p10, T1 p20; 08/2021; „MDCG 2021-21 Table 5”]. Die deutschen Sonderzulassungen für Qiagen und Cepheid waren zu diesem Zeitpunkt bereits über 16 Monate erteilt [BER p933; 06.04.2020].
2. CT-Wert-Problematik: fehlende Standardisierung, fehlende Infektiositäts-Aussage
Kämmerer belegt anhand von Bullard/Poliquin (CT ≥24 keine Anzüchtung) [K S22, 3.3.2], Jaffar et al. (CT ≥30 keine Anzüchtung), Wölfel et al. (Nature 2020, mindestens 10^6 RNA-Kopien/ml für Anzucht) und einer Drosten-mitverfassten Science-Publikation (Mai 2021, im Schnitt 10^8 Virusgenome für positive Zellkultur) [K S22]. Sein Kernbefund: Der CT-Wert ist die entscheidende Variable, wird aber in der klinischen Diagnostik regelhaft nicht standardisiert erhoben oder mitgeteilt.
Das BfArM bestätigt beide Aspekte:
Zur Nichtvergleichbarkeit siehe wieder [T2 p431]. Zum Ct-Wert als möglichem Quarantäne-Kriterium notiert das BfArM in einer Bund-Länder-Besprechung: „(…) ob der Nachweis von Nicht-Infektiösität trotz positiver PCR mittels eines positiven Antikörpertests (IgM / IgG) oder eines bestimmten Ct-Werts die Quarantäne-Zeit verkürzen können sollen.” [T3 p187; „BLB-Protokoll”]. Der Punkt wird als offene Frage benannt, aber weder abschließend beantwortet noch als Zulassungskriterium eingeführt.
Auf einer Ct-Wert-Vergleichsanalyse im INSTAND-Ringversuch 409 (Juni und September 2021) beruht dann die einzige aktenkundige behördliche Auswertung zu tatsächlichen POCT/NAAT-Leistungen. Auffällig: Die Auswertung zeigt Verdünnungen zwischen 1:1.000 und 1:1.000.000 sowie Kopien/ml zwischen 0 und 2.050.128 [T1 p427; „INSTAND-Ringversuch (409) September 2021”; T1 p428; „RV Juni 2021”]. Der Ringversuch belegt die von Kämmerer beschriebene System-Heterogenität in konkreten Zahlen.
3. Kommerzielle Kits als „Research use only” — dennoch in der Regelversorgung
Kämmerer thematisiert, dass der weltweit meistausgelieferte SARS-CoV-2-Test, das TIB-Molbiol-Kit von Olfert Landt (Mitautor des Corman-Drosten-Protokolls), im Herstellerbeipackzettel bis heute als „Not tested for use in diagnostic procedures” deklariert ist, aber 2020 bereits über 60 Millionen Mal weltweit ausgeliefert wurde und über die Roche-Cobas-Großautomaten in Deutschland Regelversorgung war [K S34-35, 3.6].
Der BfArM-Aktenbestand bestätigt die grundsätzliche RUO-Problematik direkt: „Zwei deutsche Hersteller stellen die IGRA für die indirekte SARS-CoV-2-Diagnostik bereits als RUO (Research use only) zur Verfügung.” [T2 p390 und T2 p397; „Testmethoden – Beurteilung”]. Und Bosch fragt beim BfArM ausdrücklich an: „they are validating the test and would like to know if it is possible to distribute the test (e.g. under RUO) before complete performance is finalized to enable a short-time availability of the urgently needed test for SARS-CoV-2 detection” [V93 p14 und V93 p64; „Bosch Vivalytic VRI”]. Die Anfrage macht sichtbar, dass eine reguläre CE-Zulassung als Diagnostikum von Herstellern gegen einen faktischen Marktzugang unter RUO-Deklaration abgewogen wird — bei behördlicher Duldung.
Beim BfArM finden sich in den freigegebenen Akten keine Bewertungsberichte zu einzelnen TIB-Molbiol-Kits, kein Bescheidtext einer Sonderzulassung im Volltext, keine tabellarische Übersicht über die 38 im DIMDI angezeigten RNA/DNA-Tests (Stand 31.03.2020) mit ihren Leistungsdaten [BER p933].
4. INSTAND-Ringversuch April 2020: methodische Auffälligkeiten
Kämmerer beschreibt detailliert den ersten INSTAND-Ringversuch (340) vom April 2020: 488 teilnehmende Labore, nur 4 von 7 Proben wurden für die Zertifizierung berücksichtigt, weil Probeneigenschaften vor Abgabefrist offengelegt wurden. Trotzdem 6,8 Prozent Fehlzuordnungen bei Probe 340064 [K S31, 3.4.2]. Fazit Kämmerer: „Dieses Vorgehen ist sehr ungewöhnlich für einen echten Ringversuch und stellt damit kein unabhängiges externes Überprüfungsverfahren der beteiligten Labore mehr dar.”
Im BfArM-Bestand finden sich die INSTAND-Ergebnisse nur für die späteren Ringversuche 409 (Juni und September 2021) und in einem einzelnen POCT/NAAT-Vergleich [T1 p427-428]. Der Ringversuch 340 vom April 2020 taucht in den behördlichen Auswertungen zur Sonderzulassungspraxis nicht auf. Der Fachmediziner Labor 28 GmbH schreibt an das BfArM: „Die Hersteller dieser Systeme und der dazugehörigen Tests sind aus meiner Sicht hinsichtlich der Anwendbarkeit der Verfahren zu messen an ihrem Abschneiden in den SARS-CoV-2-PCR-Ringversuchen. Wenn keine RV-Ergebnisse und keine Vergleichsstudien mit etablierten Testsystemen vorliegen (Sache des Herstellers bzw. des Anwenders, der sich nach MPBetreibV ja darum zu kümmern hat), wäre es nach meiner Einschätzung nicht anzuwenden.” [T1 p348; 19.11.2021; „Facharzt für Laboratoriumsmedizin Labor 28”]. Genau diese Ringversuchspflicht ist im BfArM-Zulassungspfad nicht verankert — sie wird in den TOPs der AG Labor mit dem BMG als „Vorschlag” für POC-NAT diskutiert: „Mindestkriterien/Aufnahme in BfArM-Liste und/oder verpflichtende Teilnahme an Ringversuchen” [T1 p415; 15.12.2021].
5. POC-PCR: BfArM-eigenes Eingeständnis fehlender Daten
Kämmerer erwähnt die POC-PCR-Systeme im Zusammenhang mit Systemheterogenität. Der BfArM-Aktenbestand geht deutlich weiter — hier findet sich das folgenreichste Selbstzitat einer BfArM-Mitarbeiterin im gesamten Konvolut:
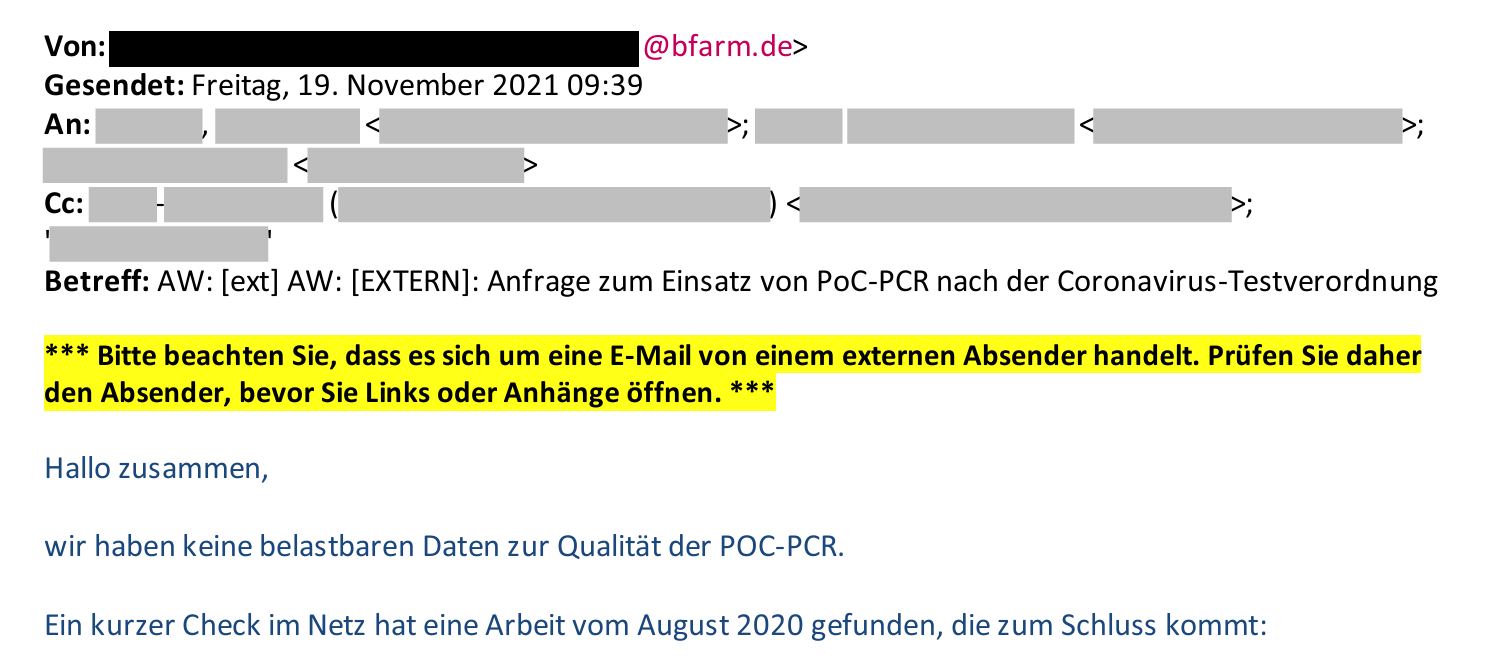
„wir haben keine belastbaren Daten zur Qualität der POC-PCR.” [T1 p346; 19.11.2021; „AW: Anfrage zum Einsatz von PoC-PCR nach der Coronavirus-Testverordnung”]
Als Ersatz wird eine Cochrane-Metaanalyse vom August 2020 zitiert, die bei ID NOW (Abbott) 76,8 Prozent Sensitivität ausweist gegenüber Xpert Xpress (Cepheid) mit 99,4 Prozent — eine Differenz von 22,6 Prozentpunkten [T1 p346]. Damit dokumentiert das BfArM selbst, dass zwischen zwei sonderzugelassenen PCR-Systemen ein Sensitivitätsunterschied von mehr als 22 Prozentpunkten existieren kann, ohne dass ein BfArM-eigener Bewertungsstandard diese Differenz beim Marktzugang aufgefangen hätte. Der Kollege Institut für Virologie Charité (Corman-Drosten-Umkreis) ergänzt: „nach unseren Informationen weisen die unterschiedlichen PoC-PCR-Analysensysteme nach aktueller Datenlage relevante Unterschiede in der Erkennung infizierter Personen (Sensitivität) auf, die teilweise deutlich unter der Sensitivität der Labor-PCR liegen können.” [T1 p345; 19.11.2021].
Die KBV führt zusätzlich das Missbrauchspotenzial an: „Wir sehen im Zusammenhang mit einer vermehrten Nutzung von POC-PCR durch nicht ärztliche Leistungserbringer zudem ein erhebliches Missbrauchspotenzial, insbesondere mit der Möglichkeit der Durchführung von Pooling-Tests beim Einsatz von PoC-PCR-Geräten, die zur Gewinnsteigerung dann als Einzeltestungen abgerechnet werden” [T1 p346; 19.11.2021].
Auch das RKI/PEI-nahe Charité-Labor führt zu einem konkreten POC-PCR-Gerät aus: „ich habe aber schon am Gerät Zweifel, dass jmd. ohne Laborausbildung damit gute Diagnostik durchführen wird. Z.B. wenn ich mir das Tutorial auf der Herstellerseite anschaue, hier wird PCR-Erfahrenen klar, in ungeübter Hand wird es da eine großen Menge an Problemen wie z.B. Kontaminationen geben etc.” [T1 p347; 19.11.2021].
6. PCR und Infektiosität: PCR misst RNA, nicht Ansteckungsfähigkeit
Kämmerer zitiert extensiv WHO Notice for IVD Users 2020/05 (13.01.2021), Ärzteblatt 01.02.2021, CDC-Beipackzettel, Drosten-Gutachten April 2021, Marion Koopmans (Erasmus/WHO, Mitautorin Corman-Drosten-Protokoll) und die Lancet-Publikation zur Nicht-Eignung der PCR als Goldstandard [K S36-38].
Der BfArM-Aktenbestand geht auf diesen Punkt bemerkenswerterweise nur indirekt ein — über den RKI-Bezug zur „Nachweisrate in Relation zum Ct-Wert” [T2 p431]. Die grundlegende Frage, ob eine positive PCR eine akute Infektion oder nur RNA-Fragmente detektiert, wird im BfArM-Aktenbestand nicht diskutiert. Sie liegt außerhalb des behördlichen Zulassungsrahmens: Das BfArM bewertet Konformität gegenüber Herstellerangaben und (später) MDCG-2021-21-Kriterien, nicht die epidemiologische Aussagekraft.
Das ist zugleich der strukturell wichtigste Punkt: Die von Kämmerer angesprochene Kernfrage ist keine Zulassungsfrage, sondern eine Anwendungsfrage. Das BfArM regelt Marktzugang, nicht Testeinsatzindikation.
7. Kontaminationen ab Herstellerwerk
Kämmerer verweist auf Wernike et al. (2020, DOI:10.1111/tbed.13684) und den Fall der Wattestäbchen im Phantom-von-Heilbronn-Vergleich [K S34, 3.5.2].
Im BfArM-Bestand wird die Kontaminationsproblematik in der Marktüberwachung nicht als eigenständiger Auswertungspunkt aufgeführt. Das ist konsistent mit dem generellen Muster: Post-Market-Surveillance-Berichte einzelner PCR-Hersteller finden sich in den freigegebenen Akten nicht.
Regulatorisches Gesamtbild
Das Kämmerer-Gutachten kritisiert die RT-qPCR als Massentestmethode auf sieben Ebenen. Der BfArM-Aktenbestand zeigt:
Bei drei Punkten (fehlender internationaler Standard, Ct-Wert-Nichtvergleichbarkeit, POC-PCR-Datenlage) bestätigt das BfArM den Kritikpunkt schriftlich mit eigenen Worten.
Bei zwei Punkten (RUO-Deklaration kommerzieller Kits, INSTAND-Ringversuchs-Kritik am ersten Ansatz vom April 2020) erkennt das BfArM den Problembestand an, adressiert ihn aber nicht in der Bewilligungspraxis der Sonderzulassungen.
Bei einem Punkt (Infektiositätsaussage) liegt die Frage außerhalb des behördlichen Zulassungsrahmens, bleibt aber unbeantwortet.
Bei einem Punkt (Kontamination ab Hersteller) ist die Post-Market-Aktivität des BfArM nicht in den freigegebenen Akten dokumentiert.
Die zentrale Frage: Wenn das BfArM selbst schriftlich einräumt, dass für die analytische Mindestsensitivität kein internationaler Standard existiert, dass Ct-Werte zwischen PCR-Verfahren nicht vergleichbar sind und dass für die POC-PCR-Qualität „keine belastbaren Daten” vorliegen — auf welcher Bewertungsgrundlage wurden dann die Sonderzulassungen nach § 11 MPG erteilt?
Bewertung des BfArM-Vorgehens
Das BfArM-Vorgehen bei der PCR-Sonderzulassung ist im Licht des Kämmerer-Gutachtens und der eigenen Aktenlage nach vier Kriterien zu beurteilen:
1. Formaler regulatorischer Rahmen
Die Sonderzulassung nach § 11 Abs. 1 MPG ist ein spezifisch deutscher Notmarktzugang, der nur dokumentiert, dass der Test „verkehrsfähig” ist [BER p705; 10.02.2022]. Die Bewertungstiefe wird durch die Norm nicht vorgegeben. Der IfSG-Referentenentwurf 2022 stellt Sonderzulassungen ausdrücklich mit CE-Kennzeichnung nach IVDD gleich [BER p705]. Beides sind rechtlich niedrigschwellige Marktzugangswege, die die Verantwortung weit überwiegend beim Hersteller belassen.
2. Existenz veröffentlichter Bewertungsstandards
Vor August 2021 existierten keine harmonisierten quantitativen Prüfkriterien für SARS-CoV-2-NAT-Assays. Die MDCG 2021-21 formuliert erstmals methodische Prüfschwellen (WHO-Standard, mindestens 500 Negativproben, mindestens 100 Positivproben, Probit-Analyse mit mindestens 24 Replikaten, 95-Prozent-Cut-off) [T1 p20; 08/2021], allerdings ohne prozentuale Mindest-Sensitivität und -Spezifität für PCR. Die entscheidenden Sonderzulassungen (Qiagen, Cepheid) lagen zu diesem Zeitpunkt seit über 16 Monaten in der Praxis.
3. Behördliche Kenntnis der Probleme
Der Aktenbestand zeigt, dass das BfArM die zentralen Kritikpunkte im internen Schriftverkehr klar benennt — fehlender Standard [T2 p431], Ct-Wert-Nichtvergleichbarkeit [T2 p431], POC-PCR-Datenlücke [T1 p346]. Die Kritik ist also nicht extern zugetragen, sondern behördenintern etabliert.
4. Regulatorische Konsequenzen
Trotz dieser eigenen Feststellungen erfolgen keine in den Akten dokumentierten Anpassungen der Sonderzulassungspraxis. Die Diskussion um Ringversuchspflicht und Mindestkriterien für POC-NAT wird ab Herbst 2021 in der AG Labor mit dem BMG geführt [T1 p415; 15.12.2021] und findet in einer TestV-Regelung ihren Niederschlag [V93 p112], bleibt aber ohne Rückwirkung auf bereits erteilte Sonderzulassungen. Das BfArM erklärt seine Bescheide zur „nicht öffentlich” [T2 p328]. Die Marktüberwachung durch das BfArM wird für PCR-Tests im freigegebenen Aktenbestand nicht mit systematischen Bewertungsberichten belegt.
Kernaussage
Das BfArM-Vorgehen bei der PCR-Sonderzulassung ist unter formalen Kriterien rechtlich abgesichert, weil § 11 Abs. 1 MPG einen absichtlich niedrigschwelligen Notmarktzugang bereitstellt und die IVDD 98/79/EG bis Mai 2022 für die meisten SARS-CoV-2-PCR-Tests eine Selbstzertifizierung ohne Benannte Stelle vorsah. Unter methodischen Kriterien, die Kämmerer aus wissenschaftlicher Sicht formuliert und die das BfArM in seinem eigenen Schriftverkehr wortwörtlich bestätigt, ist die Zulassungspraxis nicht evidenzgestützt gewesen: Weder existierte ein harmonisierter Referenzstandard, noch waren die Ct-Werte zwischen Verfahren vergleichbar, noch lagen für einen wesentlichen Teilbereich (POC-PCR) belastbare Qualitätsdaten vor. Die Bewilligungspraxis lief in einem Rahmen, in dem das BfArM zwar Sonderzulassungen erteilte, ohne selbst über die minimalen Voraussetzungen einer sachlich fundierten Beurteilung zu verfügen.
Der methodische Gegensatz zu anderen Produktbereichen im gleichen Aktenbestand ist auffällig: Antigentests wurden ab Herbst 2020 in einer strukturierten vergleichenden Evaluierung durch RKI, PEI, Konsiliarlabor und Institut für Mikrobiologie der Bundeswehr geprüft [T2 p432; 12.02.2021; T3 p26; 20.11.2020]. Für Ivermectin wurde eine detaillierte Evidenzprüfung mit klarer Ablehnung durchgeführt [BER p306].
Für PCR-Tests bleibt eine vergleichbare Prüftiefe in den Akten aus.
Die drei Produktgruppen — Masken (§ 11 MPG-Sonderzulassungen mit späterer MedBVSV-Heilung), Ivermectin (Verweigerung der Notfallzulassung) und PCR-Tests (Sonderzulassungen ohne veröffentlichte Bewertungsschwelle) — zeigen im BfArM-Aktenkorpus drei sehr unterschiedliche Regulierungsstile, die alle mit der jeweiligen politischen Nachfrage nach Verfügbarkeit korrelieren, nicht mit einer einheitlichen Evidenzschwelle.
Juristische Konsequenzen
Das PEI unterscheidet in seinem eigenen Evaluationsvermerk vom 06.11.2020 dreifach abgestuft: Molekülnachweis, Viruslast, Kultivierbarkeit als „mögliches Korrelat für Infektiosität” [T3 p26; T3 p141; Prof. Cichutek]. Das BMG-Referat 614 schreibt in der Nationalen Teststrategie: „Es ist noch keine Diagnose einer SARS-CoV-2 Infektion” [T1 p33]. Das BfArM räumt in internen Vermerken ein, dass es keinen internationalen Standard und keine belastbaren POC-PCR-Daten gibt [T2 p431; T1 p346]. Diese methodische Differenzierung wurde in die IfSG-Meldekette (§ 7 → § 28b) nicht überführt. Ein positiver Rachenabstrich mit Ct 38 zählte für die Inzidenz gleich wie einer mit Ct 18.
Das BVerfG hat den Kategoriefehler nicht materiell geprüft. Der Beschluss vom 19.11.2021 (1 BvR 781/21) reduziert die Kontrolldichte auf eine „Vertretbarkeitskontrolle” (Rn. 171, 187) und stellt fest, dass sich der Gesetzgeber „innerhalb seines Einschätzungsspielraums” hielt (Rn. 198). Der Sachvortrag des Beschwerdeführers 798/21 — „positiver PCR-Testbefund sagt nichts über die Infektiosität aus” — ist im Beschluss referiert, aber nicht substantiell entschieden.
Die argumentative Grenze. Zwei Präzisierungen sind für publikationsfähige Substanz nötig.
Erstens: Zulassungslücke ist nicht identisch mit Testversagen. Die belastbare Aussage ist die schwächere („der Staat stützte Grundrechtsmaßnahmen auf einer Datenbasis, deren Qualität er selbst nicht flächendeckend prüfen konnte”).
Zweitens: Für Staatshaftung im engeren Sinne bleibt „legislatives Unrecht” ein enger Anwendungsfall. Der eigentliche verfassungsrechtliche Hebel liegt in der Bewertung der damaligen Prüfungsdichte: Wenn die „tatsächliche Unsicherheit”, auf die sich Rn. 171 stützt, teilweise regulatorisch selbst erzeugt war, durch bewusst niedrigschwellige § 11 MPG-Zulassungen ohne Vergleichbarkeitsanforderungen, verschiebt sich die dogmatische Bewertung.
Das BVerfG entschied 2021 auf einer verkürzten Aktenlage. Die spätere FOI-Öffnung des BfArM-Bestandes zeigt, dass die vom Gericht zugrunde gelegte „tatsächliche Unsicherheit” eine institutionelle Struktur hatte — die im Verfahren nicht Gegenstand war.
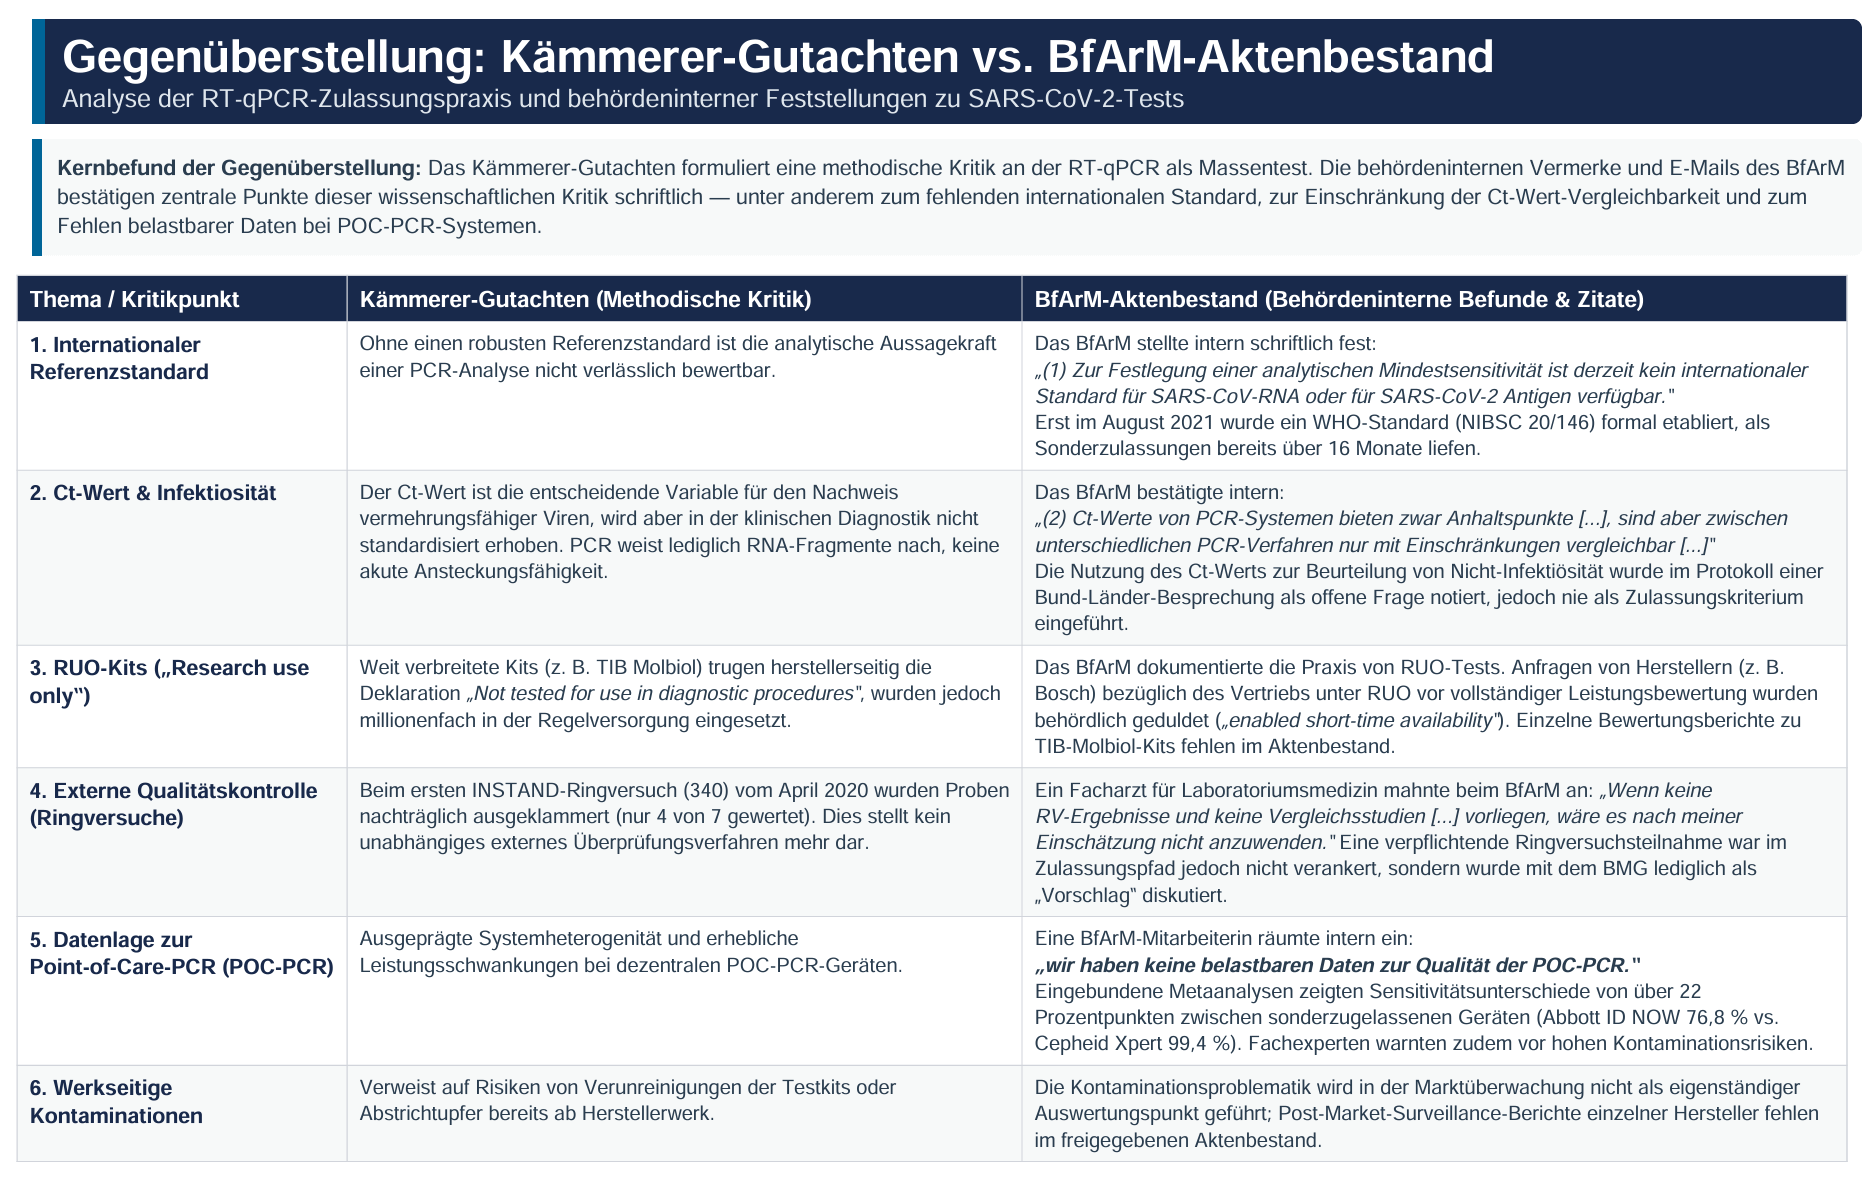
Gegenüberstellung BfArM Zitate gegen Kämmerer Gutachten
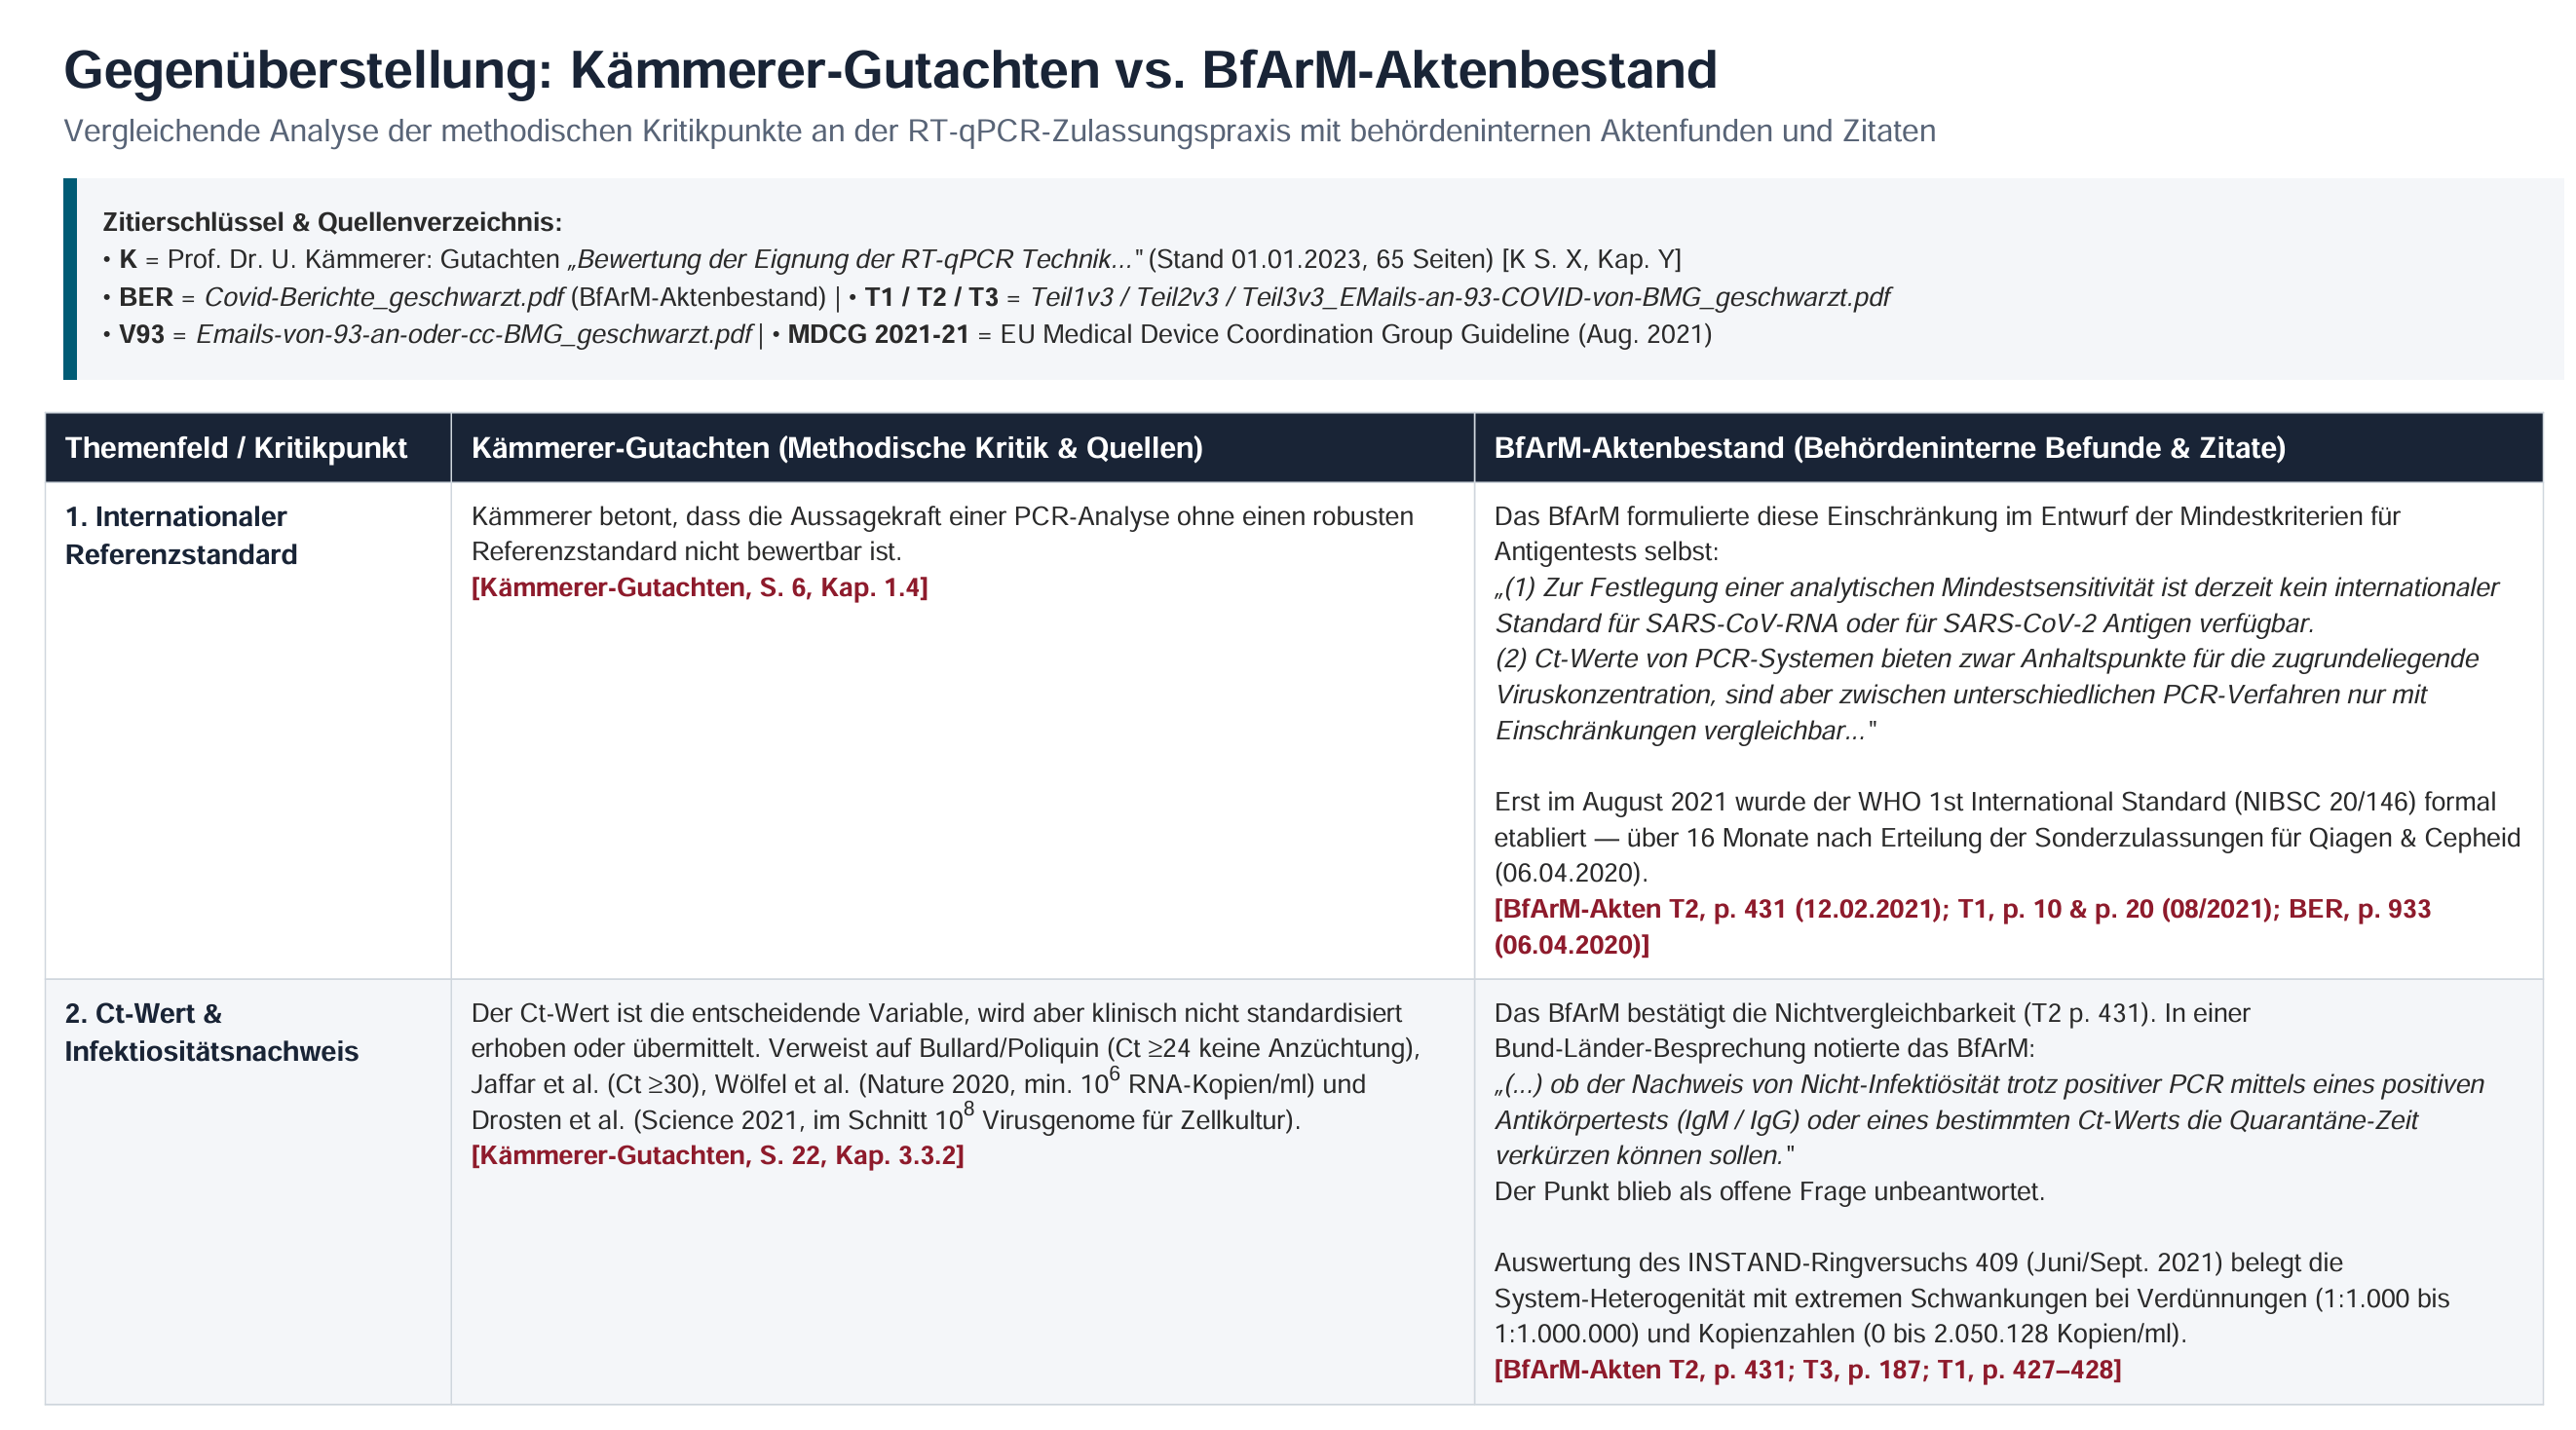
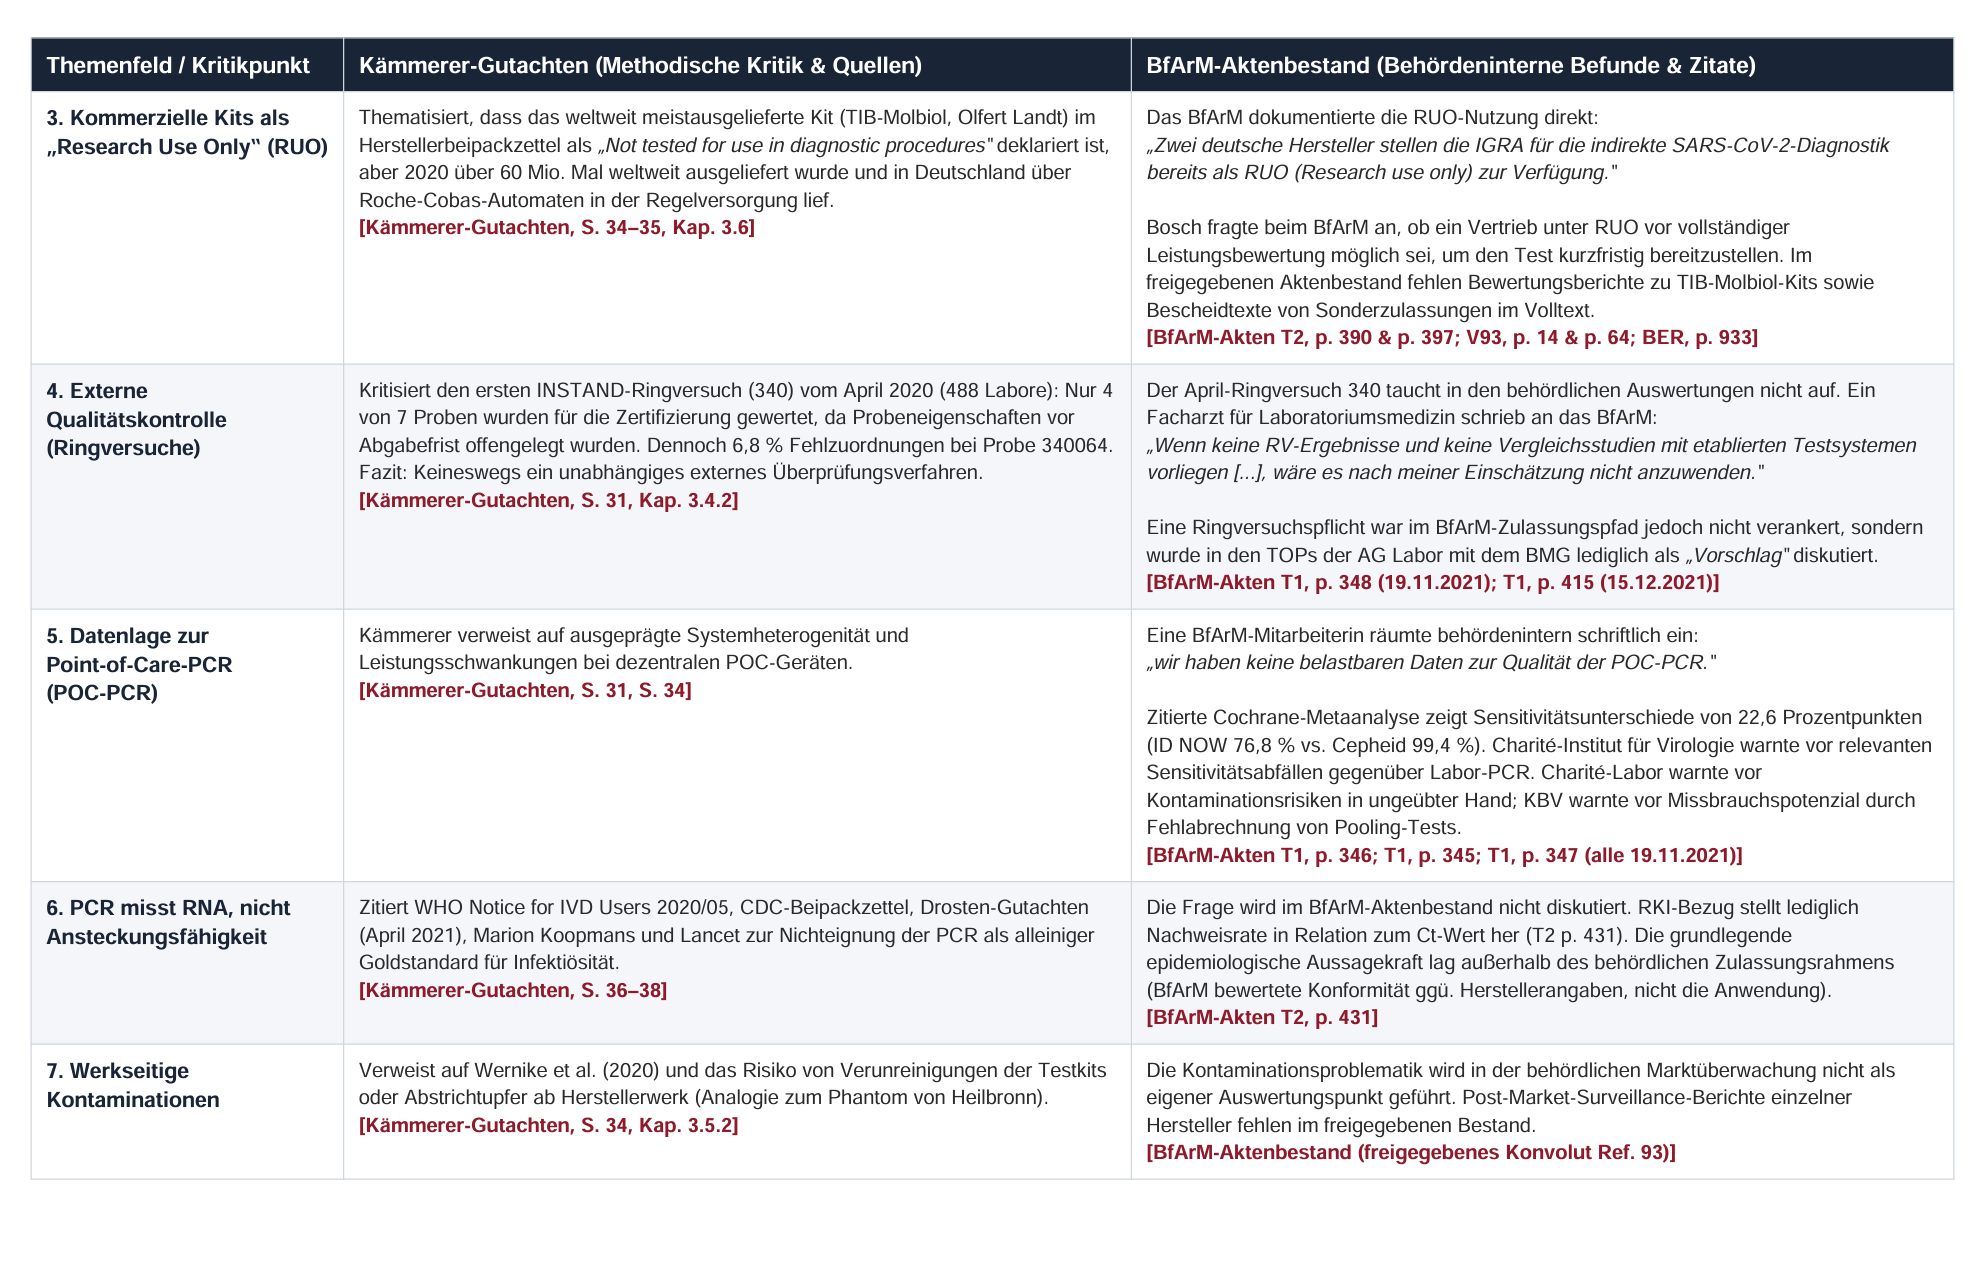
Tabelle (von gemini notebook erstellt) als pdf:
Tabell ohne Quellen, dafür alles auf einer Seite:
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]