
Was ist das Inflammasom?
Das NLRP3-Inflammasom ist eine Art molekularer Feuermelder im Inneren unserer Immunzellen. Es gehört zum angeborenen Immunsystem und sorgt dafür, dass der Körper bei Gefahr eine schützende Entzündung in Gang setzt.
Wenn dieser Alarmknopf jedoch dauerhaft blockiert ist oder grundlos feuert, entstehen chronische Krankheiten.
Das Inflammasom ist kein einzelnes Organell, sondern ein Multiproteinkomplex/Molekulare Maschine, ein molekulares Bausystem aus drei Teilen, das sich erst bei Gefahr im Zellwasser (Zytosol) zusammensteckt:
Der Sensor (NLRP3): Das eigentliche Detektor-Protein, das die Gefahr wahrnimmt.
Das Verbindungsstück (ASC): Ein Adapter, der als Brücke dient.
Das Werkzeug (Caspase-1): Ein biologisches Schneidewerkzeug (Enzym), das den eigentlichen Alarm auslöst.
Im Gegensatz zu anderen Immun-Sensoren, die meist nur ganz bestimmte Bakterien oder Viren erkennen, reagiert NLRP3 auf eine riesige Bandbreite an Signalen.
Erreger: Teile von Viren, Bakterien oder Pilzen.
Körpereigene Kristalle: Zum Beispiel Harnsäurekristalle bei Gicht oder Cholesterinkristalle in verstopften Blutgefäßen.
Zellschäden: Wenn Zellen platzen und Stoffe freisetzen, die eigentlich nur in der Zelle vorkommen dürften (wie das Energiemolekül ATP oder freie Sauerstoffradikale aus beschädigten Kraftwerken der Zelle, den Mitochondrien).
Sobald der Sensor (NLRP3) die Gefahr bemerkt, formieren sich die Proteine zu einem Rad (dem Inflammasom). Das Werkzeug (Caspase-1) wird aktiv und schneidet zwei extrem starke entzündliche Botenstoffe (Interleukin-1β und Interleukin-18) in ihre aktive Form.
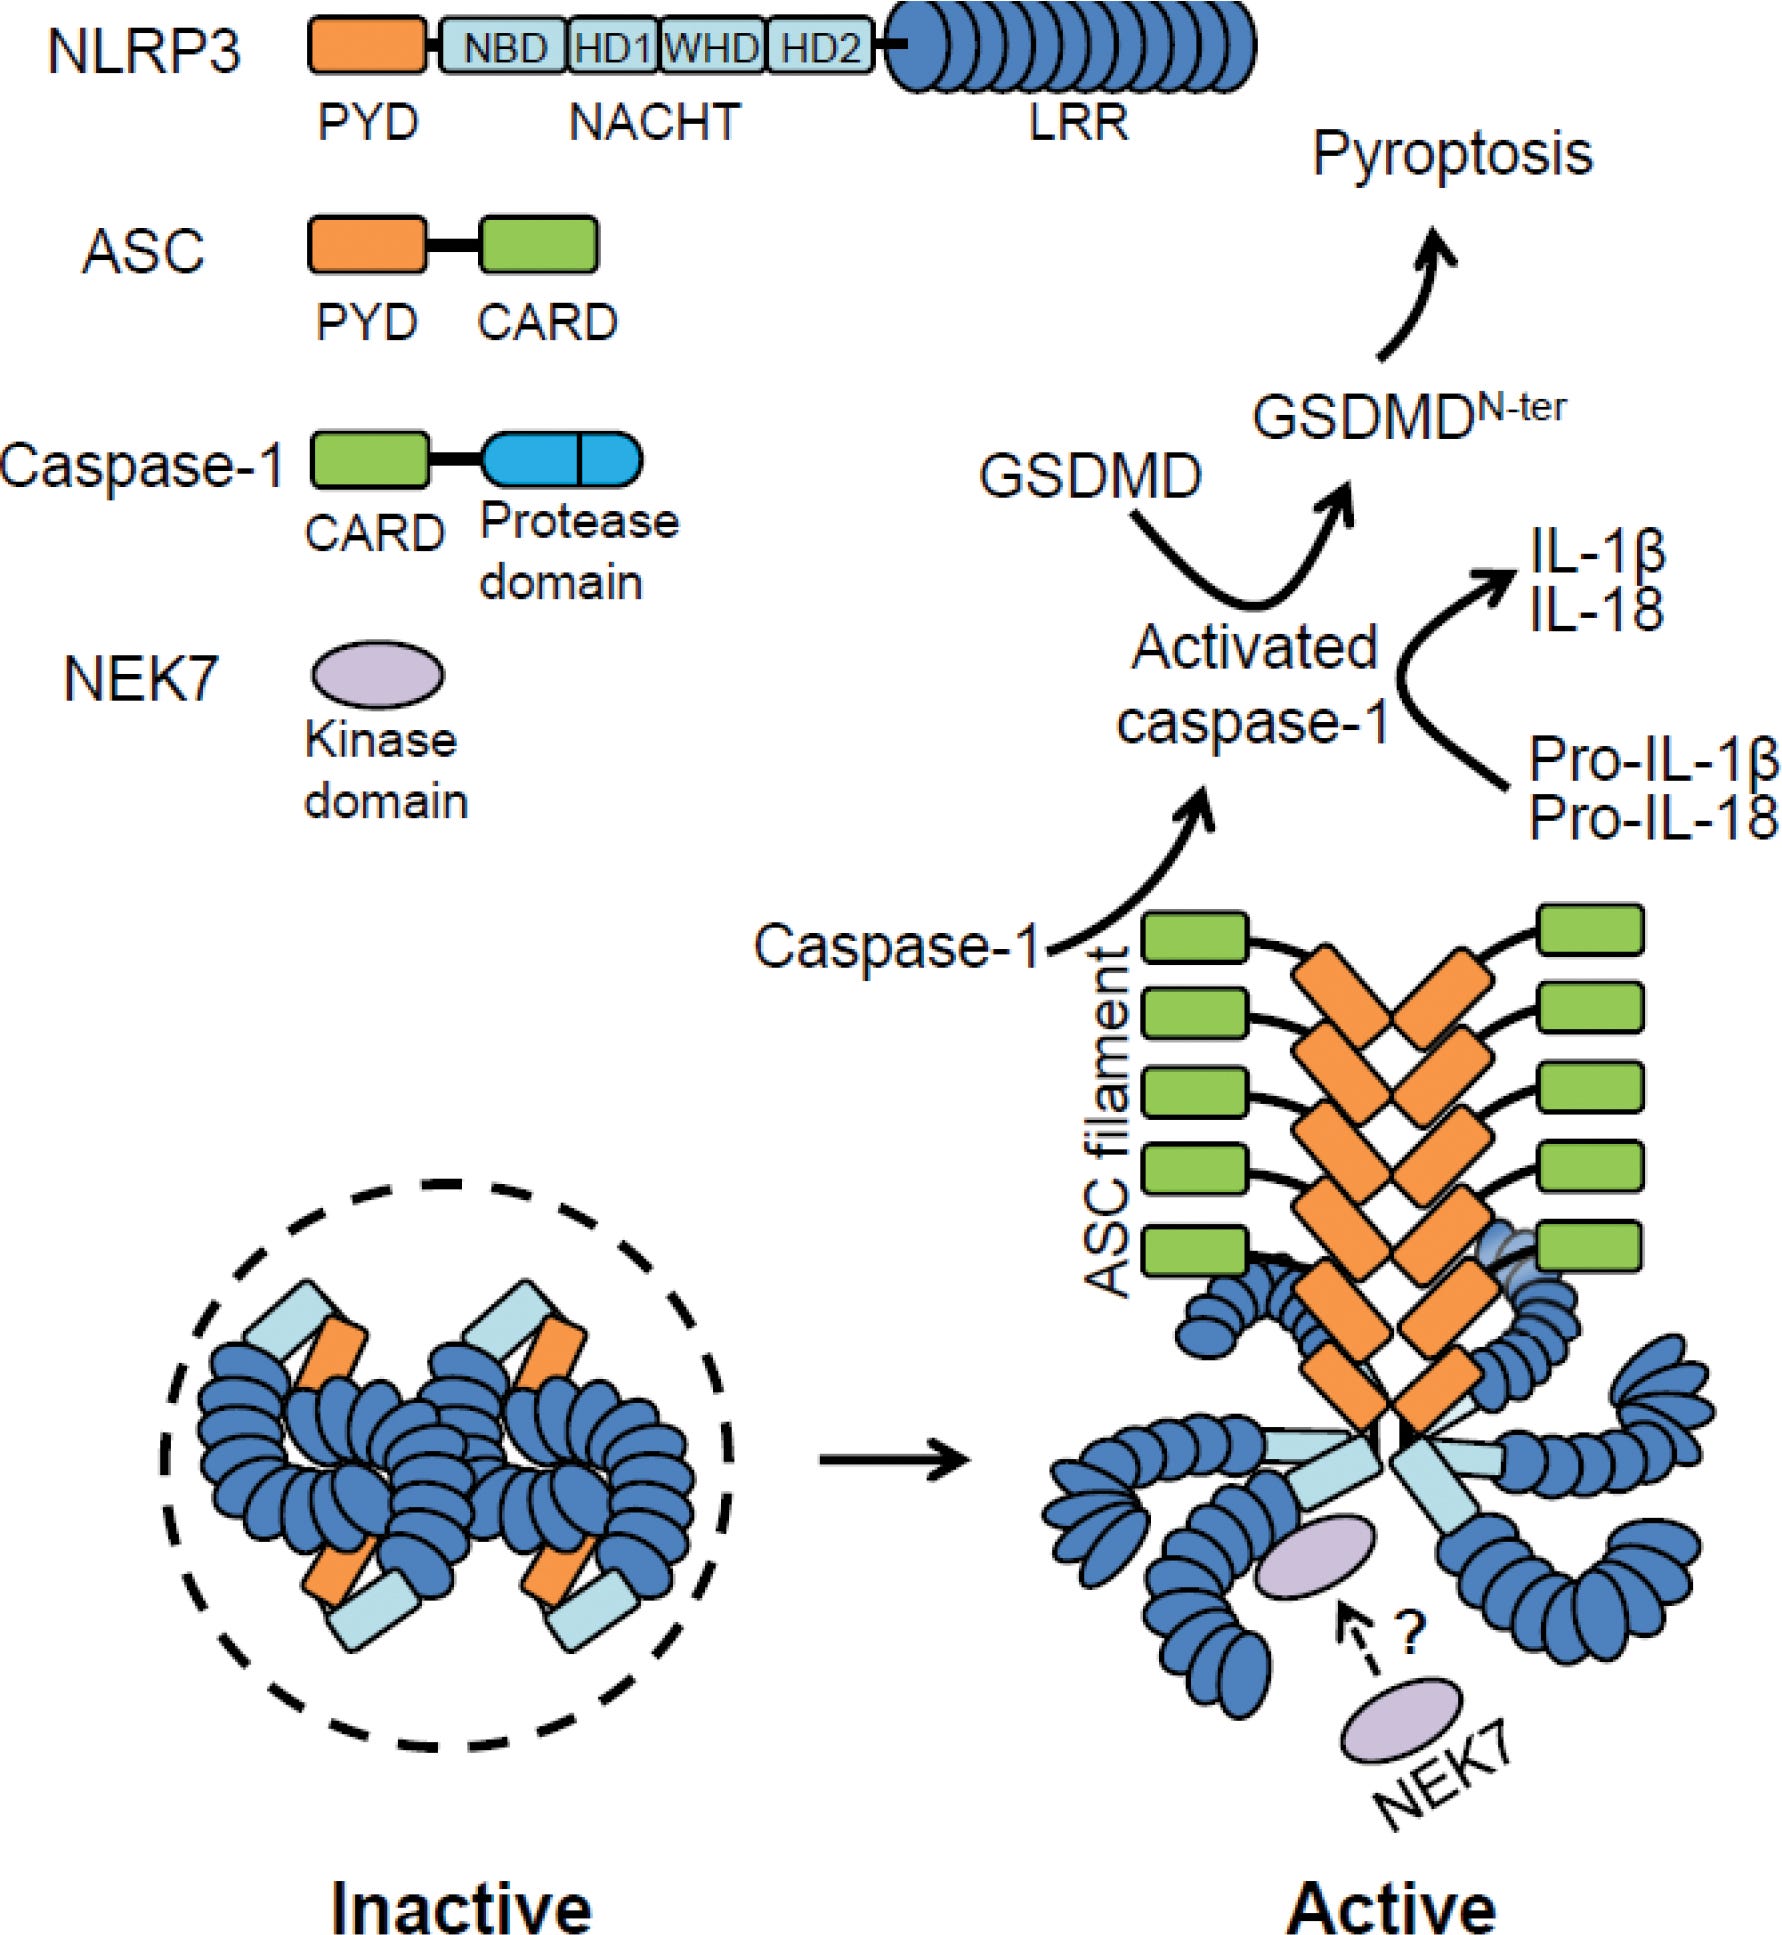
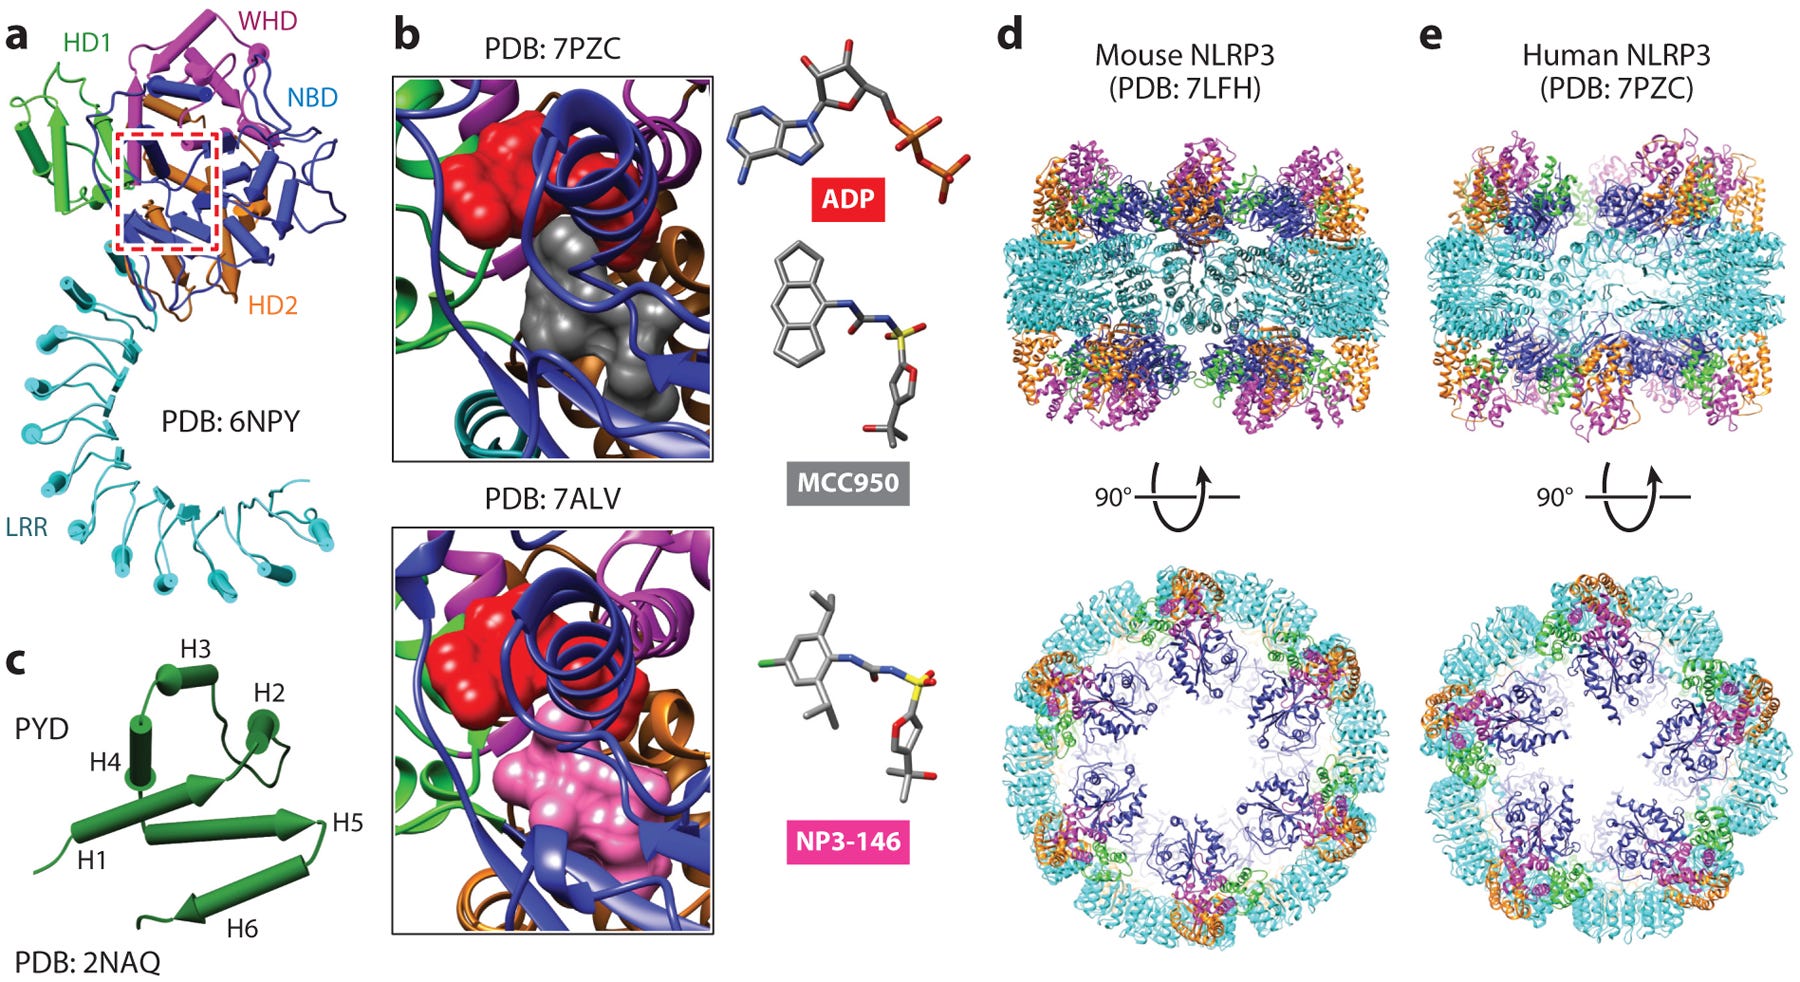
Die molekulare Struktur der Untereinheiten wird im Detail erforscht und ist eigentlich ganz hübsch.
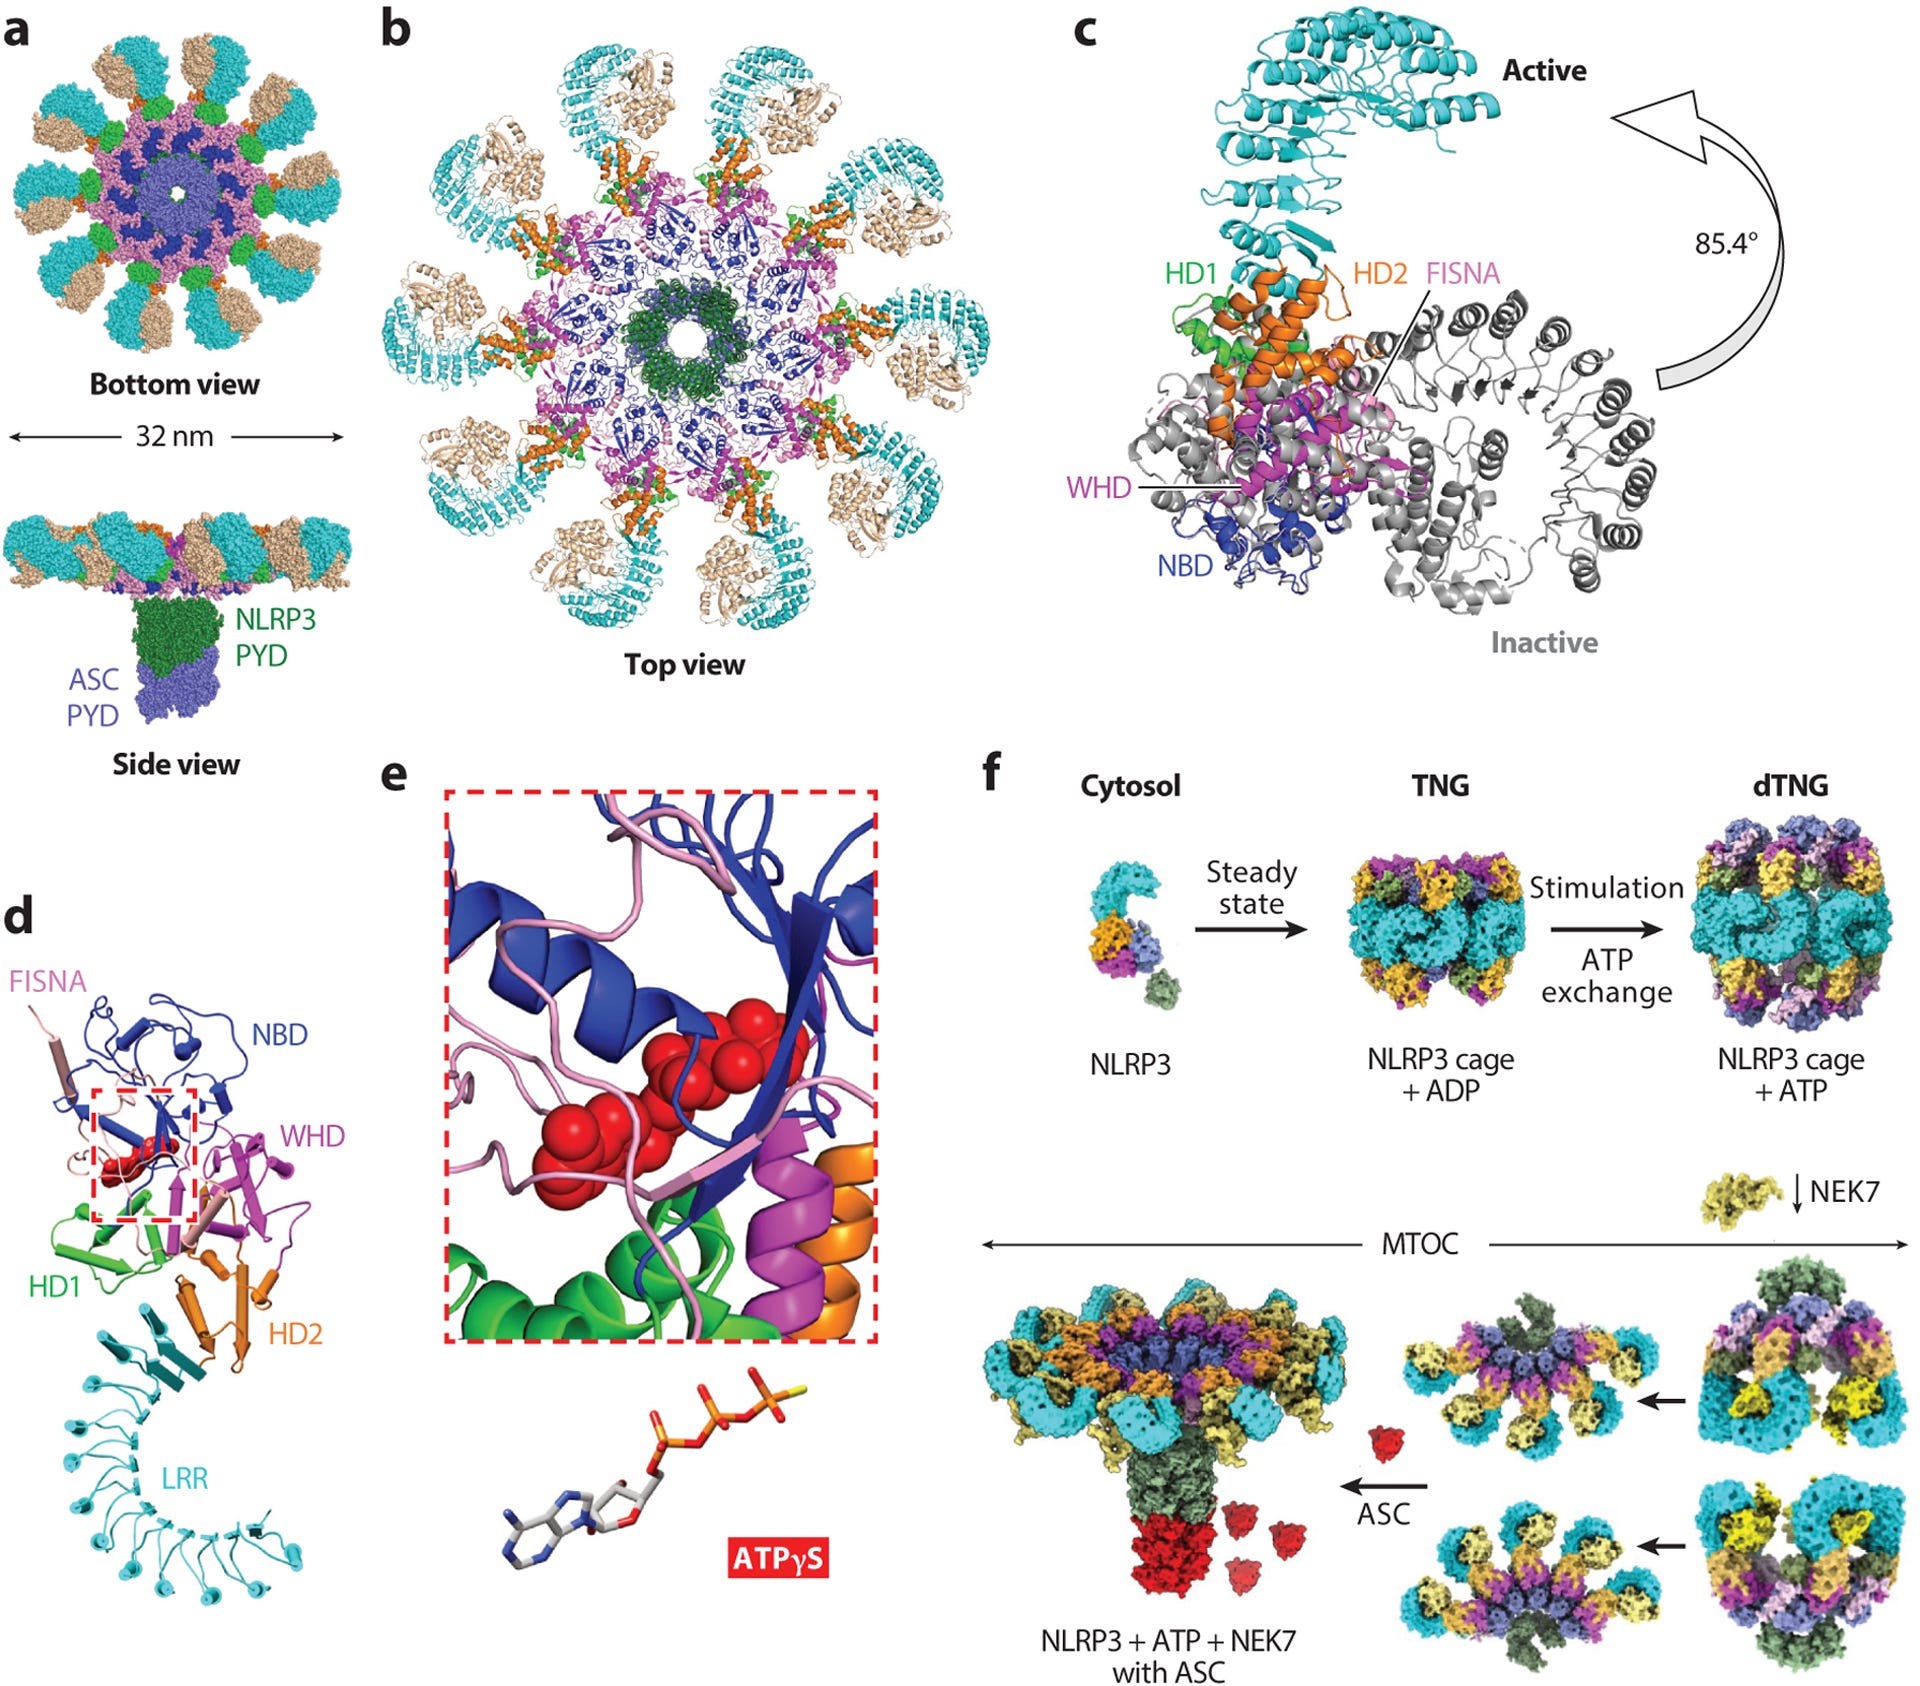
Diese extrem starke entzündlichen Botenstoffe Interleukin-1β und Interleukin-18 werden ausgeschüttet und rufen weitere Abwehrzellen zur Hilfe. Manchmal sprengt sich die betroffene Zelle dabei sogar selbst in die Luft (Pyroptose), um den Erreger zu vernichten und die umgebenden Zellen zu warnen.
Ein funktionierendes NLRP3-Inflammasom schützt uns vor Infektionen. Wenn das System jedoch chronisch überaktiv ist, führt das zu dauerhaften Entzündungen.
Das Inflammasom befindet sich vor allem in den Zellen der vordersten Verteidigungslinie (dem angeborenen Immunsystem):
Makrophagen und Monozyten: Das sind die “Fresszellen” des Körpers. Sie wandern durch fast alle Gewebe.
Dendritische Zellen: Die Wächterzellen, die Erreger aufspüren und dem restlichen Immunsystem melden.
Gefäßzellen (Endothelzellen): Wie das von Ihnen genannte Paper zeigt, besitzen auch die Zellen, die unsere Blutbahnen von innen auskleiden, diesen Alarmmechanismus.
Die Schleimhäute (Atemwege, Darm, Mundraum) sind die Haupteintrittspforten für Viren und Bakterien. In der Schleimhaut von Lunge und Nase sitzen spezialisierte Fresszellen (Alveolarmakrophagen). Wenn Sie beispielsweise das Spike-Protein einatmen, treffen die Spike-Proteine genau in den Schleimhäuten der Atemwege auf diese Zellen und aktivieren dort das Inflammasom. Auch im Darm schützt das Inflammasom die Barriere vor krankmachenden Keimen.
Jedes Organ hat seine eigenen, fest stationierten Immunzellen, die mit diesem Feuermelder ausgestattet sind:
Im Gehirn: In den sogenannten Mikrogliazellen (den Immunzellen des Nervensystems). Wenn das Inflammasom dort chronisch feuert, trägt das zu Krankheiten wie Alzheimer bei.
In der Leber: In den Kupffer-Zellen (Lebermakrophagen). Eine Überaktivierung führt hier zu Fettleber oder Leberzirrhose.
Im Herzen und den Gefäßen: In den Herzzellen und den Endothelzellen der Blutbahnen. Dies spielt eine riesige Rolle bei Herzinfarkten und Gefäßverkalkung (Arteriosklerose).
In den Gelenken: In den dortigen Immunzellen, wo es beispielsweise durch Harnsäurekristalle aktiviert wird und den schmerzhaften Gichtanfall auslöst.
Das Inflammasom ist ein mobiler, zellulärer Feuermelder. Man findet es überall dort, wo Immunzellen aktiv sind. Da Immunzellen den gesamten Körper überwachen, ist das Inflammasom sowohl in allen Schleimhäuten als auch in allen inneren Organen und Blutgefäßen startbereit.
Das Inflamasom und Spikeopathie
Normalerweise schützt das Inflammasom die Zelle, doch das isolierte Spike-Protein (S-Protein) betätigt diesen Alarm auf eine ganz bestimmte Weise, ohne dass das restliche Virus überhaupt anwesend sein muss.
Das Spike-Protein nutzt in Monozyten nicht den bekannten ACE2-Rezeptor sondern bindet an an einen anderen Sensor auf der Zelloberfläche an: den TLLR4-Rezeptor.
Die Signalkette: Durch das Andocken am TLR4-Rezeptor wird im Inneren der Zelle eine molekulare Kettenreaktion ausgelöst (der NF-κB-Signalweg).
Die Vorbereitung: Dieses Signal wandert in den Zellkern und gibt den Befehl: “Baut mehr Entzündungsbausteine!” Die Zelle fängt nun an, die inaktiven Vorstufen des Inflammasoms und der Entzündungsstoffe (wie IL-1β) in großer Menge zu produzieren. Die Zelle ist jetzt “geladen” und hochempfindlich.
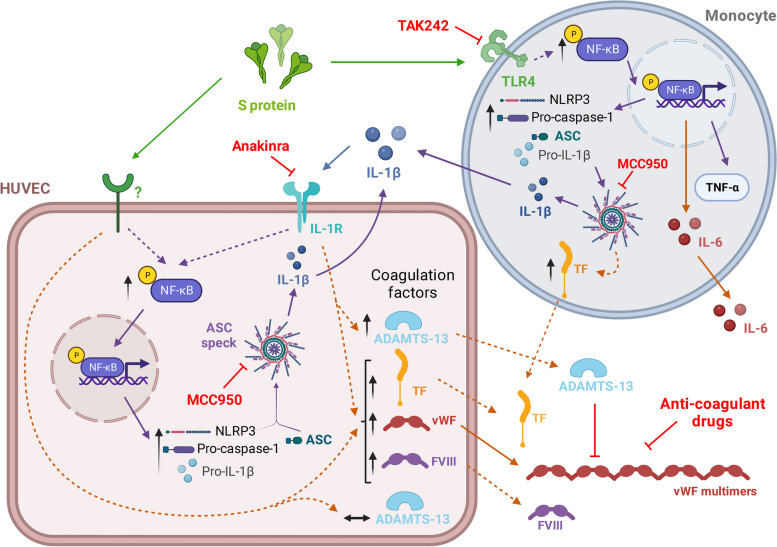
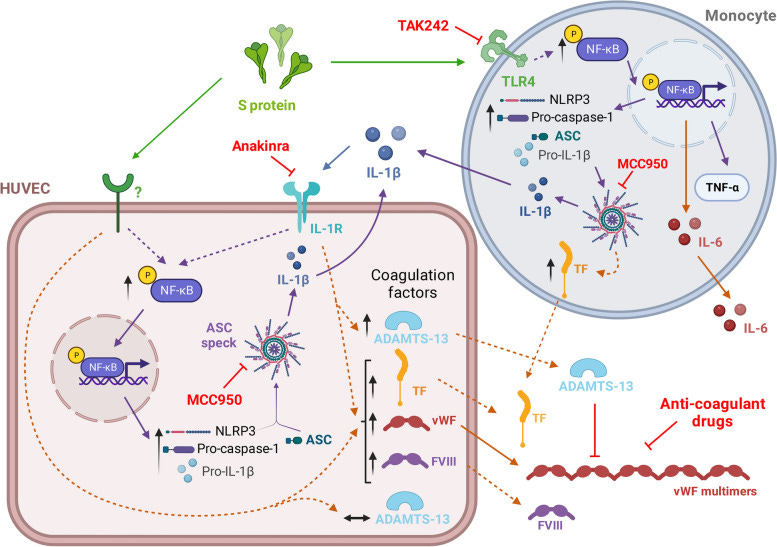
Schematische Darstellung der durch das SARS-CoV-2-S-Protein aktivierten zellulären Signalwege und der Ziele für eine pharmakologische Beeinflussung. In menschlichen Monozyten und HUVEC aktiviert das S-Protein als isoliertes Element NF-κB, fördert die Freisetzung proinflammatorischer Zytokine und löst die Priming-Phase sowie die Aktivierung des NLRP3-Inflammasom-Systems aus, was zur Bildung und Freisetzung von reifem IL-1β führt. Dieses Zytokin kann wiederum auf den IL-1-Rezeptor einwirken und so einen autoinflammatorischen Kreislauf anfachen und verstärken. Darüber hinaus erhöht das S-Protein den zellulären Gehalt an Faktoren, die an Gerinnungsprozessen beteiligt sind, darunter vWF, FVIII und TF. In menschlichen Endothelzellen gelingt es dem S-Protein nicht, die Protease ADAMS-13 überexprimieren zu lassen, um der Hyperkoagulationsfähigkeit von vWF-Multimeren entgegenzuwirken. Während diese Wirkungen des S-Proteins in menschlichen Monozyten durch TLR4 vermittelt werden, müssen die an HUVEC beteiligten Rezeptoren noch aufgeklärt werden. Medikamente wie Anakinra, TAK242 (Resotorvid), MCC950 oder Antikoagulanzien könnten die schädlichen proinflammatorischen und prokoagulatorischen Wirkungen des S-Proteins hemmen.
Sobald die Zelle in Alarmbereitschaft versetzt wurde, sorgt das Spike-Protein auch für das finale Auslösesignal.
Das Zusammenstecken: Das Spike-Protein führt im Zellinneren zu zellulärem Stress. Dieser Stress bringt die bereitgestellten Proteine dazu, sich schlagartig zum NLRP3-Inflammasom-Komplex zusammenzufügen.
Das Schneiden und Feuern: Das fertige Inflammasom aktiviert die molekulare Schere (Caspase-1), welche die aufgestauten Vorstufen der Entzündungsstoffe zerschneidet und damit aktiviert.
Durch die Aktivierung des Inflammasoms schütten sowohl die Immunzellen als auch die Gefäßinnenwand-Zellen (Endothelzellen) vermehrt Gerinnungsfaktoren (wie den Von-Willebrand-Faktor und Faktor VIII) aus. Da der Körper gleichzeitig versäumt, die Gegenregulatoren (wie ADAMTS-13) hochzufahren, entsteht durch die Spike-Protein-Aktivierung ein gefährliches Milieu, das sowohl Entzündungen als auch Blutgerinnsel (Thrombosen) stark begünstigt.
Beim Einatmen des Spike-Proteins (sei es durch eine Infektion mit dem intakten Virus oder durch das Einatmen von Partikeln) gelangt das Protein direkt auf die Schleimhäute der Atemwege und in die Lungenbläschen (Alveolen).
Dort trifft es sofort auf die vorderste Verteidigungslinie des Immunsystems:
Alveolarmakrophagen: Spezialisierte Fresszellen, die in der Lunge patrouillieren, um eingeatmete Fremdstoffe zu beseitigen.
Endothelzellen: Die Zellen, die die feinen Blutgefäße in der Lunge von innen auskleiden.
Sobald das Spike-Protein auf diese Zellen trifft, läuft exakt der Zweistufen-Alarm ab. Die Aktivierung des Inflammasoms in der Lunge bleibt nicht ohne Folgen. Sie löst eine Kette von Reaktionen aus, die typisch für Atemwegserkrankungen sind.
Das Einatmen des Spike-Proteins triggert somit eine lokale Kettenreaktion. Das NLRP3-Inflammasom fungiert hierbei als der entscheidende biologische Schalter, der die rein physikalische Anwesenheit des Proteins in ein massives, entzündliches und gerinnungsförderndes Immunsignal übersetzt.
MCAS – Inflammasom Achse
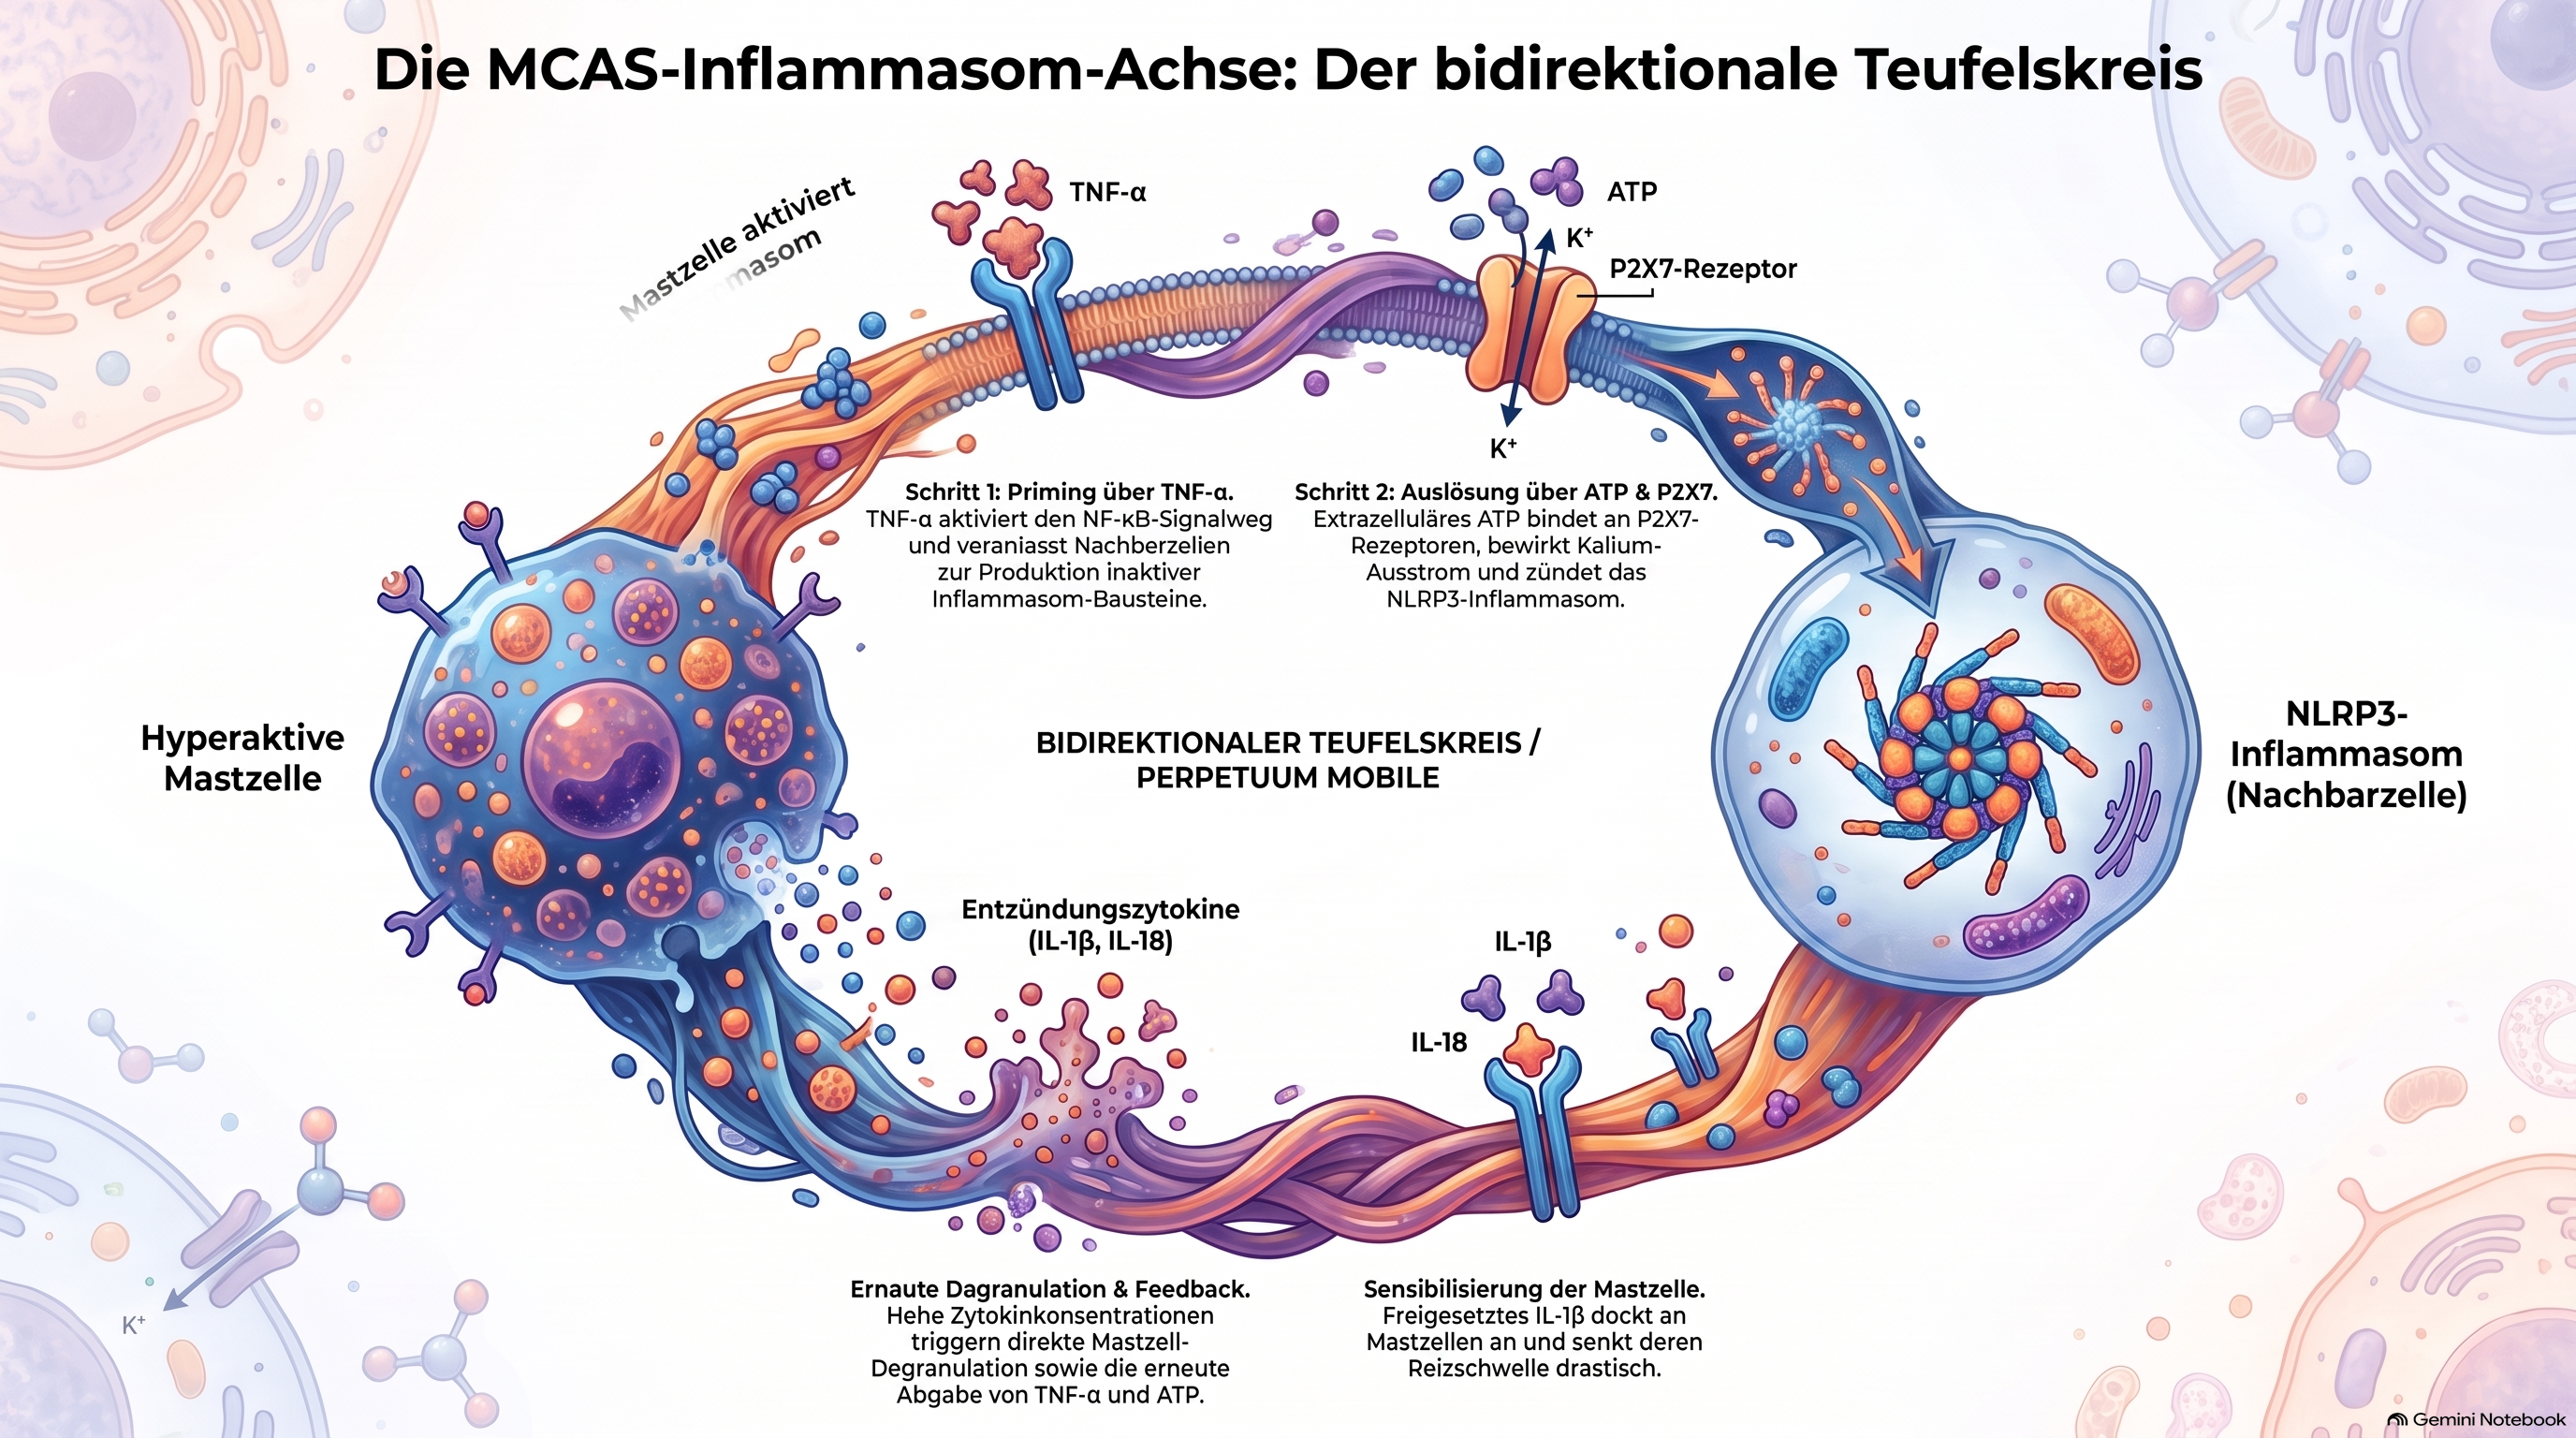
Das SARS-CoV-2-Spike-Protein allein ausreicht, um Mastzellen direkt zu aktivieren und De-Granulation sowie Entzündungen auszulösen.
Das Spike-Protein agiert als sogenanntes PAMP (Pathogen-Associated Molecular Pattern). Mastzellen besitzen evolutionär bedingt hochempfindliche Antennen (wie den TLR4-Rezeptor) für solche Muster.
Wenn eine Mastzelle bei einem MCAS-Patienten hyperaktiv ist, schüttet sie ein ganzes Arsenal an Botenstoffen aus. Zwei davon sind die perfekten Schlüssel, um das NLRP3-Inflammasom in benachbarten Zellen (z. B. Makrophagen) zu zünden:
Richtung 1: Wie MCAS das Inflammasom aktiviert
Schritt 1: Das Scharfschalten (Priming via TNF-α)
Die Mastzelle schüttet TNF-α (Tumor-Nekrose-Faktor-alpha) aus.
TNF-α dockt an Nachbarzellen an und aktiviert dort den NF-κB-Signalweg.
Dies ist der exakte Befehl an die Zelle, die inaktiven Bausteine für das Inflammasom (pro-IL-1β und NLRP3-Proteine) im Zellsaft aufzustauen. Die Zelle ist jetzt geladen.
Schritt 2: Das Abfeuern (Aktivierung via ATP und Histamin)
Mastzellen sind vollgepackt mit ATP (dem zellulären Energiemolekül), das sie bei Aktivierung massenhaft in das umliegende Gewebe abgeben.
Dieses freie, extrazelluläre ATP dockt an einen ganz bestimmten Rezeptor (P2X7) der geladenen Nachbarzelle an.
Das Auslösen dieses Rezeptors führt zu einem schlagartigen Ausstrom von Kalium aus der Zelle. Dieser Ionen-Schock ist das finale Signal 2: Das NLRP3-Inflammasom steckt sich blitzschnell zusammen, aktiviert Caspase-1 und schießt das aggressive Entzündungshormon IL-1β heraus.
Richtung 2: Wie das Inflammasom den Spieß umdreht und MCAS befeuert
Jetzt ist das Inflammasom aktiv und schüttet IL-1β sowie IL-18 ins Gewebe aus. Nun schlägt die Stunde der Rache, denn Mastzellen reagieren extrem empfindlich auf diese Stoffe:
Die chronische Hyper-Sensibilisierung
Mastzellen besitzen hochdichte Rezeptoren für IL-1β (IL-1R).
Wenn das Inflammasom IL-1β ausschüttet, dockt es an den Mastzellen an. Dies führt dazu, dass die Mastzelle im Inneren ihre Alarmbereitschaft maximiert. Die Reizschwelle der Mastzelle sinkt dramatisch. Reize, die eine normale Mastzelle ignorieren würde, bringen die sensibilisierte MCAS-Mastzelle jetzt sofort zum Explodieren.
Die direkte Degranulation
Hohe Konzentrationen von IL-1β können Mastzellen sogar direkt dazu bringen, noch mehr Histamin, Leukotriene und – fatalerweise – wieder mehr TNF-α und ATP auszuschütten.
Ohne dass ein echtes Virus, ein Allergen oder das Komplementsystem (CARPA) anwesend sein muss, haben sich die beiden Systeme ein biologisches Perpetuum Mobile gebaut:
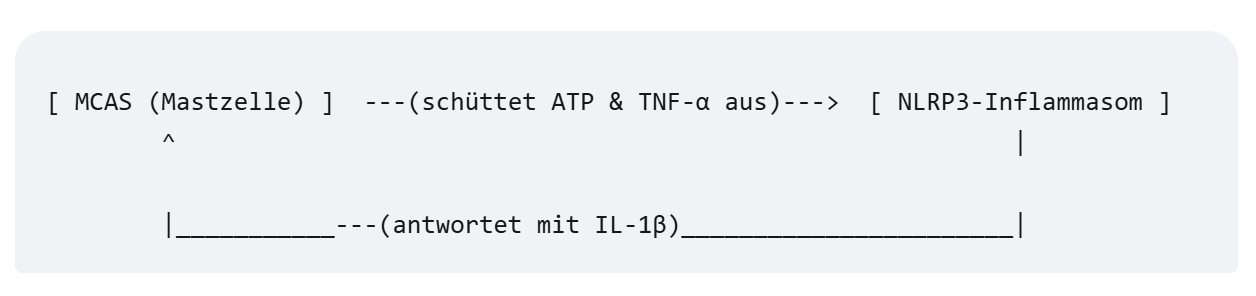
Dieser Kreislauf erklärt, warum MCAS-Schübe (Flares) oft tagelang anhalten und sich anfühlen wie eine schwere Grippe, obwohl kein Erreger da ist. Das Gewebe brennt quasi von selbst. Das Inflammasom sorgt für den systemischen Entzündungsschmerz (Gliederschmerzen, Brain Fog, Fatigue), während die Mastzellen die typischen MCAS-Symptome (Herzrasen, Magen-Darm-Krämpfe, Hautjucken) beisteuern.
Weil dieser Kreis sich selbst erhält, reicht es oft nicht, nur Antihistaminka gegen MCAS zu nehmen. Man muss versuchen, beide Seiten zu blockieren: Mastzellstabilisatoren für die eine Seite, und entzündungshemmende Substanzen oder NLRP3-Hemmer für die andere Seite, um die IL-1β-Produktion zu stoppen.
CARPA – MCAS – Inflammasom Achse
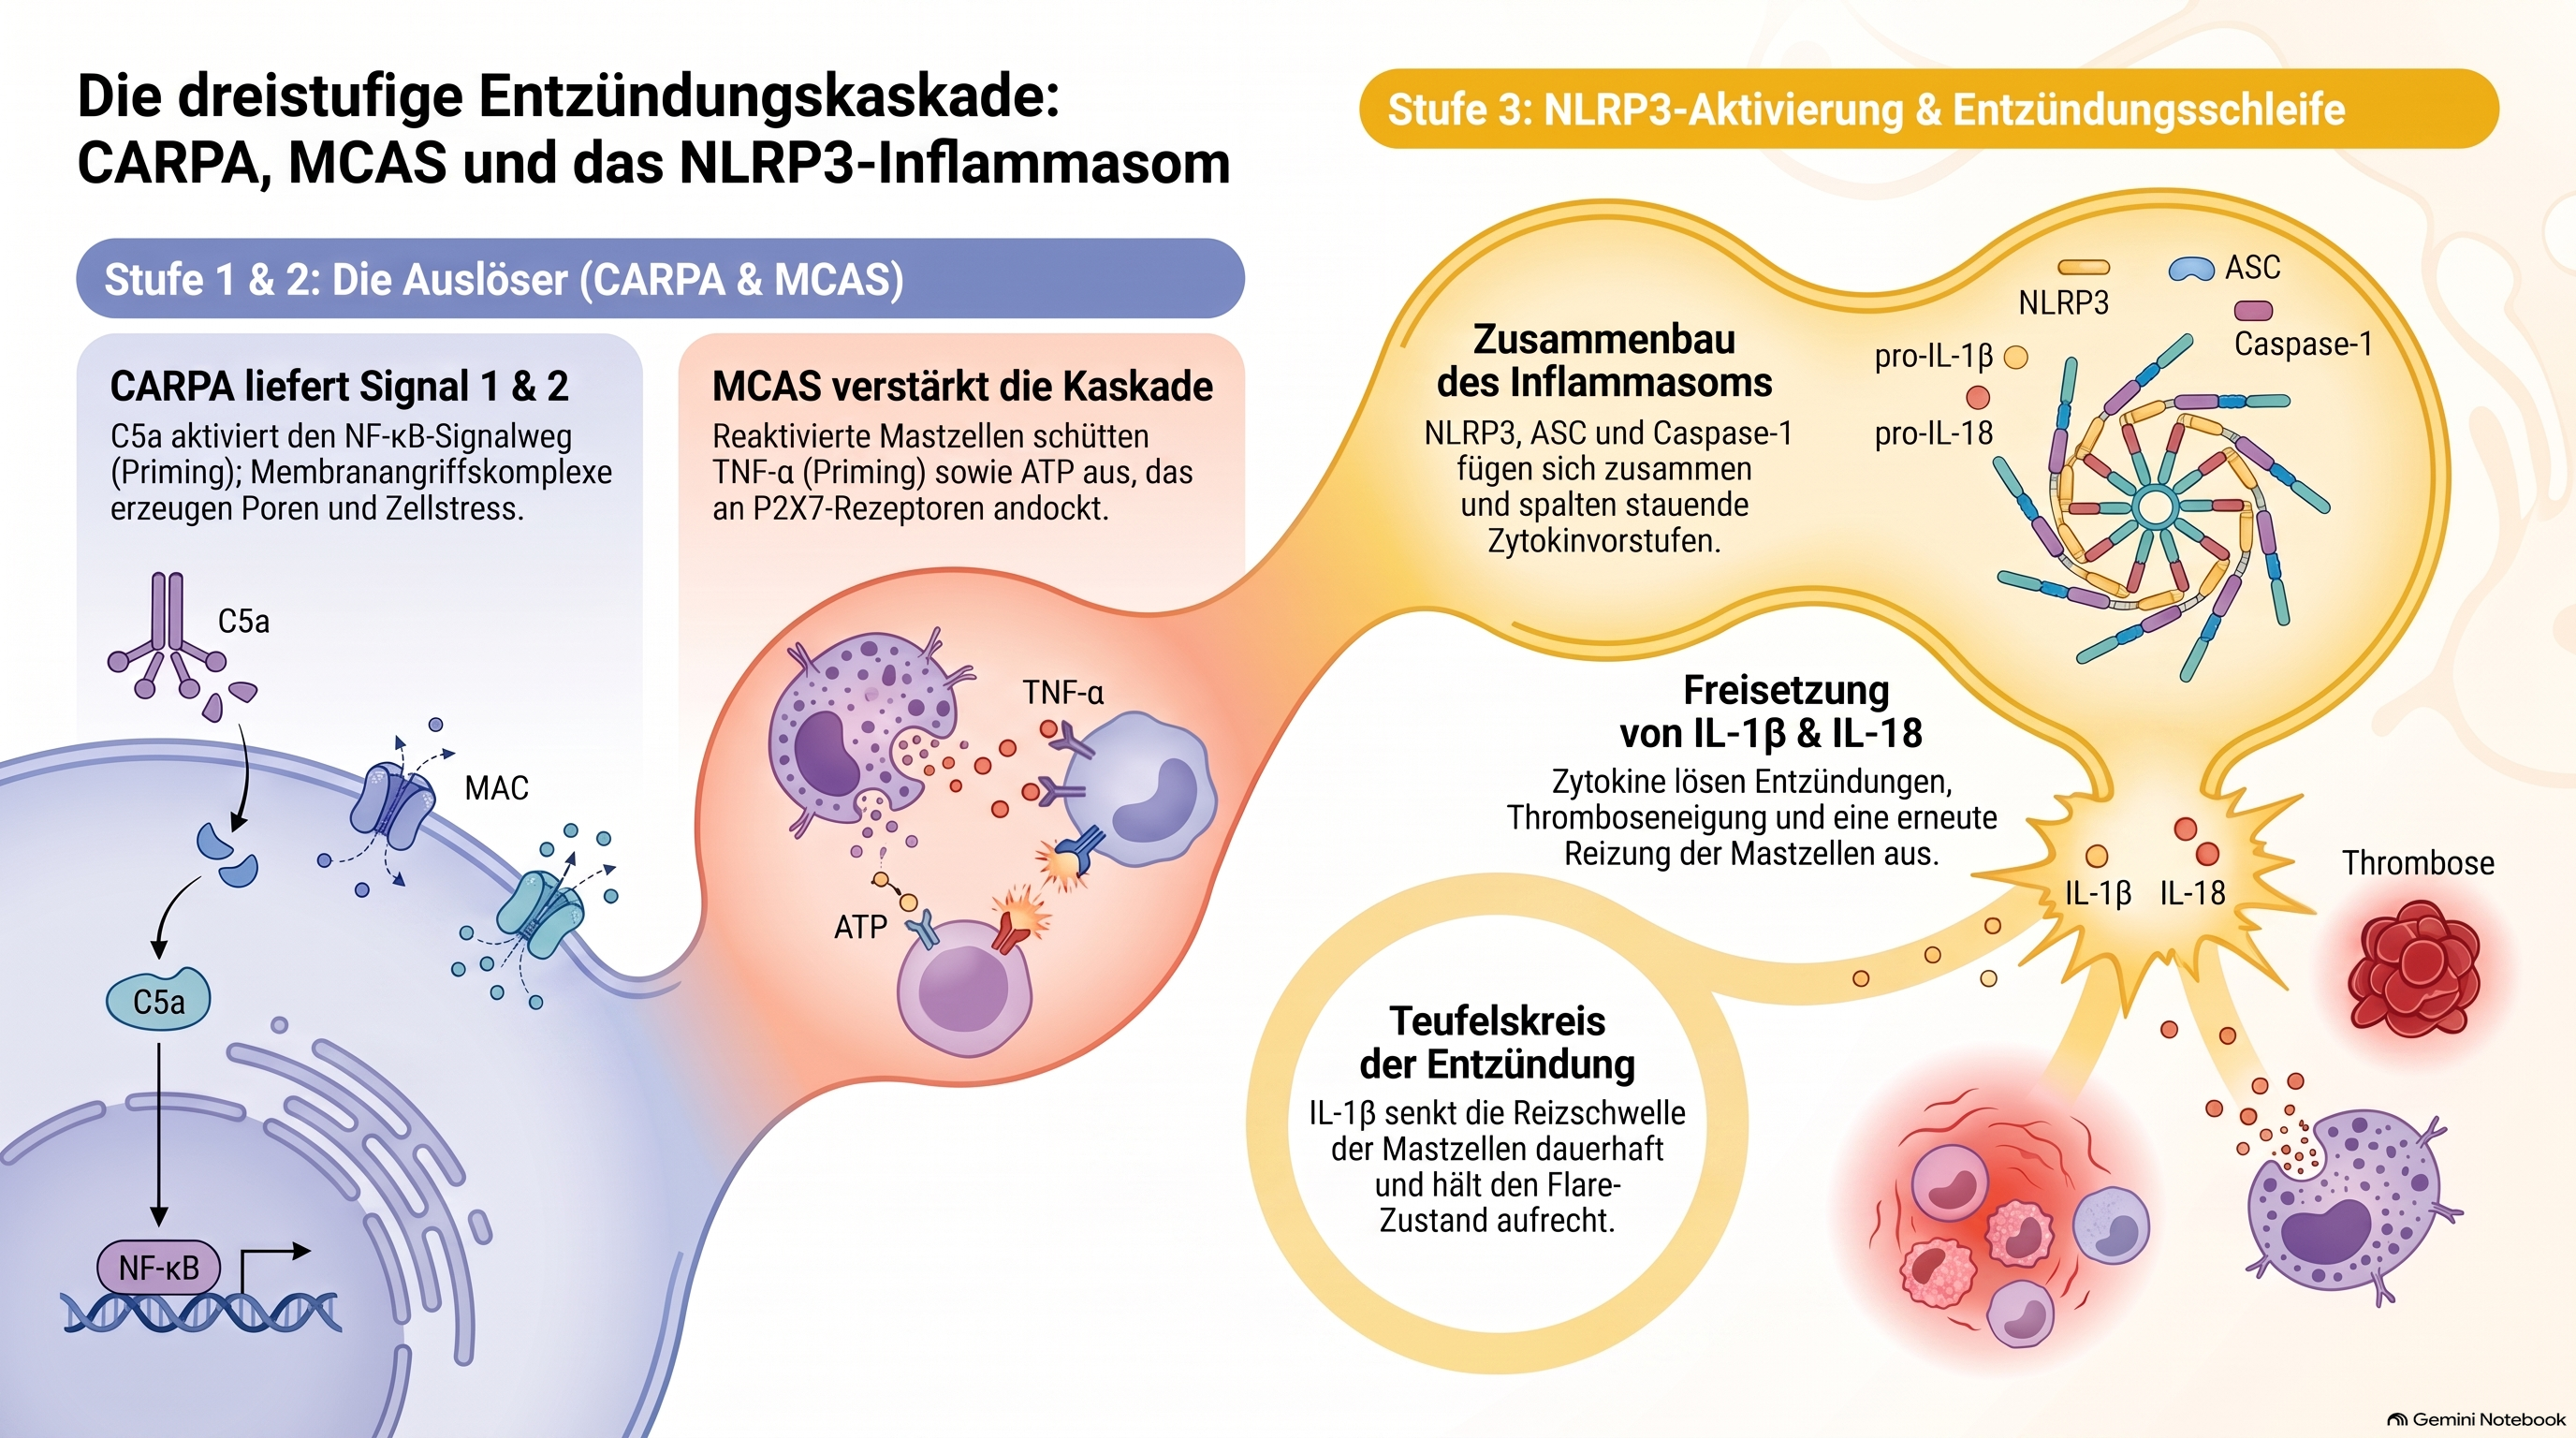
Die moderne Immunologie zeigt, dass das Komplementsystem (CARPA) und das Inflammasom über eine direkte Achse kommunizieren (die Komplement-Inflammasom-Achse):
Das Scharfschalten (Signal 1): Das durch CARPA freigesetzte C5a aktiviert den NF-κB-Signalweg. Wie wir gelernt haben, ist das der exakte Befehl an die Zelle, die inaktiven Bausteine für das Inflammasom (pro-IL-1β) bereitzustellen.
Das Auslösen (Signal 2): Wenn das Komplementsystem auf Hochtouren läuft, bildet es auf Zellwänden den sogenannten Membranangriffskomplex (MAC). Dieser bohrt winzige Poren in Zellen. Durch diese Poren strömt Kalzium in die Zelle, was die Mitochondrien (Kraftwerke) unter Stress setzt und das NLRP3-Inflammasom schlagartig zusammenbauen und feuern lässt.
Zusätzlicher Trigger durch die Mastzellen: Das von den reaktivierten Mastzellen (MCAS) ausgeschüttete freie ATP dockt an P2X7-Rezeptoren an, was als zusätzliches brutales Signal 2 für das Inflammasom wirkt.
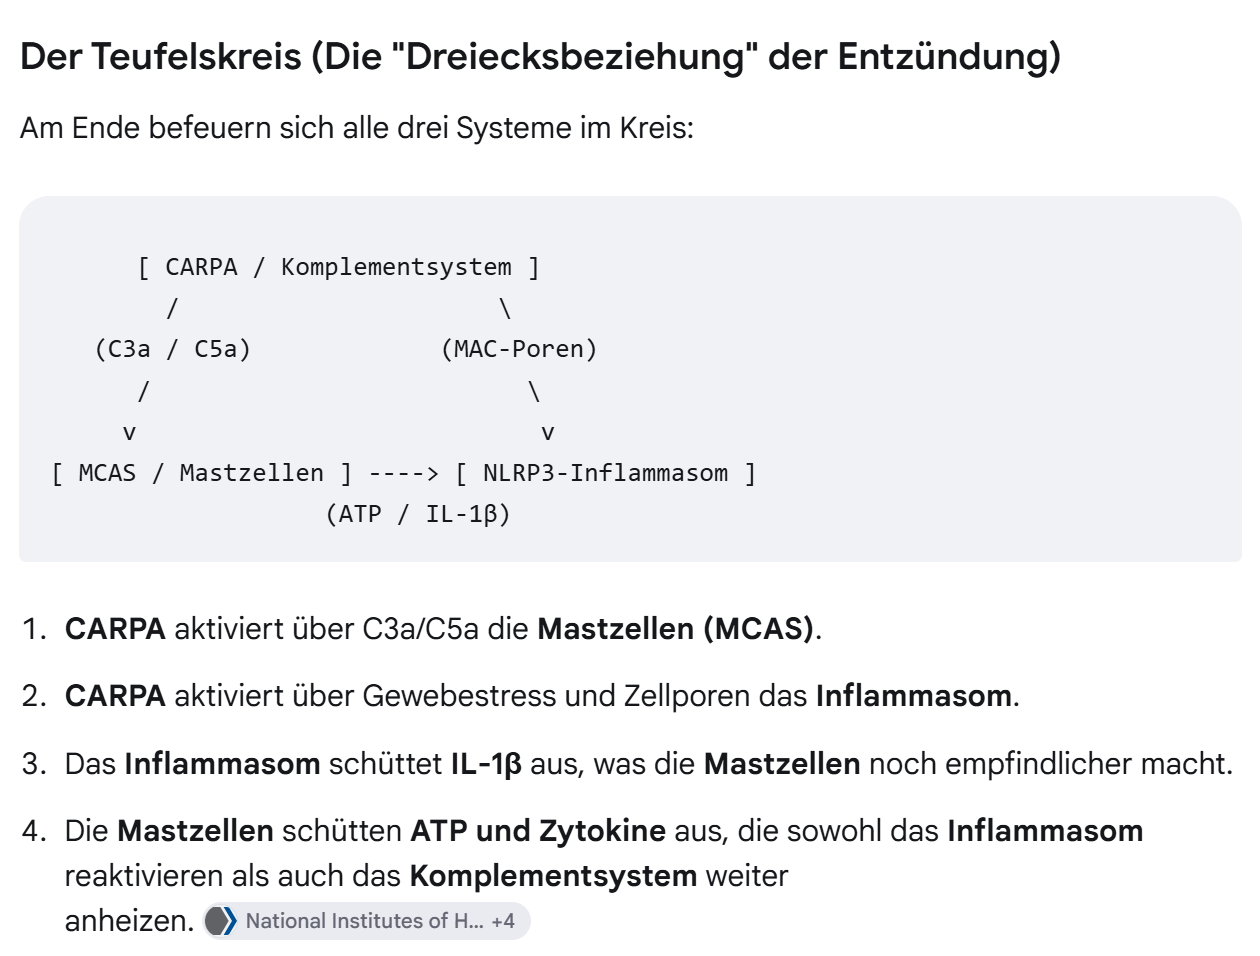
Wenn ein Patient Nanopartikel (wie LNPs oder bestimmte Medikamente) verabreicht bekommt oder infiziert wird, reagiert der Körper nicht nur mit einer Immunantwort. Bei empfindlichen Personen triggert die physikalische Struktur der Partikel erst CARPA, was die Mastzellen sprengt, woraufhin das Inflammasom den Daueralarm auslöst.
Auch die LNP-mRNA Partikel selbst aktivieren in vorgeprimten Immunzellen den kanonischen Inflammasom-Weg, indem sie zellulären Stress wie mitochondriale ROS und lysosomale Freisetzung von Cathepsin B auslöst. Dies führt zum Zusammenbau des NLRP3-ASC-Komplexes, der Caspase-1 aktiviert und über Gasdermin D zur Freisetzung von pro-inflammatorischen IL-1-Zytokinen führt.
Sogar die leere Transporthülle (die Lipid-Nanopartikel), bzw. das Lipid SM-102 alleine reicht (im Falle der Moderna Plattform) bereits aus, um den kompletten Entzündungsalarm im Körper im Alleingang auszulösen.
Diagnose ob das Inflammasom aktiv ist
Eine direkte Laboranalyse des NLRP3-Inflammasoms ist in einer normalen Hausarztpraxis derzeit noch nicht als Standard-Routinetest verfügbar, da die Messung des physischen Proteinkomplexes (mittels Western Blot oder spezialisierten ELISA-Verfahren) extrem aufwendig ist und primär in der universitären Forschung stattfindet.
1. Die direkten Endprodukte des Inflammasoms
Das Inflammasom hat nur eine Hauptaufgabe: Es schneidet bestimmte Entzündungsstoffe in ihre aktive Form. Diese können im Blutplasma gemessen werden:
Interleukin-1β (IL-1β): Das direkte Hauptprodukt des NLRP3-Inflammasoms. Ein erhöhter Wert im Blut (wichtig: sensitiver Plasma-ELISA-Test) ist der stärkste Hinweis darauf, dass der molekulare Feuermelder aktiv ist.
Interleukin-18 (IL-18): Das zweite Zytokin, das exakt über denselben Inflammasom-Weg aktiviert und ausgeschüttet wird.
Caspase-1 (aktiv): Das Enzym, das im Inflammasom als Schere arbeitet. Manche Speziallabore können die Aktivität dieses Enzyms in den Blutzellen bestimmen.
2. Nachgeschaltete Entzündungsmarker (Subklinische Inflammation)
Wenn IL-1β ausgeschüttet wird, wandert es zur Leber und kurbelt dort die Produktion allgemeiner Entzündungswerte an:
hs-CRP (hochsensitives C-reaktives Protein): Der normale CRP-Wert beim Hausarzt schlägt erst bei schweren bakteriellen Infektionen an. Der hochsensitive Wert (hs-CRP) misst hingegen die “stille”, chronische Entzündung (Silent Inflammation). Liegt dieser Wert dauerhaft leicht erhöht (zwischen 1,0 und 3,0 mg/l), deutet das auf eine chronische Inflammasom-Aktivität hin.
Interleukin-6 (IL-6): Wird direkt durch die Aktivierung von NF-κB und IL-1β angestoßen. Es ist der klassische Botenstoff des Zytokinsturms.
Alles Werte, die im normalen Blutbild NICHT untersucht werden.
Ivermectin und das Inflammasom
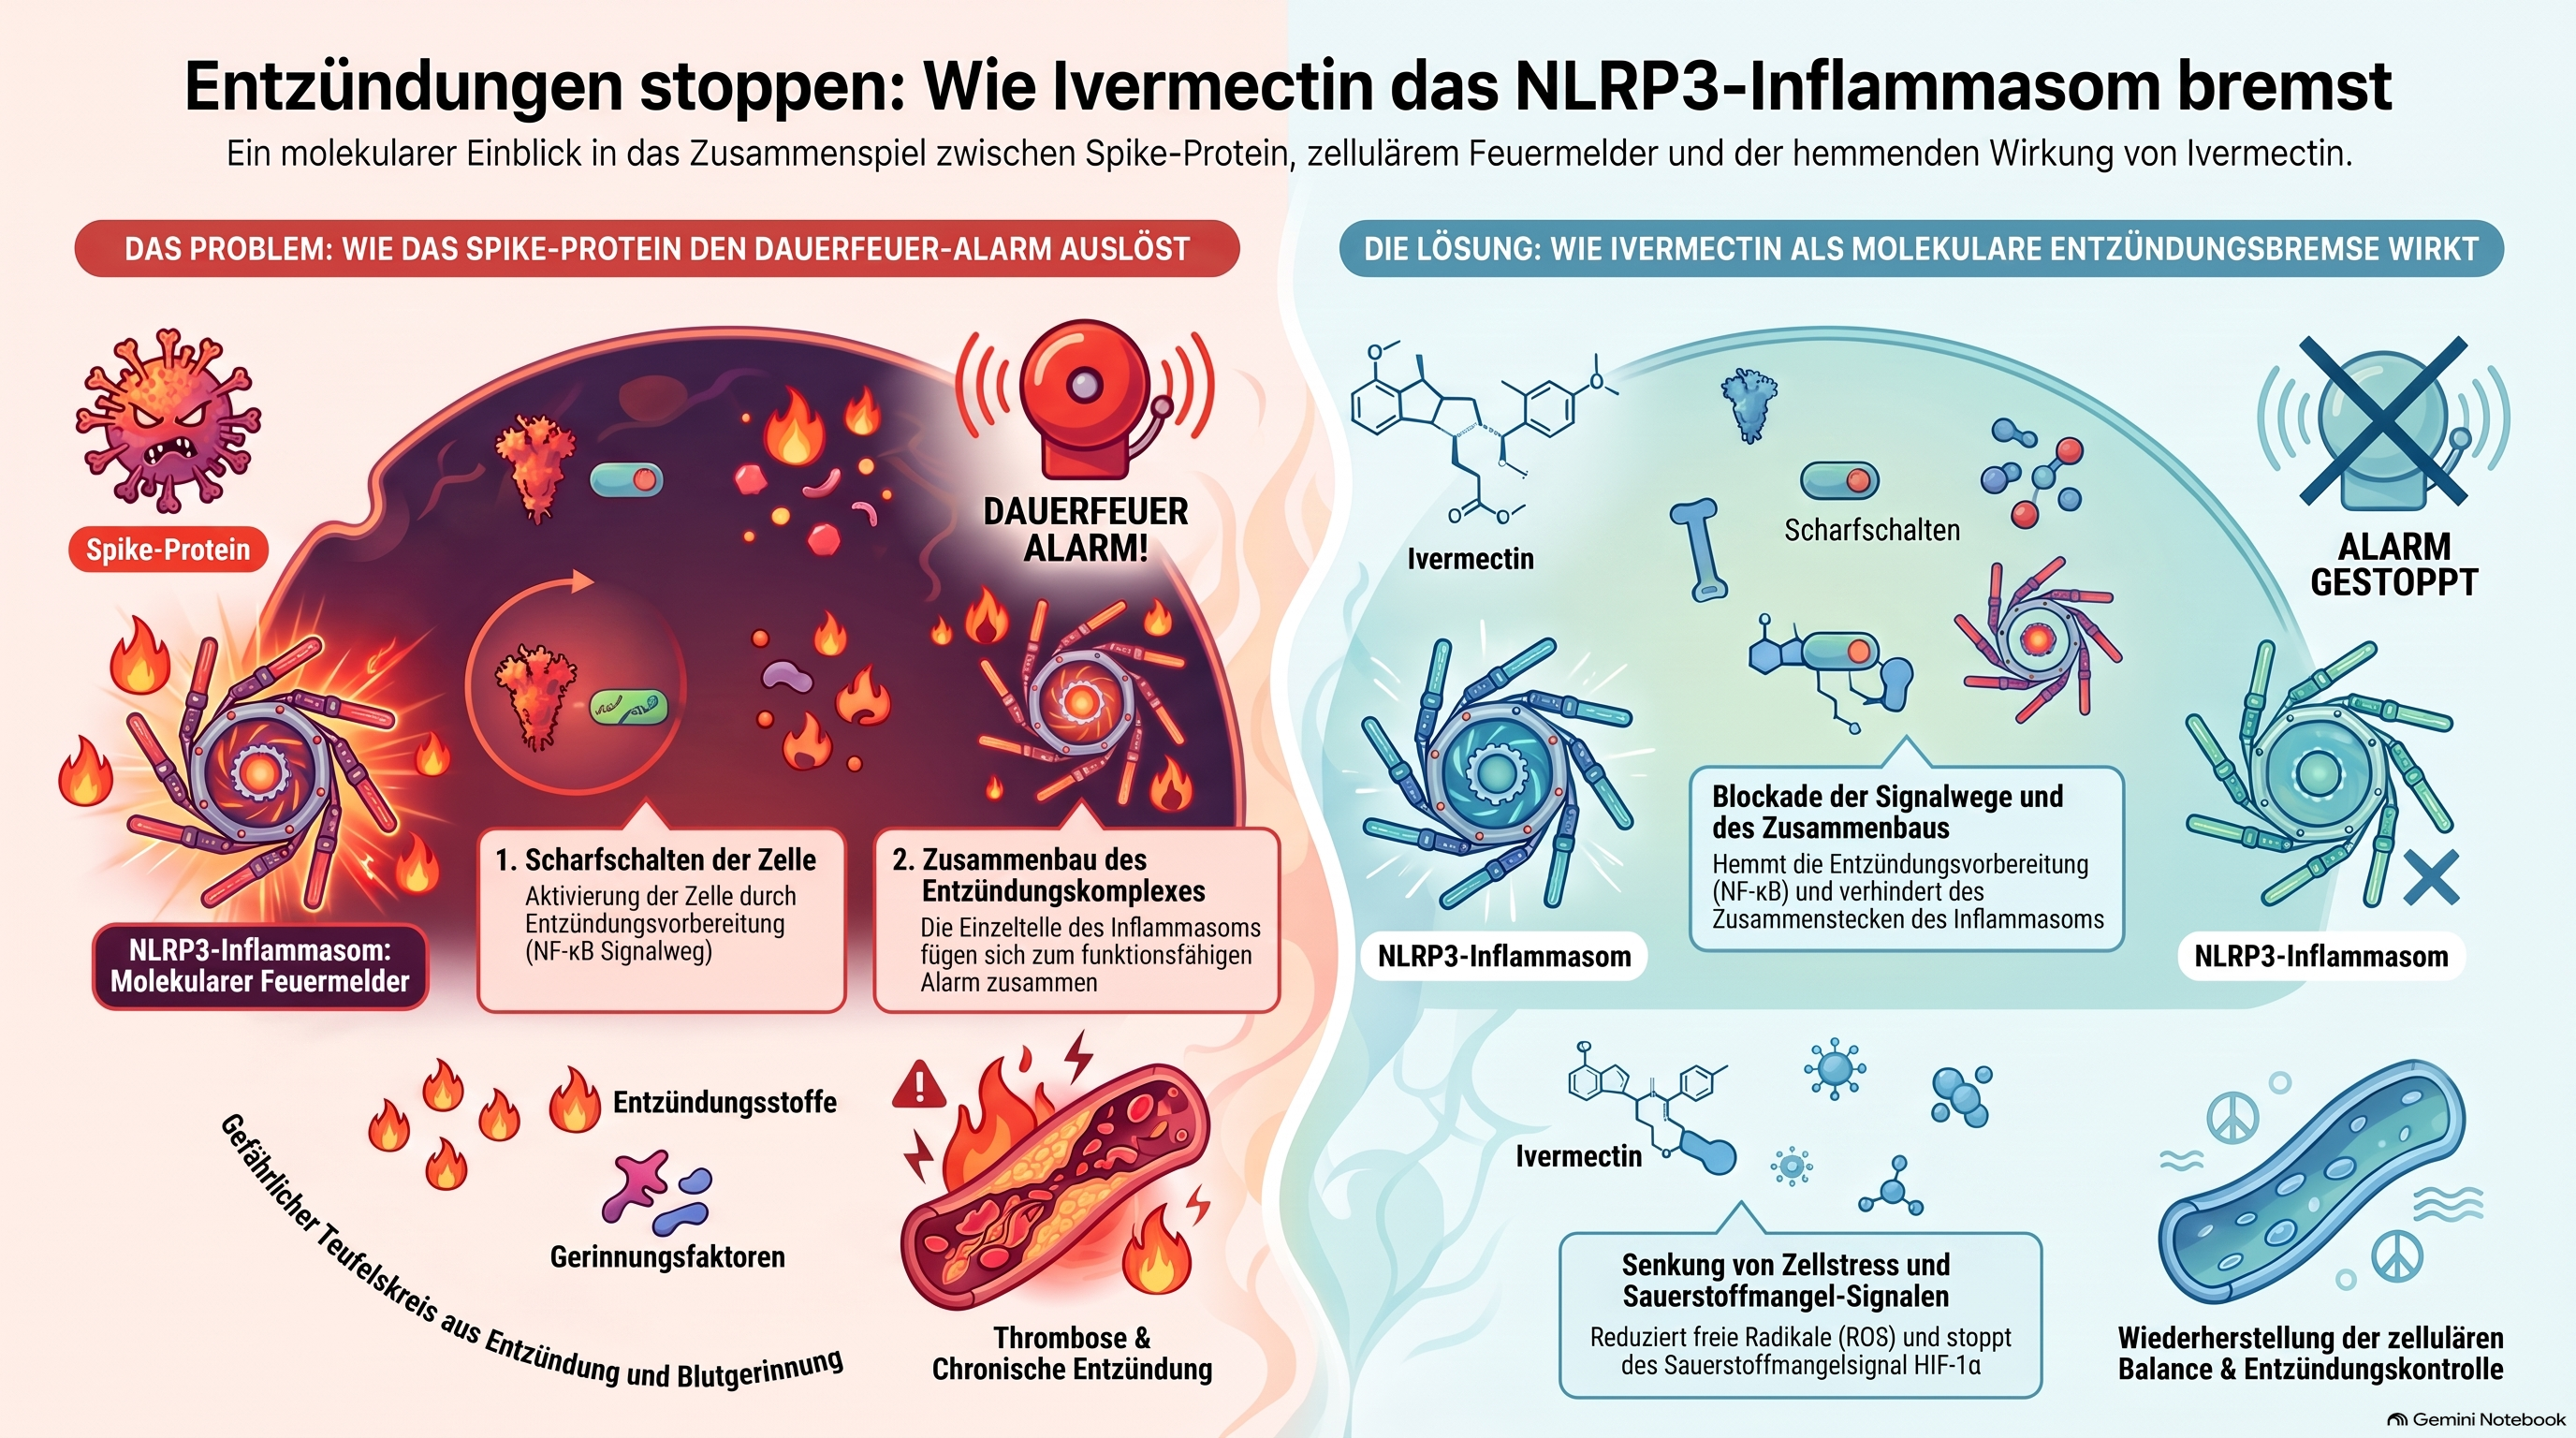
Die im Journal of Zhejiang University-SCIENCE B veröffentlichte Studie untersucht, ob Ivermectin bleomycininduzierte Lungenfibrose bei Ratten durch die Blockierung des NLRP3-Inflammasoms lindern kann. Die Ergebnisse zeigen, dass Ivermectin entzündungshemmende und vernarbungshemmende Eigenschaften in Ratten besitzt, wodurch es Lungengewebe vor strukturellen Zerstörungen in Ratten schützen kann.
Nun ist es aber so, dass das Inflammasom der Ratten und der Menschen sehr ähnlich, wenn auch nicht identisch ist:
Wir wissen auch aus Erfahrung, dass Ivermectin bei einigen Menschen mit Spike assoziierten Allergien oder Problemen die Probleme lindert.
Auch wenn es in diesem Paper um ein vollkommen anderes Thema als Spikeopathie geht, liefert die Studie eine biologische Erklärung dafür, wie Ivermectin als direkter molekularer Gegenspieler zu den Schadmechanismen des Spike-Proteins am NLRP3-Inflammasom wirken könnte.
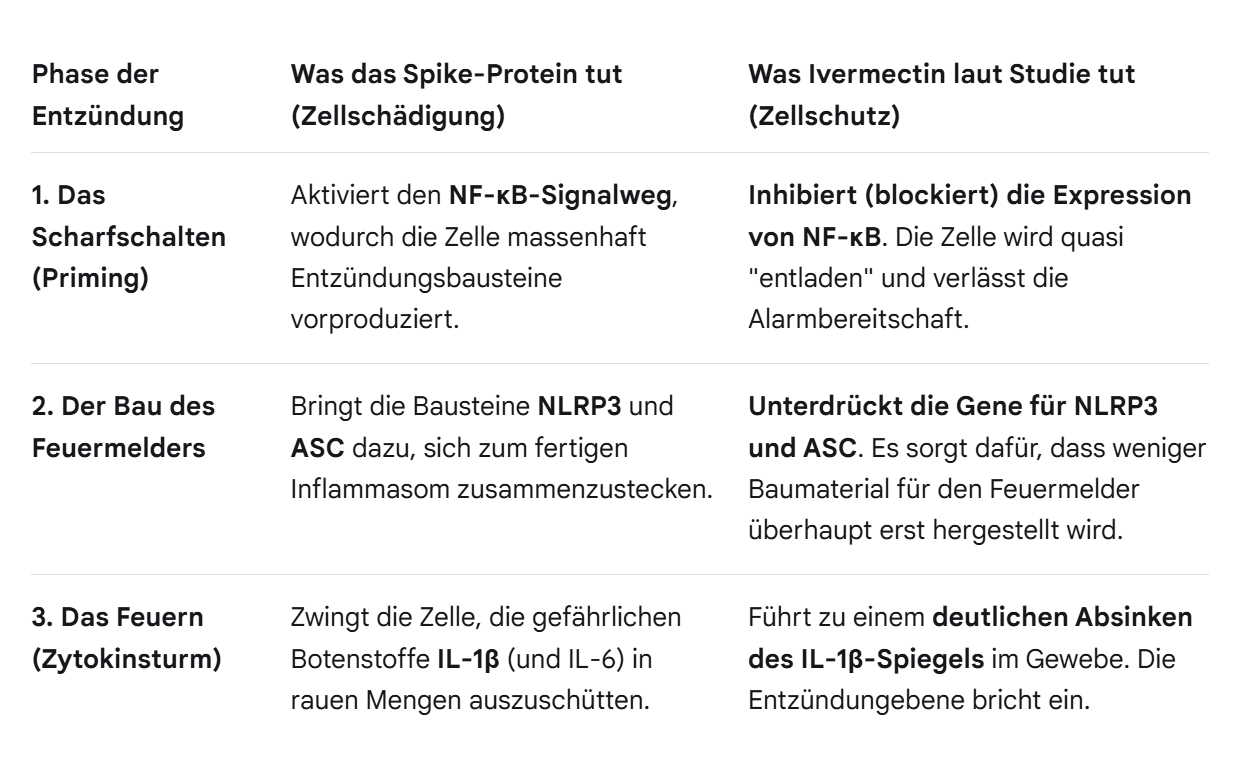
Die Studie zeigt, dass Ivermectin an genau den drei Schlüsselstellen ansetzt, um den „Zweistufen-Alarm“ des Inflammasoms herunterzuregeln:
Das Spike-Protein verursacht in den Gefäßen und Organen massiven zellulären Stress. Die vorliegende Studie beschreibt zwei weitere Effekte von Ivermectin, die in diesem Kontext als Schutzfaktoren interpretiert werden können:
Senkung von oxidativem Stress (ROS): Der transport der LNPs/Spikes führt zu mitochondrialem Stress (ROS). Das Ivermectin-Paper belegt, dass die Substanz oxidative Stressmärker effektiv senkt und somit die zellulären Kraftwerke schützt.
Blockade des Sauerstoffmangel-Signals (HIF-1α): Bei schweren Entzündungen und Gerinnungsstörungen (wie sie das Spike-Protein im Endothel auslöst) entsteht lokaler Sauerstoffmangel im Gewebe. Die Zellen schütten dann den Faktor HIF-1α aus, der das NLRP3-Inflammasom noch heftiger feuern lässt. Ivermectin unterdrückt dieses HIF-1α-Protein und durchbricht diesen gefährlichen Teufelskreis.
Wenn das Spike-Protein das “Gaspedal” für das NLRP3-Inflammasom und die damit verbundene Gefäß- und Gewebeentzündung ist, dann zeigt diese Studie auf molekularer Ebene, dass Ivermectin als eine Art Bremse fungiert. Es entzieht der Entzündung die Grundlage, indem es sowohl die Signalweiterleitung (NF-κB) als auch den physischen Bauplan des Inflammasoms (NLRP3/ASC) blockiert.
Warum ist die Erkenntnis, dass Ivermectin NLRP3 hemmt, so wichtig?
Es gibt aktuell noch kein von den Zulassungsbehörden (wie der FDA) zugelassenes Medikament, das direkt selektiv an NLRP3 ansetzt.
Dutzende Prüfsubstanzen (darunter Dapansutril, ZYIL1 oder NT-0796) befinden sich in fortgeschrittenen Phase-1- und Phase-2-Studien (z. B. für Gicht, Parkinson oder ALS).
Große Pharmakonzerne investieren massiv durch Übernahmen (wie die Akquisition von Inflazome durch Roche).
Die Lösung jedoch ist aber ein billiges, patentfreies Medikament mit sicherem Nebenwirkungsprofil und jahrzehntelangen Erfahrungswerten.
Diese eine Tierstudie versenkt Milliardeninvestitionen der Pharmaindustrie.
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]
Longevity Cities. (2026, June 22). NLRP3-Inflammasom einfach erklärt — Longevity Cities. https://longevity-cities.com/de/glossary/nlrp3-inflammasome
DZNE Abt. fuer Presse- und Oeffentlichkeitsarbeit. (n.d.). Hintergrund: NLRP3 im Immunsystem. DZNE. https://www.dzne.de/aktuelles/hintergrund/nlrp3/
Keferstein, G. (2026, March 31). NLRP3-Inflammasom – Definition. MOJO Institut. https://mojo-institut.de/wissen/therapien/ernaehrung/glossar/nlrp3-inflammasom
Wikipedia-Autoren. (2007, August 7). Inflammasom. https://de.wikipedia.org/wiki/Inflammasom
Fu J, Wu H. Structural Mechanisms of NLRP3 Inflammasome Assembly and Activation. Annu Rev Immunol. 2023 Apr 26;41:301-316. doi: 10.1146/annurev-immunol-081022-021207. Epub 2023 Feb 7. PMID: 36750315; PMCID: PMC10159982. https://pubmed.ncbi.nlm.nih.gov/36750315/
Swanson KV, Deng M, Ting JP. The NLRP3 inflammasome: molecular activation and regulation to therapeutics. Nat Rev Immunol. 2019 Aug;19(8):477-489. doi: 10.1038/s41577-019-0165-0. PMID: 31036962; PMCID: PMC7807242. https://pubmed.ncbi.nlm.nih.gov/31036962/
Blevins, H. M., Xu, Y., Biby, S., & Zhang, S. (2022). The NLRP3 Inflammasome Pathway: A review of mechanisms and inhibitors for the treatment of inflammatory diseases. Frontiers in Aging Neuroscience, 14, 879021. https://doi.org/10.3389/fnagi.2022.879021
Xu J, Núñez G. The NLRP3 inflammasome: activation and regulation. Trends Biochem Sci. 2023 Apr;48(4):331-344. doi: 10.1016/j.tibs.2022.10.002. Epub 2022 Nov 4. PMID: 36336552; PMCID: PMC10023278. https://pmc.ncbi.nlm.nih.gov/articles/PMC10023278/
Fu J, Wu H. Structural Mechanisms of NLRP3 Inflammasome Assembly and Activation. Annu Rev Immunol. 2023 Apr 26;41:301-316. doi: 10.1146/annurev-immunol-081022-021207. Epub 2023 Feb 7. PMID: 36750315; PMCID: PMC10159982. https://pubmed.ncbi.nlm.nih.gov/36750315/
Inflammasome. (2024, December 5). https://www.antikoerper-online.de/inflammasome-pathway-133/
Villacampa A, Alfaro E, Morales C, Díaz-García E, López-Fernández C, Bartha JL, López-Sánchez F, Lorenzo Ó, Moncada S, Sánchez-Ferrer CF, García-Río F, Cubillos-Zapata C, Peiró C. SARS-CoV-2 S protein activates NLRP3 inflammasome and deregulates coagulation factors in endothelial and immune cells. Cell Commun Signal. 2024 Jan 15;22(1):38. doi: 10.1186/s12964-023-01397-6. Erratum in: Cell Commun Signal. 2024 Jan 23;22(1):64. doi: 10.1186/s12964-024-01491-3. PMID: 38225643; PMCID: PMC10788971. https://pubmed.ncbi.nlm.nih.gov/38225643/
Villacampa A, Alfaro E, Morales C, Díaz-García E, López-Fernández C, Bartha JL, López-Sánchez F, Lorenzo Ó, Moncada S, Sánchez-Ferrer CF, García-Río F, Cubillos-Zapata C, Peiró C. SARS-CoV-2 S protein activates NLRP3 inflammasome and deregulates coagulation factors in endothelial and immune cells. Cell Commun Signal. 2024 Jan 15;22(1):38. doi: 10.1186/s12964-023-01397-6. Erratum in: Cell Commun Signal. 2024 Jan 23;22(1):64. doi: 10.1186/s12964-024-01491-3. PMID: 38225643; PMCID: PMC10788971. https://pubmed.ncbi.nlm.nih.gov/38225643/
Kelley N, Jeltema D, Duan Y, He Y. The NLRP3 Inflammasome: An Overview of Mechanisms of Activation and Regulation. Int J Mol Sci. 2019 Jul 6;20(13):3328. doi: 10.3390/ijms20133328. PMID: 31284572; PMCID: PMC6651423. https://pmc.ncbi.nlm.nih.gov/articles/PMC6651423/
Villacampa A, Alfaro E, Morales C, Díaz-García E, López-Fernández C, Bartha JL, López-Sánchez F, Lorenzo Ó, Moncada S, Sánchez-Ferrer CF, García-Río F, Cubillos-Zapata C, Peiró C. SARS-CoV-2 S protein activates NLRP3 inflammasome and deregulates coagulation factors in endothelial and immune cells. Cell Commun Signal. 2024 Jan 15;22(1):38. doi: 10.1186/s12964-023-01397-6. Erratum in: Cell Commun Signal. 2024 Jan 23;22(1):64. doi: 10.1186/s12964-024-01491-3. PMID: 38225643; PMCID: PMC10788971. https://pubmed.ncbi.nlm.nih.gov/38225643/
Villacampa A, Alfaro E, Morales C, Díaz-García E, López-Fernández C, Bartha JL, López-Sánchez F, Lorenzo Ó, Moncada S, Sánchez-Ferrer CF, García-Río F, Cubillos-Zapata C, Peiró C. SARS-CoV-2 S protein activates NLRP3 inflammasome and deregulates coagulation factors in endothelial and immune cells. Cell Commun Signal. 2024 Jan 15;22(1):38. doi: 10.1186/s12964-023-01397-6. Erratum in: Cell Commun Signal. 2024 Jan 23;22(1):64. doi: 10.1186/s12964-024-01491-3. PMID: 38225643; PMCID: PMC10788971. https://pubmed.ncbi.nlm.nih.gov/38225643/
Morcos ZL, Theoharides TC. Long COVID neuropathy: The role of mast cells. J Neuropathol Exp Neurol. 2026 May 1;85(5):413-424. doi: 10.1093/jnen/nlag016. PMID: 41790576. https://pubmed.ncbi.nlm.nih.gov/41790576/
Theoharides TC, Kempuraj D. Role of SARS-CoV-2 Spike-Protein-Induced Activation of Microglia and Mast Cells in the Pathogenesis of Neuro-COVID. Cells. 2023 Feb 22;12(5):688. doi: 10.3390/cells12050688. PMID: 36899824; PMCID: PMC10001285. https://pubmed.ncbi.nlm.nih.gov/36899824/
Tsilioni I, Theoharides TC. Recombinant SARS-CoV-2 Spike Protein Stimulates Secretion of Chymase, Tryptase, and IL-1β from Human Mast Cells, Augmented by IL-33. Int J Mol Sci. 2023 May 30;24(11):9487. doi: 10.3390/ijms24119487. PMID: 37298438; PMCID: PMC10253625. https://pmc.ncbi.nlm.nih.gov/articles/PMC10253625/
Zhang S, Xu C-L, Wang J, Xiong X, Wang J-H. Spike proteins of coronaviruses activate mast cells for degranulation via stimulating Src/PI3K/AKT/Ca2+ intracellular signaling cascade. J Virol. 2025 May 20;99(5):e0007825. doi: 10.1128/jvi.00078-25. Epub 2025 Apr 30. PMID: 40304504; PMCID: PMC12090780. https://pubmed.ncbi.nlm.nih.gov/40304504/
Szukiewicz D, Wojdasiewicz P, Watroba M, Szewczyk G. Mast Cell Activation Syndrome in COVID-19 and Female Reproductive Function: Theoretical Background vs. Accumulating Clinical Evidence. J Immunol Res. 2022 Jun 22;2022:9534163. doi: 10.1155/2022/9534163. PMID: 35785029; PMCID: PMC9242765. https://pmc.ncbi.nlm.nih.gov/articles/PMC9242765/
Zhang S, Xu C-L, Wang J, Xiong X, Wang J-H. Spike proteins of coronaviruses activate mast cells for degranulation via stimulating Src/PI3K/AKT/Ca2+ intracellular signaling cascade. J Virol. 2025 May 20;99(5):e0007825. doi: 10.1128/jvi.00078-25. Epub 2025 Apr 30. PMID: 40304504; PMCID: PMC12090780. https://pubmed.ncbi.nlm.nih.gov/40304504/
Tsilioni I, Theoharides TC. Recombinant SARS-CoV-2 Spike Protein Stimulates Secretion of Chymase, Tryptase, and IL-1β from Human Mast Cells, Augmented by IL-33. Int J Mol Sci. 2023 May 30;24(11):9487. doi: 10.3390/ijms24119487. PMID: 37298438; PMCID: PMC10253625. https://pmc.ncbi.nlm.nih.gov/articles/PMC10253625/
Morcos ZL, Theoharides TC. Long COVID neuropathy: The role of mast cells. J Neuropathol Exp Neurol. 2026 May 1;85(5):413-424. doi: 10.1093/jnen/nlag016. PMID: 41790576. https://pubmed.ncbi.nlm.nih.gov/41790576/
Triantafilou M, Hughes TR, Morgan BP, Triantafilou K. Complementing the inflammasome. Immunology. 2016 Feb;147(2):152-64. doi: 10.1111/imm.12556. PMID: 26572245; PMCID: PMC4717242. https://pmc.ncbi.nlm.nih.gov/articles/PMC4717242/
Laudisi F, Spreafico R, Evrard M, Hughes TR, Mandriani B, Kandasamy M, Morgan BP, Sivasankar B, Mortellaro A. Cutting edge: the NLRP3 inflammasome links complement-mediated inflammation and IL-1β release. J Immunol. 2013 Aug 1;191(3):1006-10. doi: 10.4049/jimmunol.1300489. Epub 2013 Jul 1. PMID: 23817414; PMCID: PMC3718202. https://pmc.ncbi.nlm.nih.gov/articles/PMC3718202/
Triantafilou M, Hughes TR, Morgan BP, Triantafilou K. Complementing the inflammasome. Immunology. 2016 Feb;147(2):152-64. doi: 10.1111/imm.12556. PMID: 26572245; PMCID: PMC4717242. https://pmc.ncbi.nlm.nih.gov/articles/PMC4717242/
Xie CB, Qin L, Li G, Fang C, Kirkiles-Smith NC, Tellides G, Pober JS, Jane-Wit D. Complement Membrane Attack Complexes Assemble NLRP3 Inflammasomes Triggering IL-1 Activation of IFN-γ-Primed Human Endothelium. Circ Res. 2019 Jun 7;124(12):1747-1759. doi: 10.1161/CIRCRESAHA.119.314845. Epub 2019 Apr 22. Erratum in: Circ Res. 2021 Apr 16;128(8):e122. doi: 10.1161/RES.0000000000000472. PMID: 31170059; PMCID: PMC6557295. https://pubmed.ncbi.nlm.nih.gov/31170059/
Triantafilou M, Hughes TR, Morgan BP, Triantafilou K. Complementing the inflammasome. Immunology. 2016 Feb;147(2):152-64. doi: 10.1111/imm.12556. PMID: 26572245; PMCID: PMC4717242. https://pmc.ncbi.nlm.nih.gov/articles/PMC4717242/
Laudisi F, Spreafico R, Evrard M, Hughes TR, Mandriani B, Kandasamy M, Morgan BP, Sivasankar B, Mortellaro A. Cutting edge: the NLRP3 inflammasome links complement-mediated inflammation and IL-1β release. J Immunol. 2013 Aug 1;191(3):1006-10. doi: 10.4049/jimmunol.1300489. Epub 2013 Jul 1. PMID: 23817414; PMCID: PMC3718202. https://pubmed.ncbi.nlm.nih.gov/23817414/
Triantafilou M, Hughes TR, Morgan BP, Triantafilou K. Complementing the inflammasome. Immunology. 2016 Feb;147(2):152-64. doi: 10.1111/imm.12556. PMID: 26572245; PMCID: PMC4717242. https://pmc.ncbi.nlm.nih.gov/articles/PMC4717242/
Ahmed M, Kurungottu P, Swetha K, Atla S, Ashok N, Nagamalleswari E, Bonam SR, Sahu BD, Kurapati R. Role of NLRP3 inflammasome in nanoparticle adjuvant-mediated immune response. Biomater Sci. 2025 Apr 29;13(9):2164-2178. doi: 10.1039/d4bm00439f. PMID: 38867716. https://pubmed.ncbi.nlm.nih.gov/38867716/
Bitounis D, Jacquinet E, Rogers MA, Amiji MM. Strategies to reduce the risks of mRNA drug and vaccine toxicity. Nat Rev Drug Discov. 2024 Apr;23(4):281-300. doi: 10.1038/s41573-023-00859-3. Epub 2024 Jan 23. PMID: 38263456. https://pubmed.ncbi.nlm.nih.gov/38263456/
Abd-Elmawla, M. A., Ghaiad, H. R., Gad, E. S., Ahmed, K. A., & Abdelmonem, M. (2023). Suppression of NLRP3 inflammasome by ivermectin ameliorates bleomycin-induced pulmonary fibrosis. Journal of Zhejiang University SCIENCE B, 24(8), 723–733. https://doi.org/10.1631/jzus.b2200385
Fu J, Wu H. Structural Mechanisms of NLRP3 Inflammasome Assembly and Activation. Annu Rev Immunol. 2023 Apr 26;41:301-316. doi: 10.1146/annurev-immunol-081022-021207. Epub 2023 Feb 7. PMID: 36750315; PMCID: PMC10159982. https://pubmed.ncbi.nlm.nih.gov/36750315/
Cabral, J. E., Wu, A., Zhou, H., Pham, M. A., Lin, S., & McNulty, R. (2025). Targeting the NLRP3 inflammasome for inflammatory disease therapy. Trends in Pharmacological Sciences, 46(6), 503–519. https://doi.org/10.1016/j.tips.2025.04.007 https://pmc.ncbi.nlm.nih.gov/articles/PMC12570976/
Marino, D. (2023, April 3). INFLAMMASOME INHIBITORS – 21st Century Miracle Drugs: Spotlight on Clinical NLRP3 Inflammasome Inhibitors. Drug Development and Delivery. https://drug-dev.com/inglammasome-inhibitors-21st-century-miracle-drugs-spotlight-on-clinical-nlrp3-inflammasome-inhibitors/
Zhavoronkov, A., PhD. (2025, August 12). Beyond GLP-1: Is NLRP3 the next trillion dollar target? Forever.AI: AI, Robotics, Quantum, Longevity, Cryonics & BCI. https://www.forever.ai/p/next-generation-nlrp3-inhibitors
Inflazome. (2020, September 21). Inflazome wird von Roche übernommen. Business Wire. https://www.businesswire.com/news/home/20200921005263/de