
Ich habe einen IFG ganz ohne Trara und wir wollen nicht blabla bekommen. So wie es sein sollte. Ich bin erstaunt.

Zeitlich befristet kann man die Daten noch von der Originalquelle herunterladen:

BfArM Datentransfer: https://cloud.bfarm.de/s/xn2Dnz6TEyTjFap/authenticate/showshare
Passwort: aX2jk9X76q
Ich habe die Dateien aber auch bei meiner FragdenStaat Anfrage hochgeladen.
Die Dateien sind des Weiteren dauerhaft bei Telegram hinterlegt.
https://t.me/DrBines_verbales_Vitriol/22114
Bei der Datenmenge, habe ich mir erst einmal einen groben Überblick von Perplexity erstellen lassen. Die jeweiligen Dokumente müssen von nutzenden Juristen jeweils noch einmal selbst geprüft werden.
Die EU-Kommission hat im Sommer 2020 ein Präparat in großem Umfang beschafft, für das die Mortalitätswirksamkeit nicht belegt war und für das sich in den folgenden zwei Jahren zeigte, dass der klinische Nutzen auf eine begrenzte Untergruppe beschränkt bleibt: Remdesivir auch Veklury genannt.
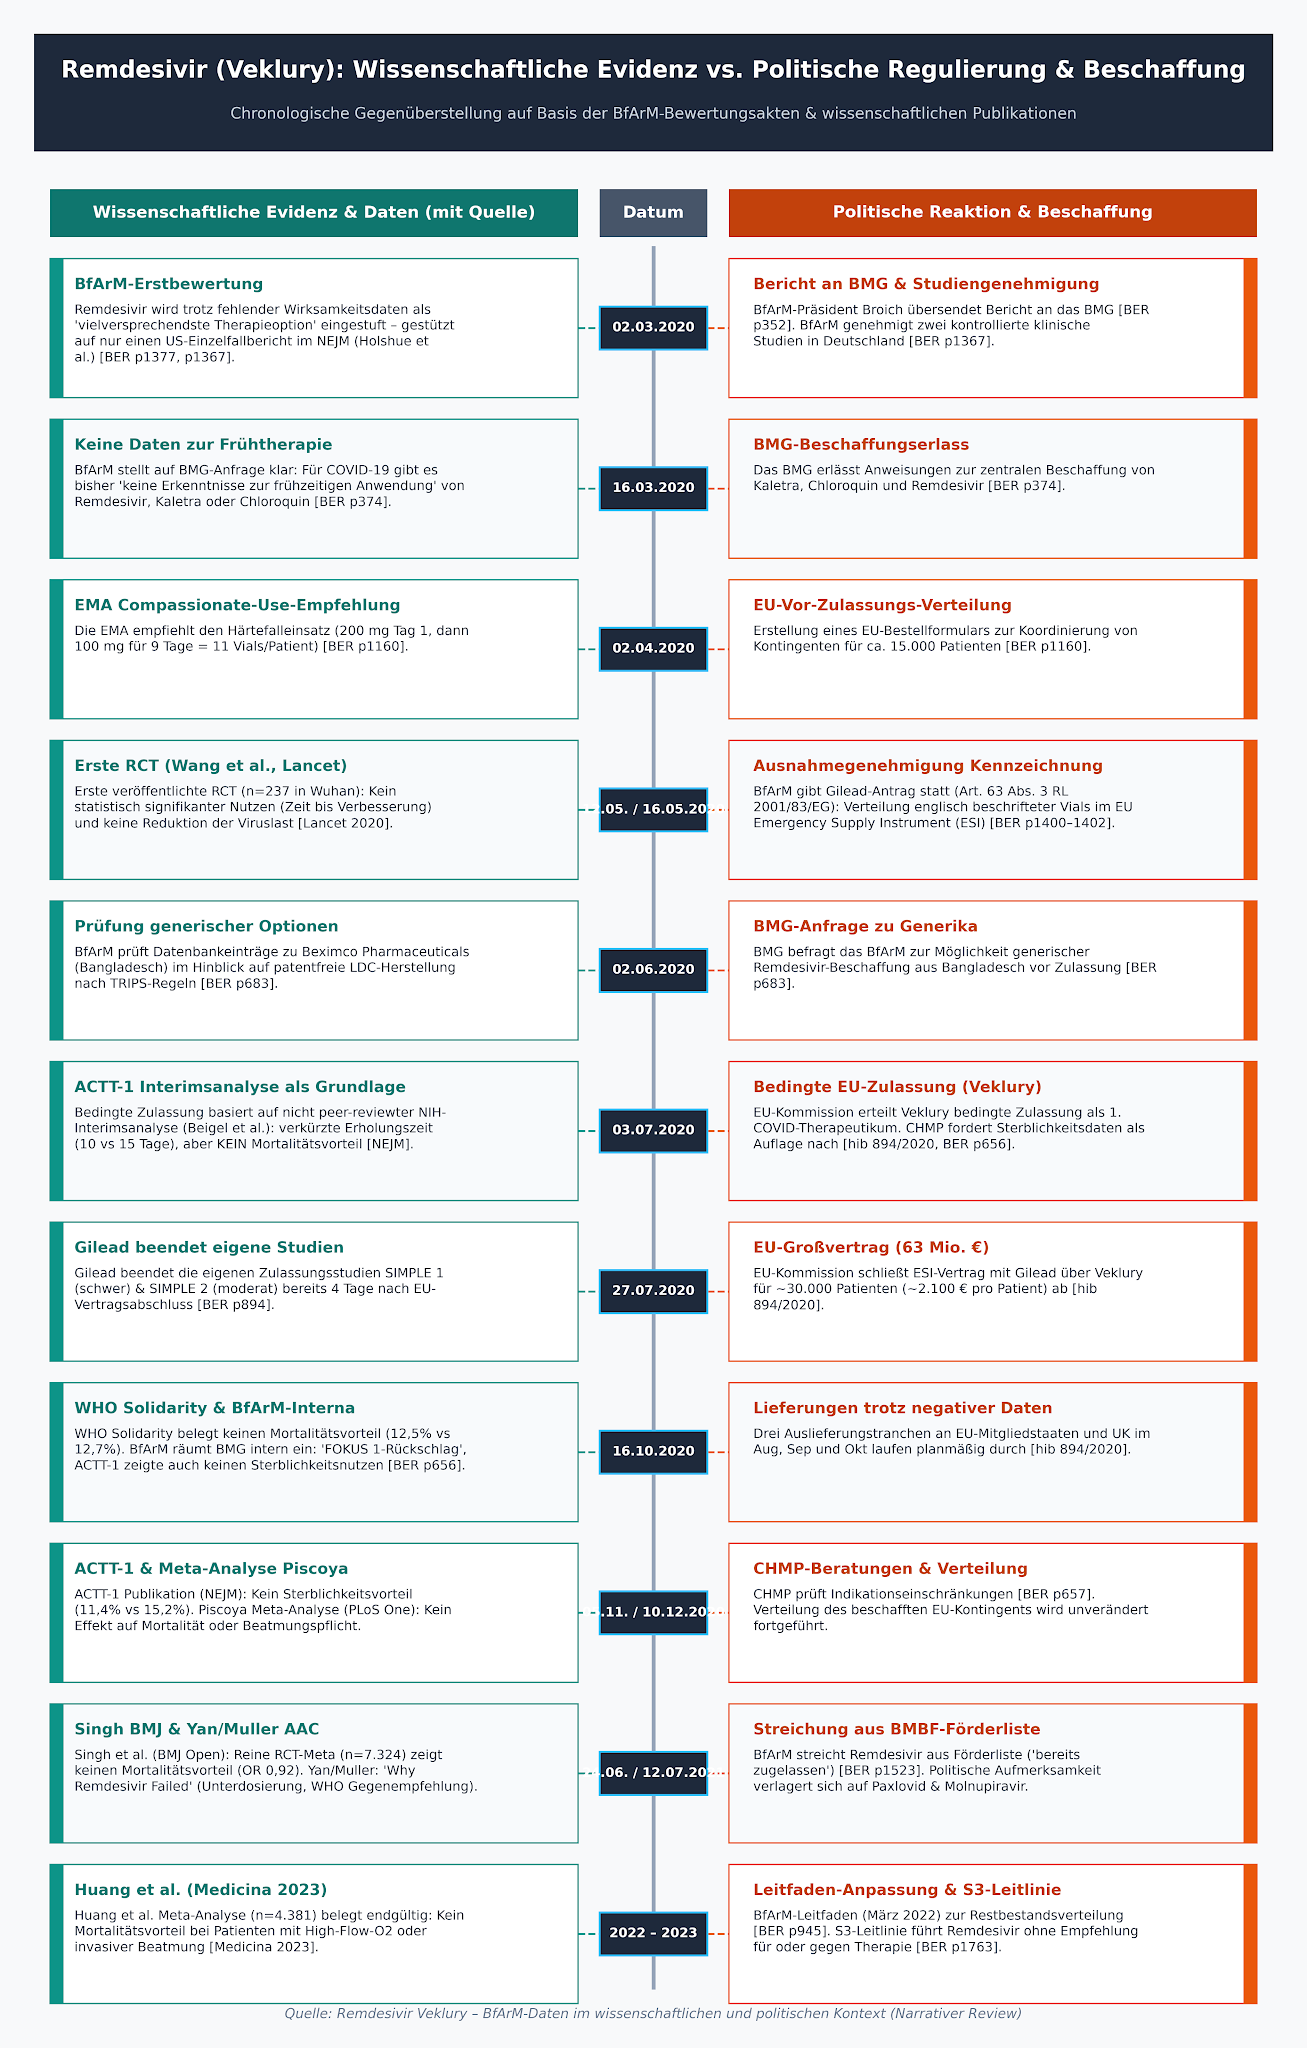
Es bestand eine dokumentierte Trennung zwischen interner behördlicher Erkenntnis und politischer Beschaffungspraxis: Das Arzneimittel wurde im Rahmen von Notfallverfahren für genau die Gruppe schwerstkranker Patienten beschafft und verteilt, bei denen die klinische Evidenz bis zuletzt keinen Überlebensvorteil nachweisen konnte.
Remdesivir/Veklury – BfArM-Daten im wissenschaftlichen und politischen Kontext
Narrativer Review auf Basis der BfArM-Bewertungsakten (Referat 93/Präsidialstab, Berichte an das BMG) mit chronologischer Verschränkung der zeitgleichen internationalen Studienlage sowie des politisch-beschaffungsseitigen Kontextes.
Zitierkonventionen:
[BER pXXX] = Covid-Berichte_geschwarzt.pdf (BfArM-Berichte an BMG, PDF-Seiten der Original-Datei, 1–1975)
Wissenschaftliche Publikationen werden bei erster Nennung mit PubMed-/PMC-Link zitiert, bei Wiederholung namentlich
1. Zusammenfassung
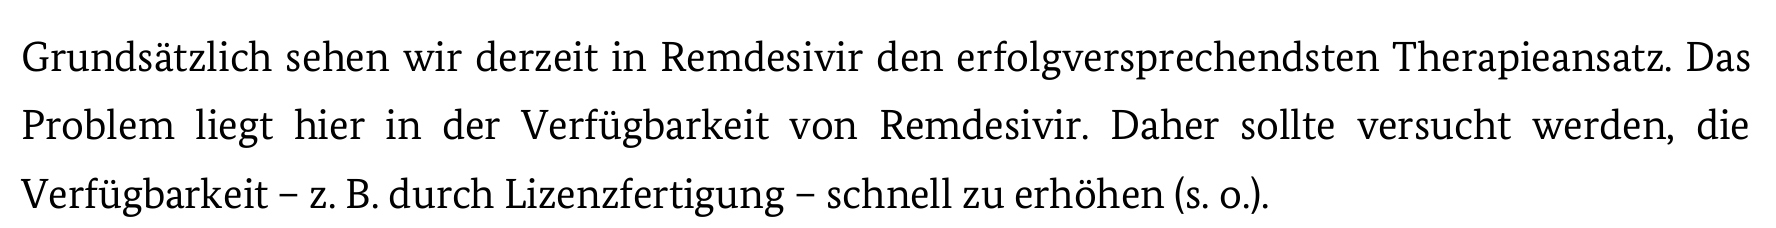
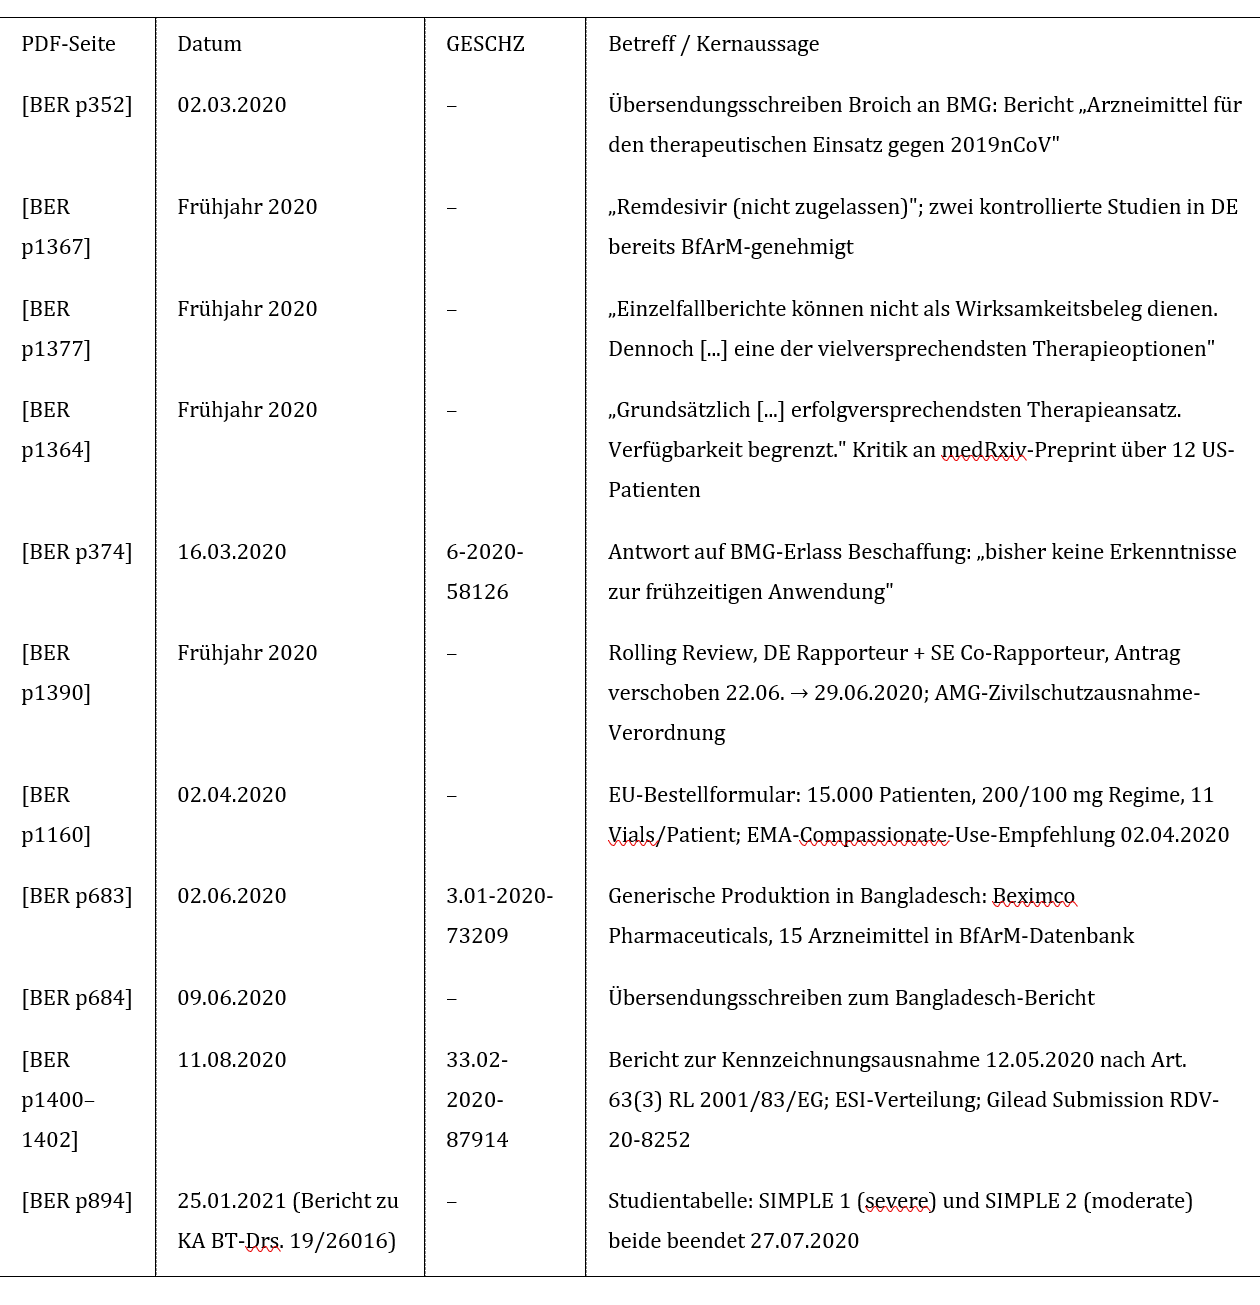
Die BfArM-Akten zeigen den Werdegang von Remdesivir (Handelsname Veklury) im Krisenmodus einer sich beschleunigenden Zulassungs-, Beschaffungs- und Bewertungskette. Zwischen März und Juli 2020 bewegte sich Remdesivir binnen weniger Monate vom „vielversprechendsten Therapieansatz” ohne belastbare Wirksamkeitsdaten [BER p1364]
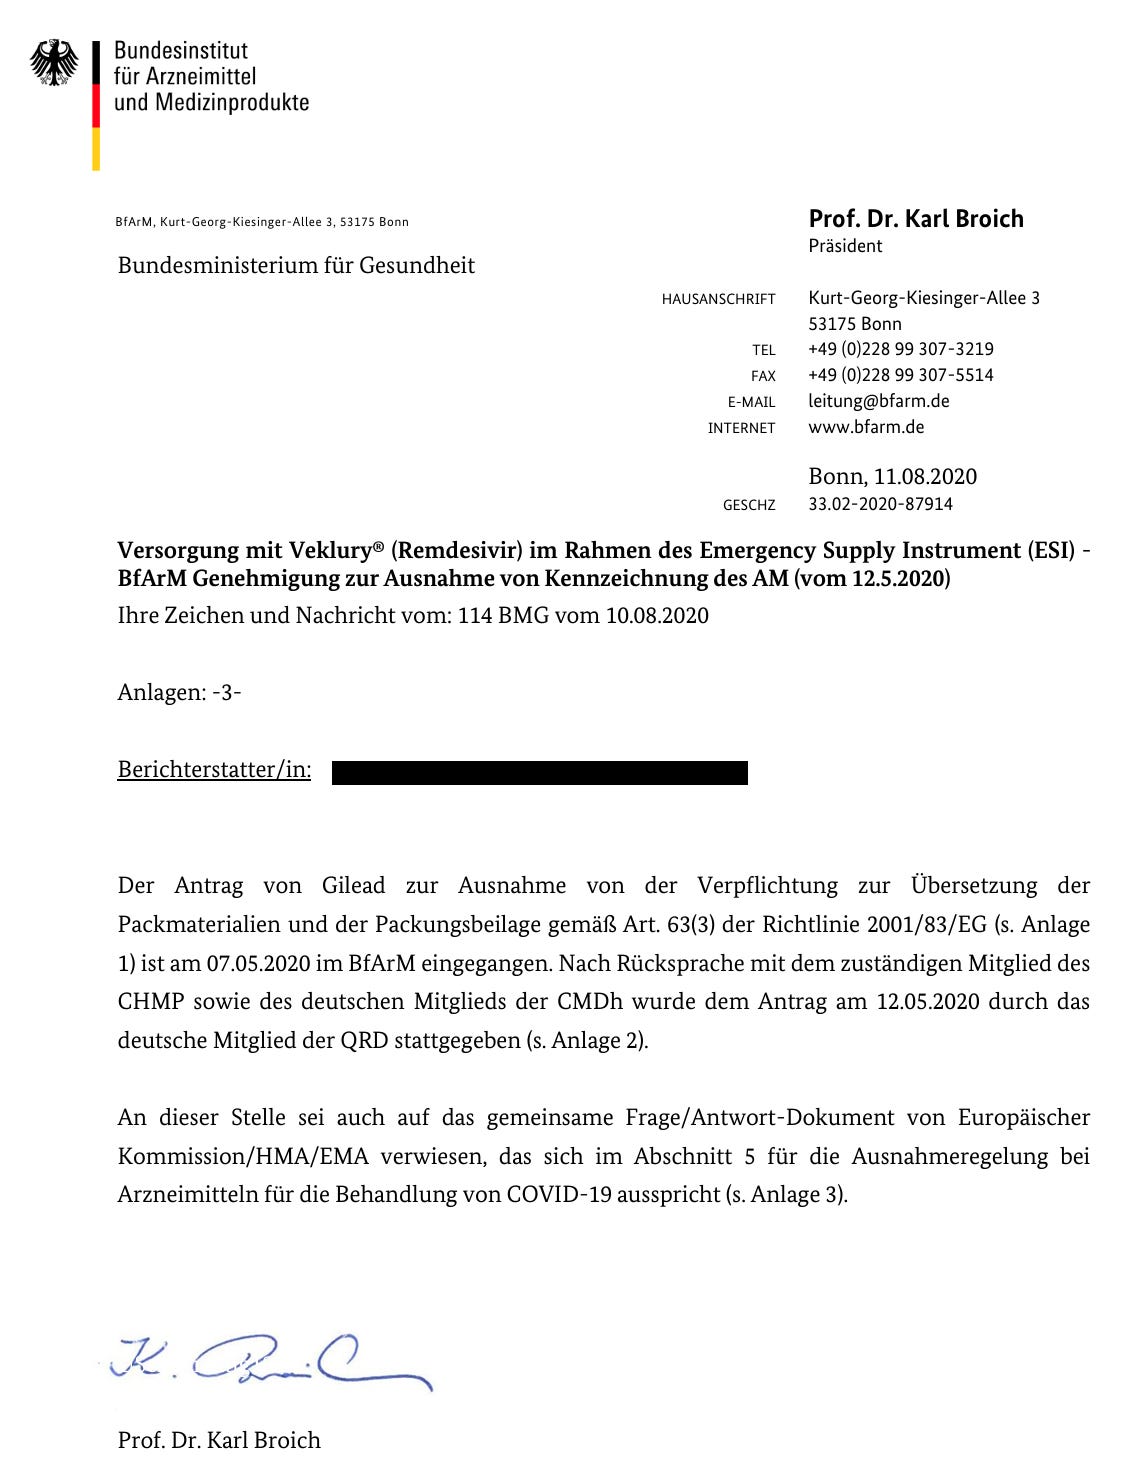
über eine Ausnahmegenehmigung der Kennzeichnung im Rahmen des Emergency Supply Instrument im Mai 2020 [BER p1400–1402]
zu einer bedingten EU-Zulassung am 03.07.2020 als erstes zugelassenes COVID-Therapeutikum, zeitgleich mit einem 63-Mio-EUR-Vertrag der EU-Kommission mit Gilead über Behandlungseinheiten für rund 30.000 Patienten (Bundestag hib 894/2020).
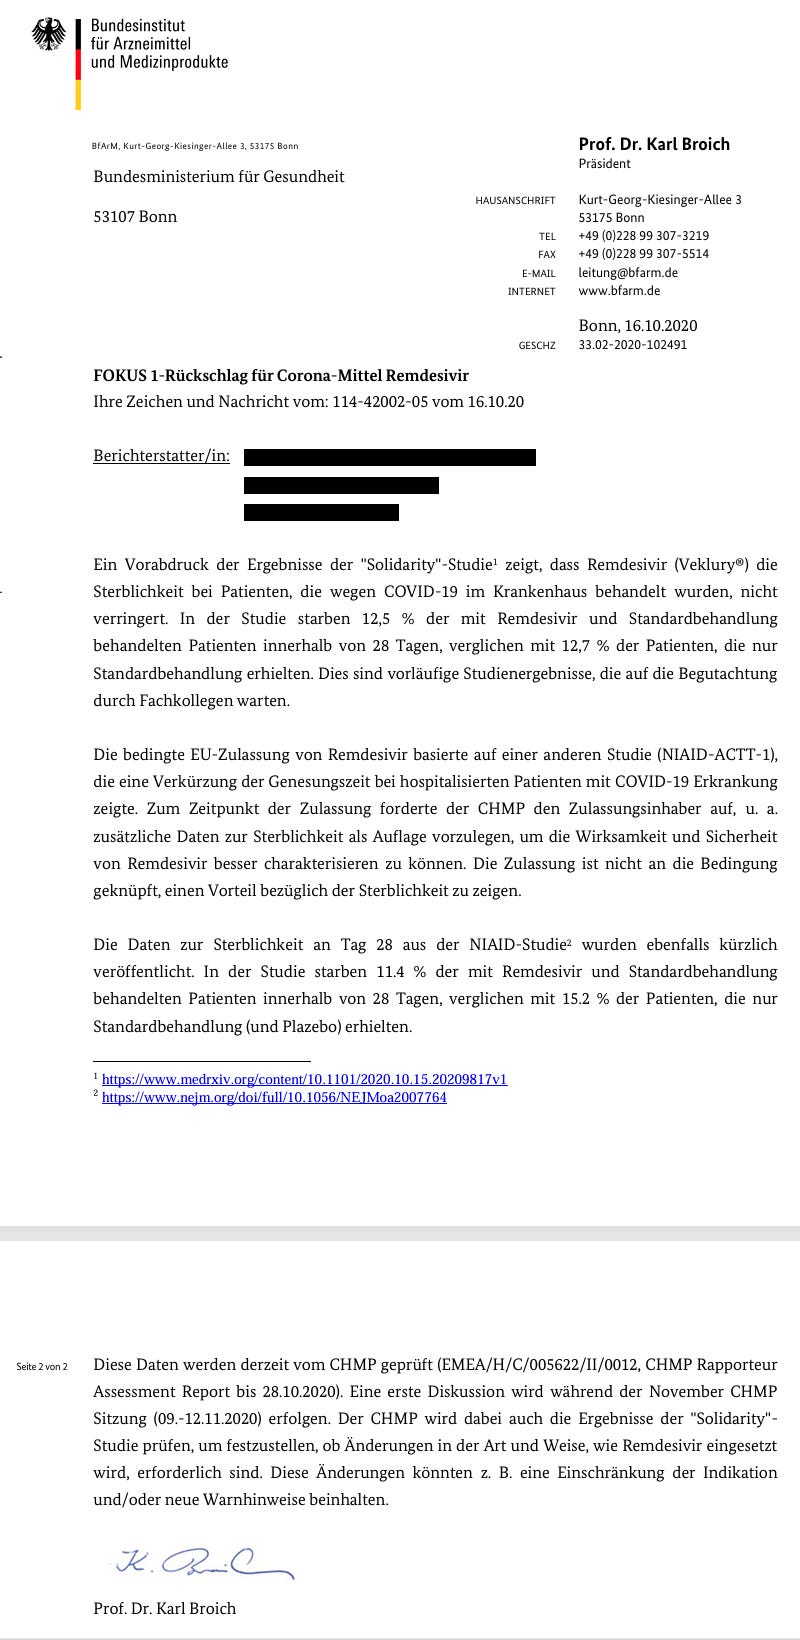
Bereits im Oktober 2020 räumte das BfArM gegenüber dem BMG intern ein, dass die WHO-Solidarity-Studie keinen Mortalitätsvorteil zeigte (12,5 % vs. 12,7 % 28-Tage-Sterblichkeit) und die bedingte Zulassung ausschließlich auf ACTT-1 basierte, das einen Effekt nur auf die Erholungszeit belegt hatte [BER p656–657].
Die nachfolgende, wachsende RCT-Meta-Evidenz (Piscoya 2020, Singh 2021, Yan/Muller 2021 und Huang 2023) bestätigte diese Skepsis, namentlich für invasiv beatmete oder High-Flow-O2-pflichtige Patienten ließ sich zu keinem Zeitpunkt eine Mortalitätsreduktion belegen. Die aus Gilead-eigenen Fondsmitteln finanzierten Studien SIMPLE 1 und SIMPLE 2 wurden laut BfArM Tabelle bereits am 27.07.2020, 24 Tage nach EU-Zulassung am 3. Juli 2020, beendet [BER p894].
Der Fall Remdesivir illustriert damit einen strukturellen Konflikt zwischen politisch-beschaffungspolitisch getriebener Notfallregulierung und wissenschaftlicher Evidenzgewinnung, der sich in den BfArM-Akten unmittelbar dokumentiert: Bewertung, Zulassung, EU-Vertrag und Distribution liefen zeitlich vor der belastbaren klinischen Evidenz.
2. Frühphase Januar–März 2020: Rolling Review und „vielversprechend, aber unbelegt”
2.1 Erste BfArM-Bewertung im therapeutischen Möglichkeitsraum
Der Startpunkt der Aktenspur liegt am 02.03.2020: BfArM-Präsident Broich übersandte dem BMG den Bericht „Arzneimittel für den therapeutischen Einsatz gegen das neue Coronavirus 2019nCoV” [BER p352].
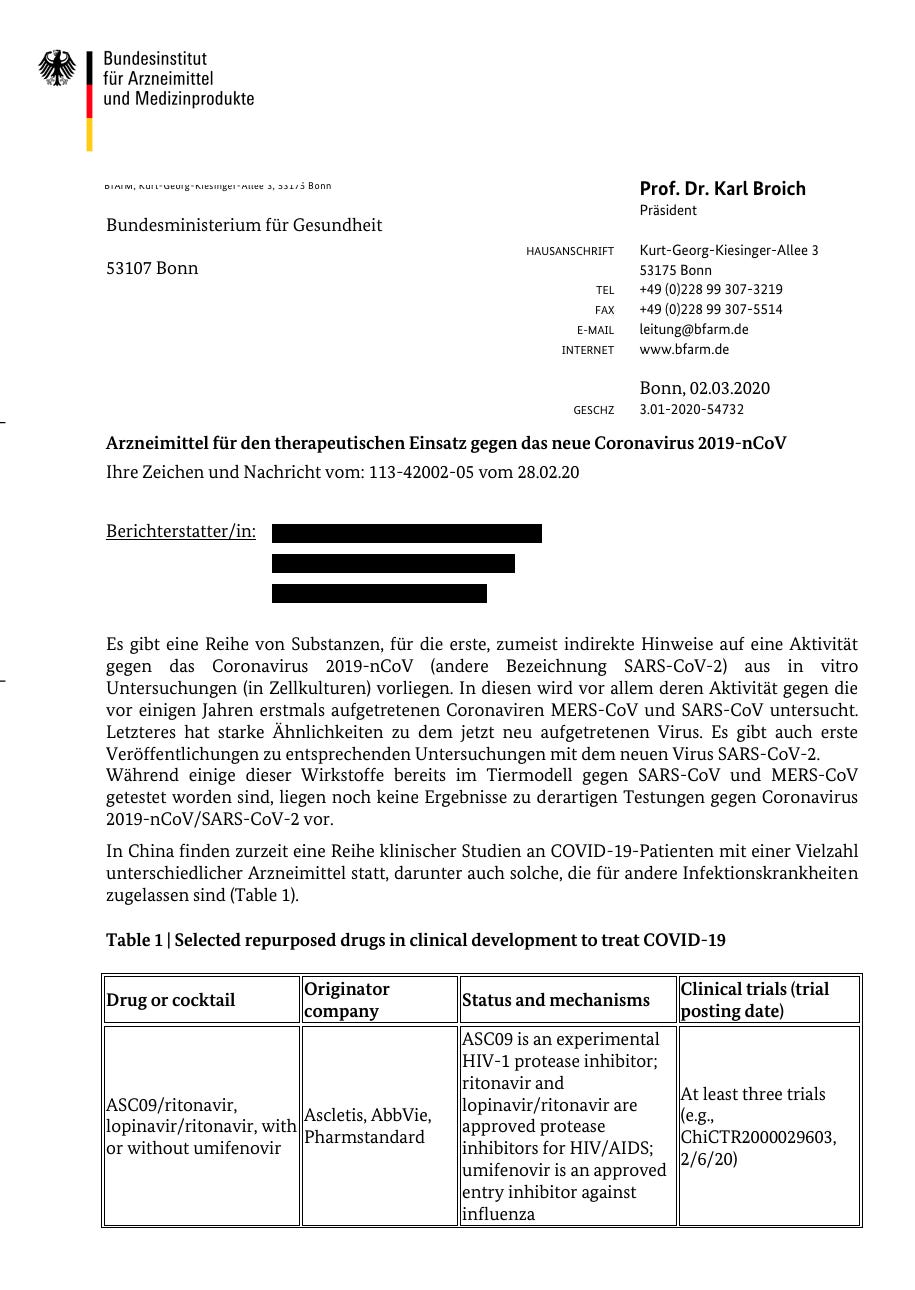
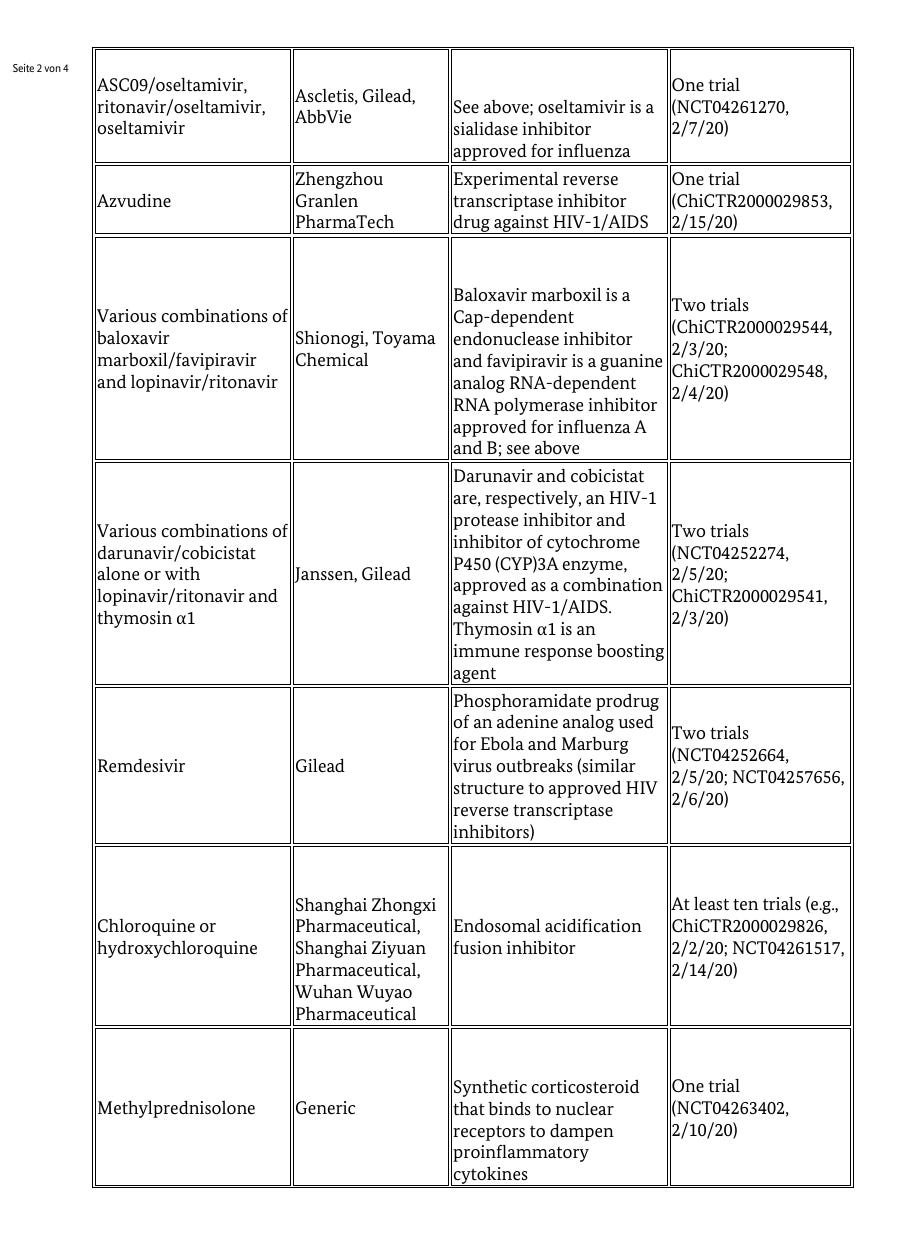
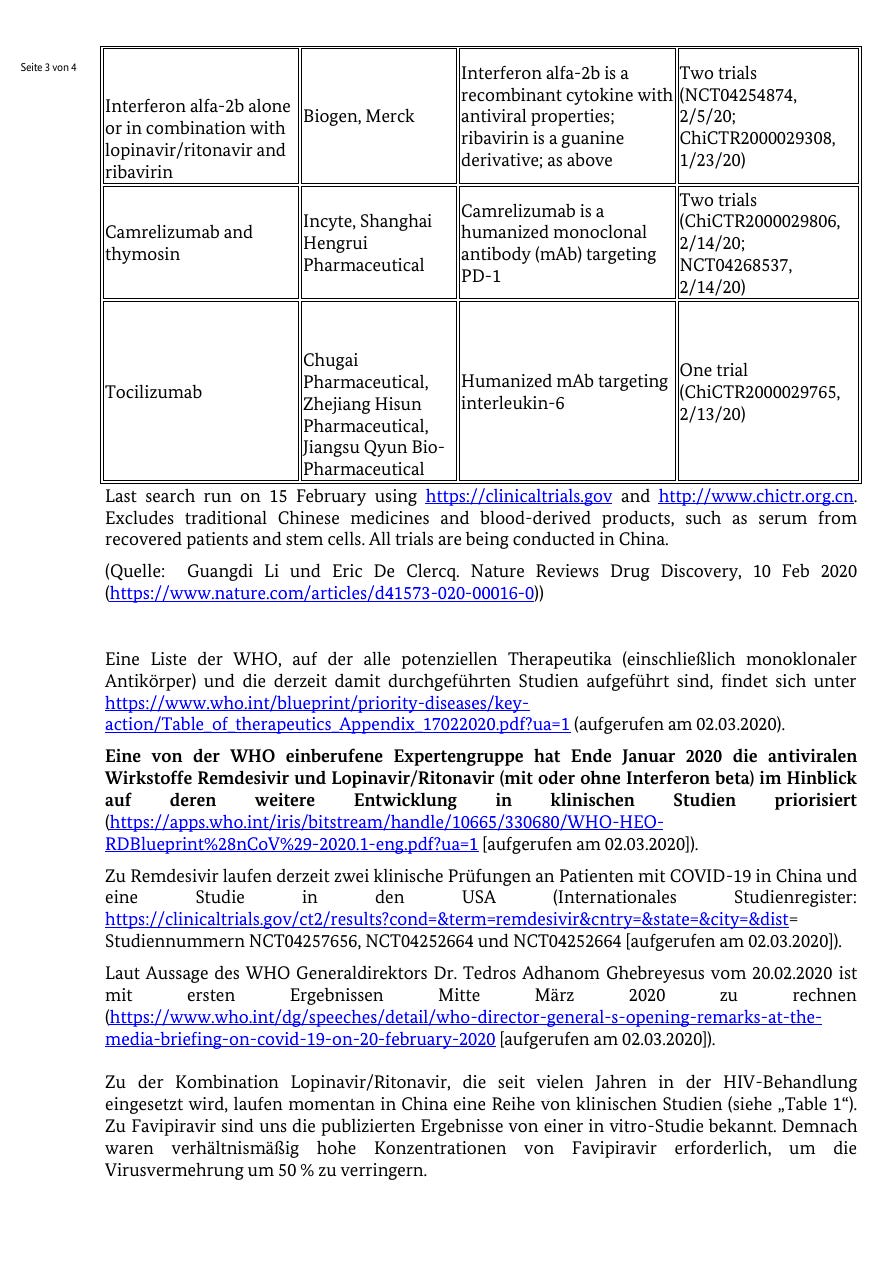
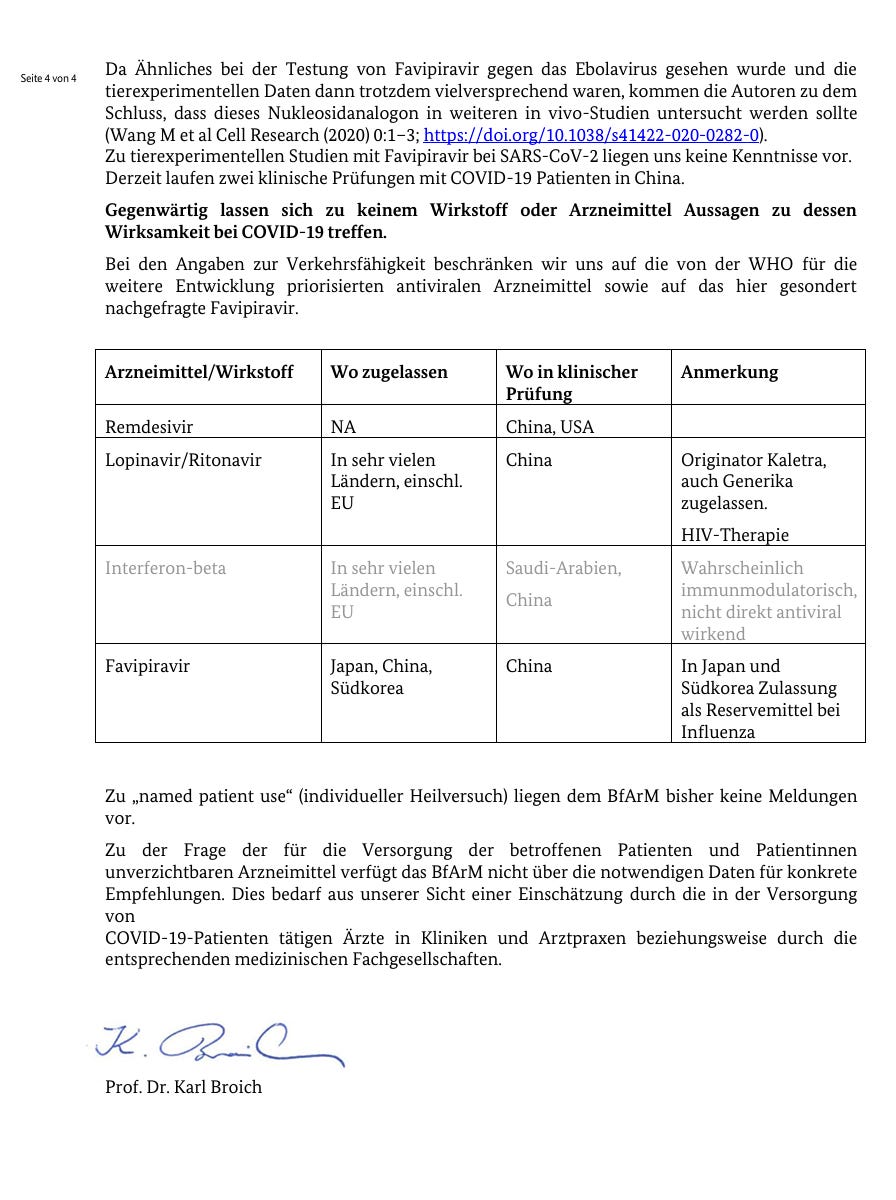
Zwei Tage später folgte ein weiterer Bericht zum Beleg des chinesischen WHO-Behandlungsprotokolls [BER p428], in dem Chloroquin und Lopinavir/Ritonavir noch prominent vertreten waren.
In diesem frühen Bewertungspapier hielt das BfArM zu Remdesivir fest: „Remdesivir (nicht zugelassen)” – GS-5734 als Nukleotid-Prodrug mit Wirkung als RNA-Polymerase-Inhibitor. „Zwei kontrollierte klinische Studien mit Remdesivir werden in Kürze in Deutschland gestartet. Die Genehmigung durch das BfArM ist bereits erfolgt.” [BER p1367]
Zur Publikationslage vermerkte das BfArM ausdrücklich: „Derartige Einzelfallberichte können nicht als Wirksamkeitsbeleg dienen. Dennoch halten wir in der Zusammenschau […] Remdesivir für eine der vielversprechendsten Therapieoptionen bei COVID-19.” [BER p1377]
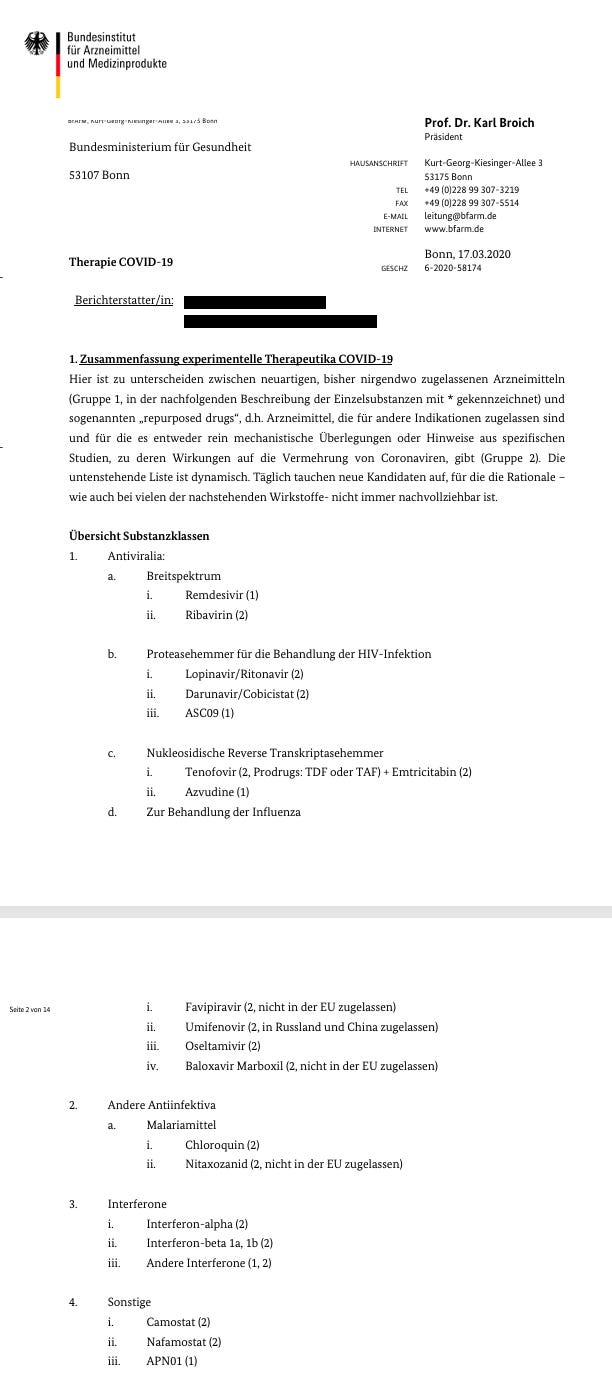
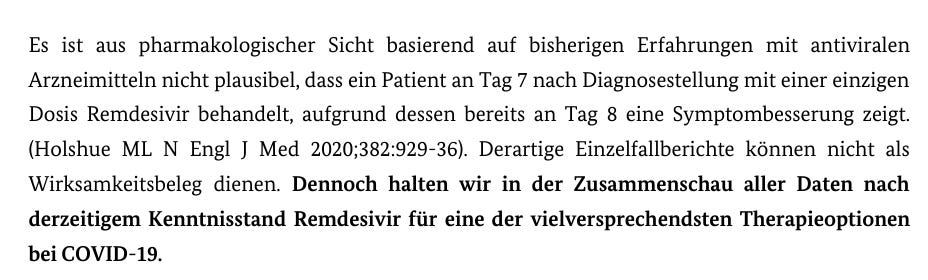
Damit bezog sich das Bundesinstitut auf den frühen Bericht von Holshue et al. im New England Journal of Medicine über einen einzelnen US-Patienten in Snohomish County, Washington.
2.2 „Grundsätzlich vielversprechend – aber Verfügbarkeit begrenzt”
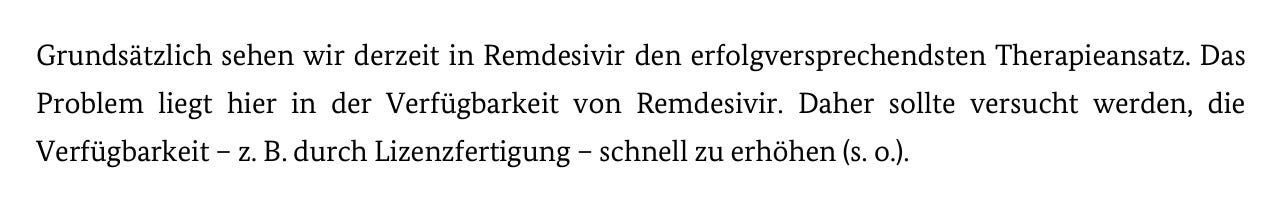
Ein an das BMG gerichteter Aktenvermerk aus derselben Frühphase zeigt die zwiespältige Position des BfArM: „Grundsätzlich sehen wir derzeit in Remdesivir den erfolgversprechendsten Therapieansatz. Das Problem liegt hier in der Verfügbarkeit von Remdesivir.” [BER p1364]
Zugleich distanzierte sich das BfArM ausdrücklich von einer damals viel zitierten Preprint-Publikation zu 12 US-Patienten: „Eindeutige Aussagen zur Wirksamkeit von Remdesivir lassen sich aus dieser Publikation nicht ableiten.” [BER p1364]
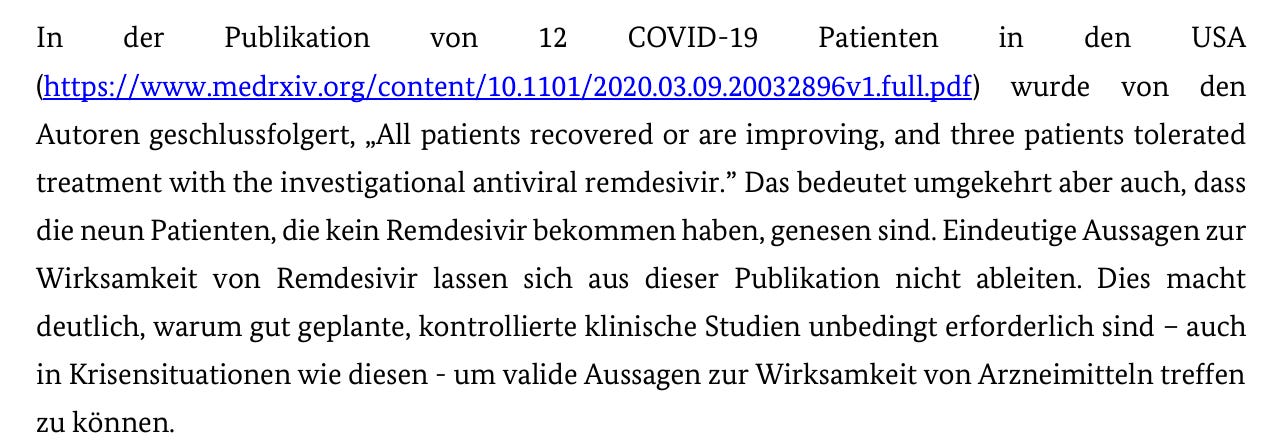
Die BfArM-Frühbewertung bewegte sich damit zwischen wissenschaftlicher Zurückhaltung und therapeutischer Erwartung – eine Spannung, die sich im weiteren Verlauf mehrfach wiederholen sollte.
2.3 Antwort auf BMG-Erlass vom 16.03.2020
Am selben Tag antwortete das BfArM auf einen BMG-Erlass zur Beschaffung ([BER p374], GESCHZ 6-2020-58126, Referenz BMG 114-42005-05): „Zur Frage bezüglich des Arzneimittels Kaletra® sowie chloroquinhaltiger und remdesivir-haltiger Arzneimittel, ob ein frühzeitiger Therapiebeginn nach derzeitigem Kenntnisstand sinnvoll ist, teilen wir mit, dass es für COVID-19 bisher keine Erkenntnisse zur frühzeitigen Anwendung der genannten Arzneimittel gibt.” [BER p374]
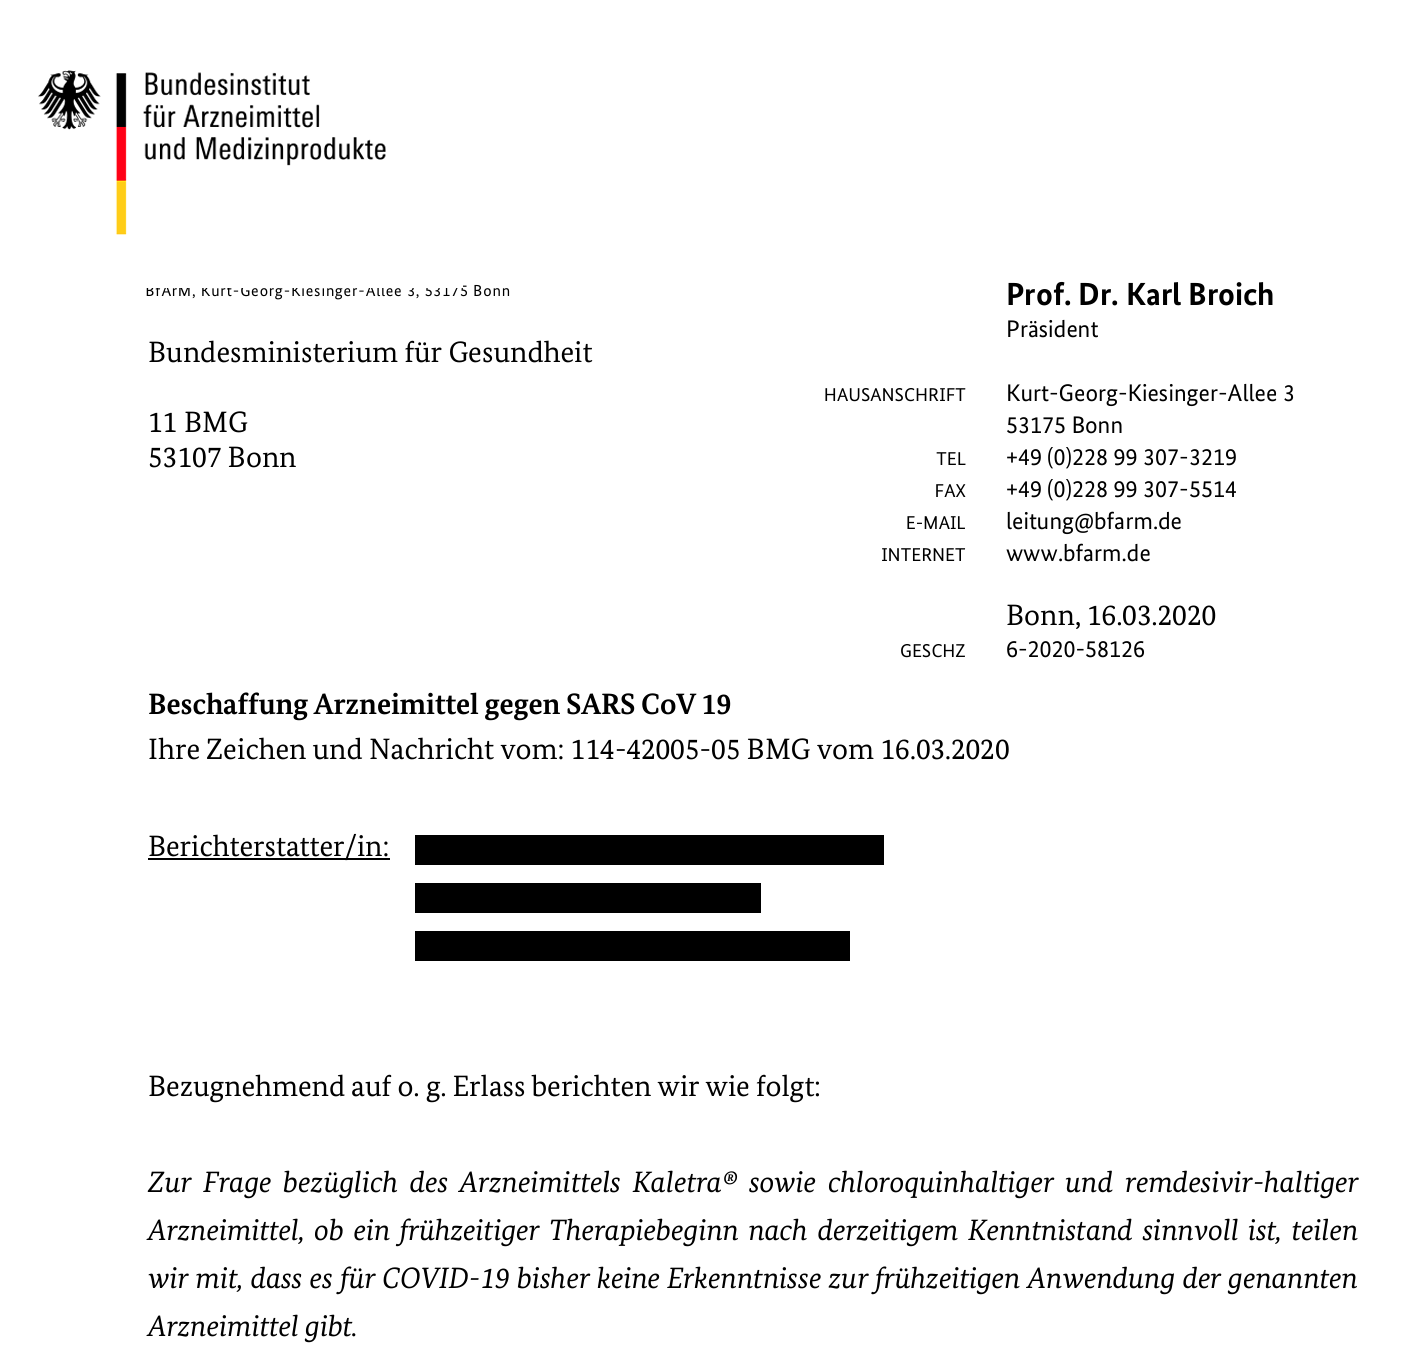
Die Behörde führte weiter aus, aus Studien zu anderen respiratorischen Viruserkrankungen (Influenza, RSV) sei zwar bekannt, dass frühere antivirale Anwendung besser wirke, dies lasse sich aber nicht ohne weiteres übertragen.
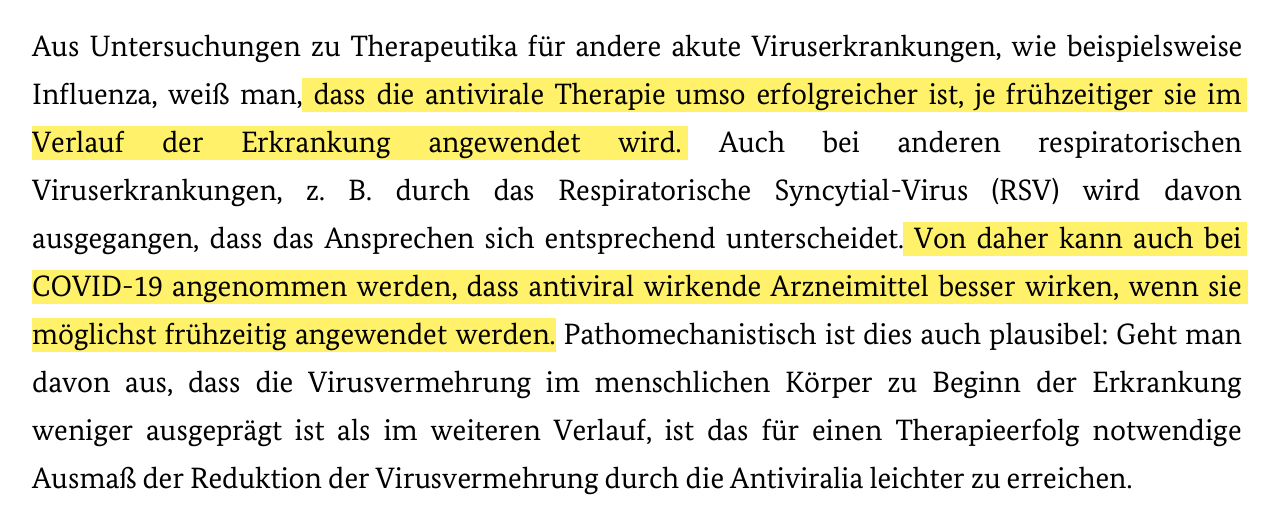
Daher hat man die Menschen auch nicht behandelt, bis sie Atemnot hatten und blau wurden?
Zeitlicher Kontext dieser BMG-Anfrage: In China wurden im Februar/März 2020 zwei RCTs mit Remdesivir gestartet; ein WHO-China-Bericht hatte Chloroquin und Remdesivir als aussichtsreichste Kandidaten benannt.
2.4 Rolling Review und Zulassungsverfahren
Ein weiterer BfArM-Bericht dieser Frühphase [BER p1390] hielt fest, dass die EMA einen Rolling Review begonnen habe, in dem Deutschland (BfArM) als Rapporteur und Schweden als Co-Rapporteur fungierten. Der Zulassungsantrag von Gilead werde von einem ursprünglich vorgesehenen Termin am 22.06.2020 auf den 29.06.2020 verschoben; eine CHMP-Sitzung sei zur Bewertung angesetzt. Zur damaligen Verfügbarkeit vermerkte das BfArM: „Derzeit ist Remdesivir im Rahmen der AMG-Zivilschutzausnahme-Verordnung in allen Behandlungszentren verfügbar.” [BER p1390]
Diese Konstruktion: BfArM als Rapporteur, gleichzeitig Adressat behördlicher Beschaffungsfragen des BMG und Genehmiger nationaler Härtefallversorgung, bündelte alle Bewertungs- und Steuerungsfunktionen in einem Institut und ist in ihrer Konzentration bemerkenswert.
3. Frühjahr–Sommer 2020: Compassionate Use, Kennzeichnungsausnahme und ACTT-1
3.1 EMA-Compassionate-Use-Empfehlung April 2020
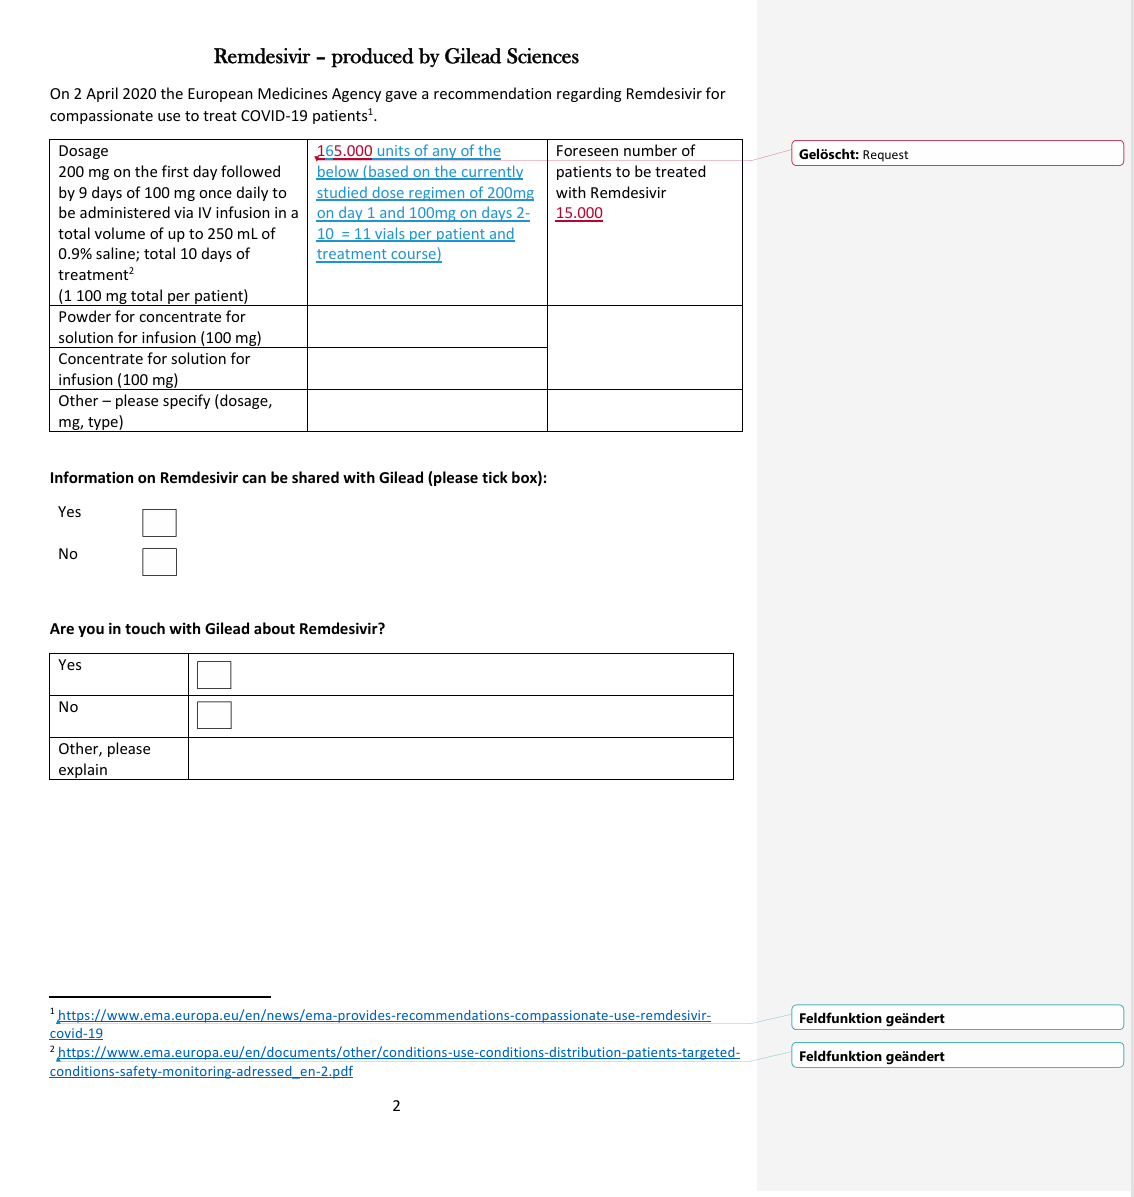
Ein englischsprachiges Bestellformular in den Akten [BER p1160] hält fest: „Remdesivir – produced by Gilead Sciences […] Foreseen number of patients to be treated with Remdesivir: 15.000. On 2 April 2020 the European Medicines Agency gave a recommendation regarding Remdesivir for compassionate use to treat COVID-19 patients.” Dosierung: 200 mg Tag 1, dann 9 Tage 100 mg = 11 Vials pro Patient. Dieses Formular dokumentiert die faktische Vor-Zulassungs-Verteilung durch EU-Koordinierung.
3.2 Wang Lancet Mai 2020: Erste RCT – kein signifikanter Nutzen
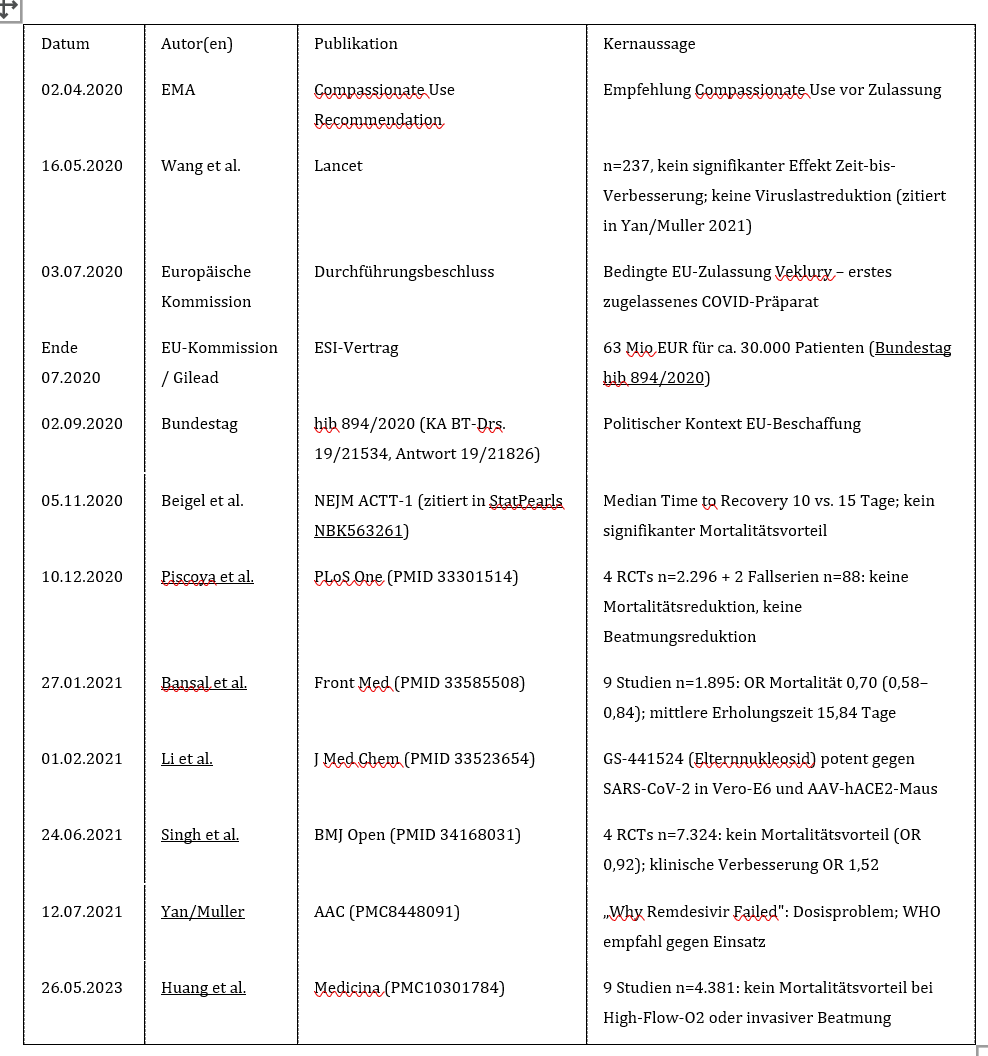
Am 16.05.2020 publizierte Wang et al. im Lancet den ersten großen RCT zu Remdesivir bei schwerem COVID-19 (n=237 in Wuhan). Ergebnis: keine statistisch signifikante Verkürzung der Zeit bis zur klinischen Verbesserung, keine Reduktion der Viruslast. Diese Studie ist – neben den zeitgleich unpublizierten SIMPLE-Daten von Gilead, die einzige RCT, die vor der bedingten EU-Zulassung publiziert wurde.
Später sollten Yan und Muller im Antimicrobial Agents and Chemotherapy 2021 (PMC8448091) zu Wang zusammenfassen: „No significant difference in time to clinical improvement was observed […] and viral load did not decrease significantly in either group.” („Es wurde kein signifikanter Unterschied hinsichtlich der Zeit bis zum Einsetzen einer klinischen Besserung festgestellt […] und die Viruslast sank in keiner der beiden Gruppen signifikant.“) Die Studie wurde vorzeitig beendet, weil die Rekrutierung nach Rückgang der Fallzahlen in Wuhan stockte.
3.3 Ausnahmegenehmigung Kennzeichnung 12.05.2020
Ein zentraler Aktenvorgang: Am 07.05.2020 stellte Gilead beim BfArM einen Antrag nach Art. 63 Abs. 3 der Richtlinie 2001/83/EG auf Ausnahme von den Kennzeichnungsanforderungen für die im Rahmen des Emergency Supply Instrument der EU-Kommission zu verteilenden Vials [BER p1400–1402].
Das BfArM gab dem Antrag am 12.05.2020 statt, noch vor jeder EU-Zulassung. GESCHZ 33.02-2020-87914, Gilead Submission Number RDV-20-8252. Der Bericht selbst datiert vom 11.08.2020 und richtete sich an das BMG-Referat 114 („Versorgung mit Veklury® (Remdesivir) im Rahmen des Emergency Supply Instrument (ESI)”).
Die Kennzeichnungsausnahme ermöglichte es, Gilead-Chargen mit englisch beschrifteten Etiketten unmittelbar in EU-Mitgliedstaaten, einschließlich Deutschland, zu verteilen, ohne dass die üblichen nationalen Kennzeichnungsanforderungen greifen mussten. Diese Verfahrenserleichterung war Voraussetzung dafür, dass die im September folgenden Lieferungen zeitlich in großem Umfang realisiert werden konnten.
3.4 Bedingte EU-Zulassung am 03.07.2020 – vor der Publikation der Grundlagenstudie
Am 03.07.2020 erteilte die Europäische Kommission die bedingte Zulassung für Veklury als erstes Medikament überhaupt gegen COVID-19 mit einer bedingten Zulassung (Bundestag hib 894/2020). Grundlage war die Interimsanalyse der NIH-finanzierten ACTT-1-Studie (Beigel et al., NEJM), die als endgültige Veröffentlichung erst am 05.11.2020, vier Monate nach der Zulassung, erschien. ACTT-1 hatte einen Effekt auf die Erholungszeit gezeigt (Median 10 vs. 15 Tage), aber keinen statistisch signifikanten Mortalitätsvorteil.
Diese Sequenz ist regulierungsgeschichtlich bemerkenswert: Zulassung, EU-Vertrag und Distribution erfolgten vor der Peer-Review-Publikation der Zulassungsgrundlagenstudie.
3.5 SIMPLE 1 und SIMPLE 2 – Studienende am 27.07.2020
Der Bericht zur Kleinen Anfrage BT-Drucksache 19/26016 (Sendung an das BMG am 25.01.2021 laut [BER p887]) enthält eine Studientabelle [BER p894]. Für Remdesivir/Gilead werden dort zwei Studien geführt:
SIMPLE Trial 1 (severe): 400 Teilnehmer in Deutschland / 2.750 EU / 6.000 global, beendet am 27.07.2020
SIMPLE Trial 2 (moderate): 200 Teilnehmer in Deutschland / 700 EU / 1.600 global, beendet am 27.07.2020
Beide Studien wurden knapp vier Wochen nach EU-Zulassung beendet, ein Zeitpunkt, an dem die Datenerhebung eigentlich intensiv weiterlaufen sollte, weil die bedingte Zulassung ausdrücklich weitere Wirksamkeits- und Sicherheitsnachweise verlangte. Zusätzlich verzeichnet die Tabelle eine adaptive Studie der University of Minnesota mit Prof. Fätkenheuer als deutschem Partner.
3.6 Generische Remdesivir-Produktion in Bangladesch
Am 02.06.2020. noch vor bedingter Zulassung. hatte das BMG an das BfArM eine Anfrage zur generischen Produktion von Remdesivir in Bangladesch gerichtet. Das BfArM antwortete am 02.06.2020 (GESCHZ 3.01-2020-73209): In der Datenbank seien 15 Arzneimittel von Beximco Pharmaceuticals hinterlegt. Einige Zulassungen seien noch gültig. Zu Square Pharmaceuticals Limited und Beacon Pharmaceutical Limited gebe es keine Datensätze. „Neben den benannten Pressemitteilungen liegen uns keine Informationen über die generische Herstellung in Bangladesch vor.” [BER p683] Das Übersendungsschreiben datiert vom 09.06.2020 [BER p684].
Der Vorgang zeigt, dass das BMG bereits im Frühsommer 2020 die generische Produktionsdimension prüfte – vor dem Hintergrund, dass Bangladesch als Least Developed Country nach TRIPS-Regeln patentgeschützte Wirkstoffe herstellen darf.
4. Die EU-Beschaffung im Sommer 2020: 63 Mio EUR für 30.000 Patienten
4.1 Bundestagsanfrage der Linksfraktion
Die Kleine Anfrage der Linksfraktion (BT-Drucksache 19/21534) und die Antwort der Bundesregierung (BT-Drucksache 19/21826) wurden am 02.09.2020 vom Bundestag-Nachrichtenportal in heute im bundestag 894/2020 zusammengefasst:
Die EU-Kommission schloss Ende Juli 2020 mit Gilead einen Vertrag über Veklury im Wert von rund 63 Millionen Euro.
Finanzierung aus dem Soforthilfeinstrument (Emergency Support Instrument, ESI) der EU-Kommission.
Etwa 30.000 Patienten sollten damit versorgt werden.
Drei Lieferungen im August, September und Oktober 2020 an EU-Mitgliedstaaten und das Vereinigte Königreich.
Standardtherapiekosten pro Patient: rund 2.100 EUR (11 Vials à 100 mg).
Einsatzindikation laut Bundesregierung: schwere Verläufe mit Lungenentzündung und Sauerstoffbedarf. – also genau der Einsetzbereich, der laut Studie ACTT-1 im NEJM (05.11.2020) keinen signifikanten Mortalitätsvorteil hat. Vorteil vor allem bei Patienten mit Sauerstoffbedarf, aber ohne High-Flow-O2 oder invasive Beatmung; keine oder nachteilige Wirkung bei bereits invasiv beatmeten Patienten.)
Die Antwort der Bundesregierung hob hervor, dass Remdesivir als erstes Medikament in der EU eine bedingte Zulassung gegen COVID-19 erhalten habe (03.07.2020). Bemerkenswert ist die Reihenfolge: EU-Zulassung am 03.07.2020, EU-Vertrag „Ende Juli 2020”. Innerhalb weniger Wochen war das gesamte Beschaffungsvolumen ausverhandelt.
4.2 Rechnerische Einordnung
63 Mio EUR : 30.000 Patienten ≈ 2.100 EUR pro Patient – das entspricht dem in hib 894/2020 für den späteren regulären Verkaufspreis angegebenen Wert (Reuters-Meldung 29.06.2020, Gilead: 390 USD pro Vial × 6 Vials Basispaket = 2.340 USD ≈ 2.100 EUR für 5-Tage-Schema mit 6 Vials; 11 Vials für 10-Tage-Schema würden entsprechend etwa 4.290 USD ergeben).
Der EU-Vertrag sicherte somit im Wesentlichen den Standardverkaufspreis – ohne dass zum Zeitpunkt des Vertragsschlusses Mortalitätswirksamkeit belegt war.
4.3 DG-SANTE-Vorbereitung im Frühjahr 2020
Bereits im Frühjahr 2020 hatte DG SANTE der EU-Kommission die Mitgliedstaaten aufgefordert, Interesse an potentiellen COVID-Therapeutika – „ACTEMRA (Tocilizumab; monoclonal antibodies)” ausdrücklich einbezogen – anzumelden [BER p1152]. Die Formulierung „One of the main issues is that countries submitted their needs often in random units or packaging sizes” („Eines der Hauptprobleme besteht darin, dass die Länder ihren Bedarf oft in willkürlichen Einheiten oder Verpackungsgrößen angegeben haben.“) zeigt, dass die EU-Kommission die Beschaffung koordinierend organisierte, während die Wirksamkeitsevidenz noch offen war.
5. Herbst 2020: ACTT-1 publiziert, Solidarity liefert den Rückschlag
5.1 ACTT-1 im NEJM (05.11.2020)
Beigel et al. publizierten die finale ACTT-1-Analyse am 05.11.2020 im NEJM, vier Monate nach der EU-Zulassung. Median Time to Recovery 10 vs. 15 Tage (Rate Ratio 1,29; 95 %-KI 1,12–1,49; p<0,001). Kein signifikanter Mortalitätsvorteil (11,4 % vs. 15,2 %; Hazard Ratio 0,73; 95 %-KI 0,52–1,03). Untergruppenanalyse: Vorteil vor allem bei Patienten mit Sauerstoffbedarf, aber ohne High-Flow-O2 oder invasive Beatmung; keine oder nachteilige Wirkung bei bereits invasiv beatmeten Patienten.
5.2 Piscoya PLoS One 10.12.2020 – Meta-Analyse ohne Effekt
Am 10.12.2020 publizierten Piscoya et al. in PLoS One (PMID 33301514) eine systematische Übersichtsarbeit über 4 RCTs (n=2.296) plus 2 Fallserien (n=88). Ergebnis: keine Reduktion der Sterblichkeit (RR 0,71; 95 %-KI 0,39–1,28) und keine Reduktion der invasiven Beatmungspflicht (RR 0,57; 95 %-KI 0,23–1,42). Ein 5-Tage- gegen 10-Tage-Regime zeigte keinen Unterschied. Autoren-Fazit: kein hochwertiger Evidenznachweis eines Nutzens.
5.3 WHO Solidarity: BfArM-interner Rückschlagsbericht 16.10.2020
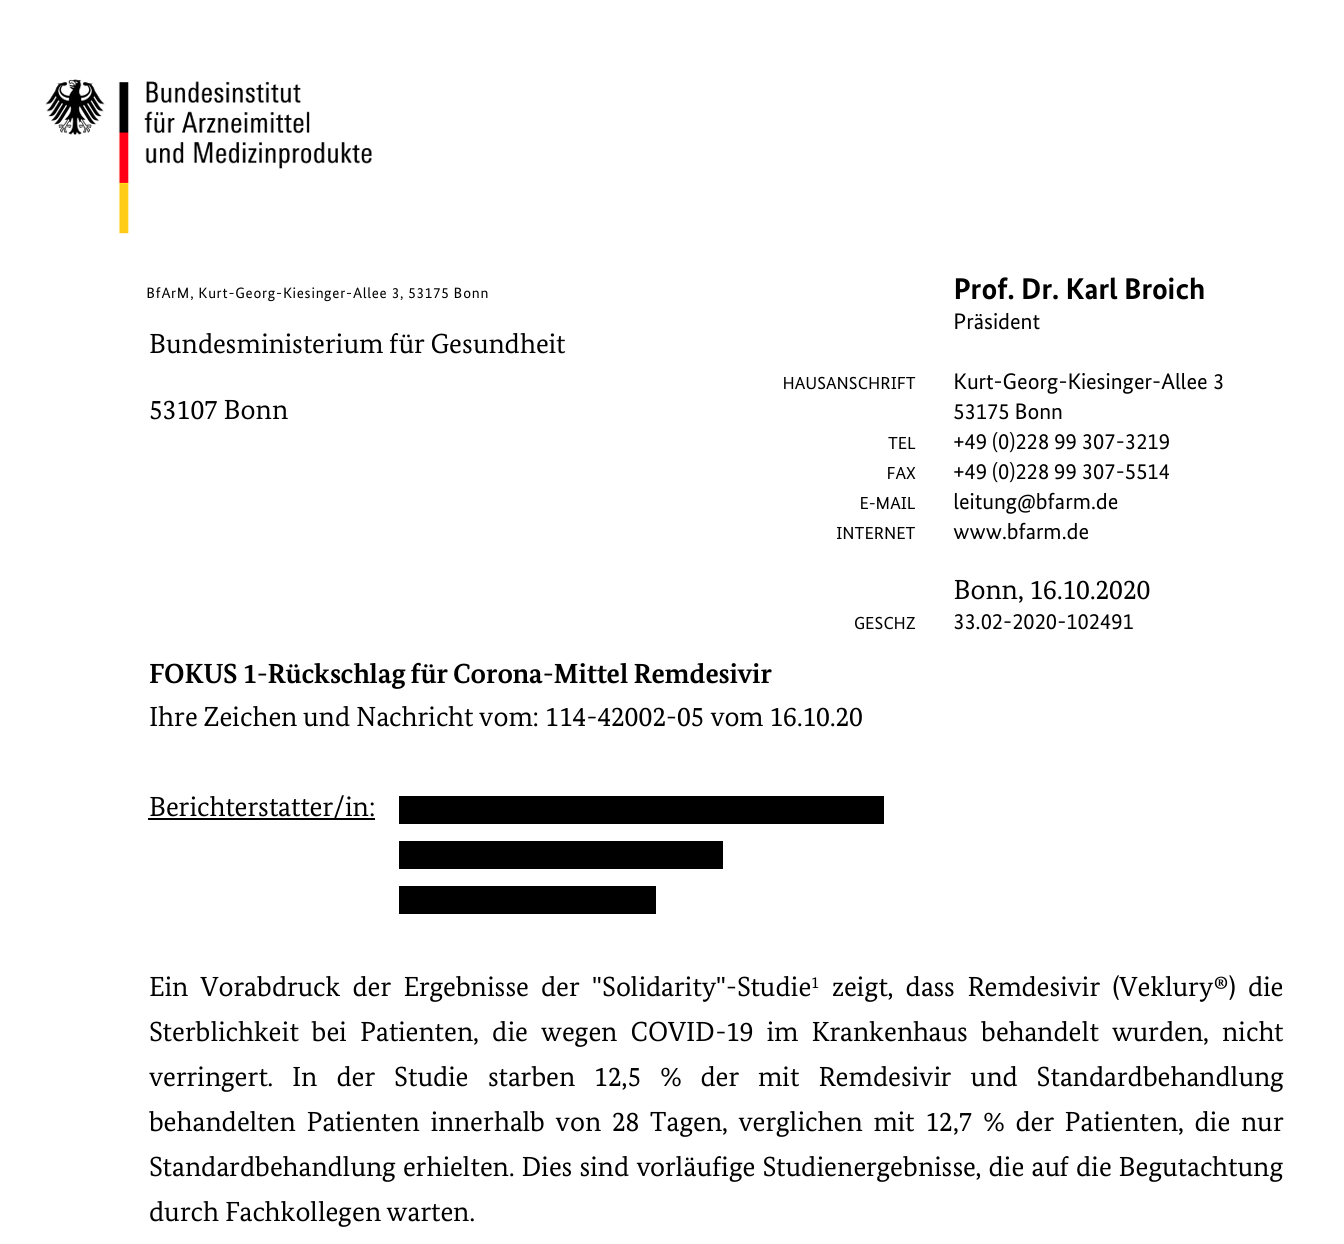
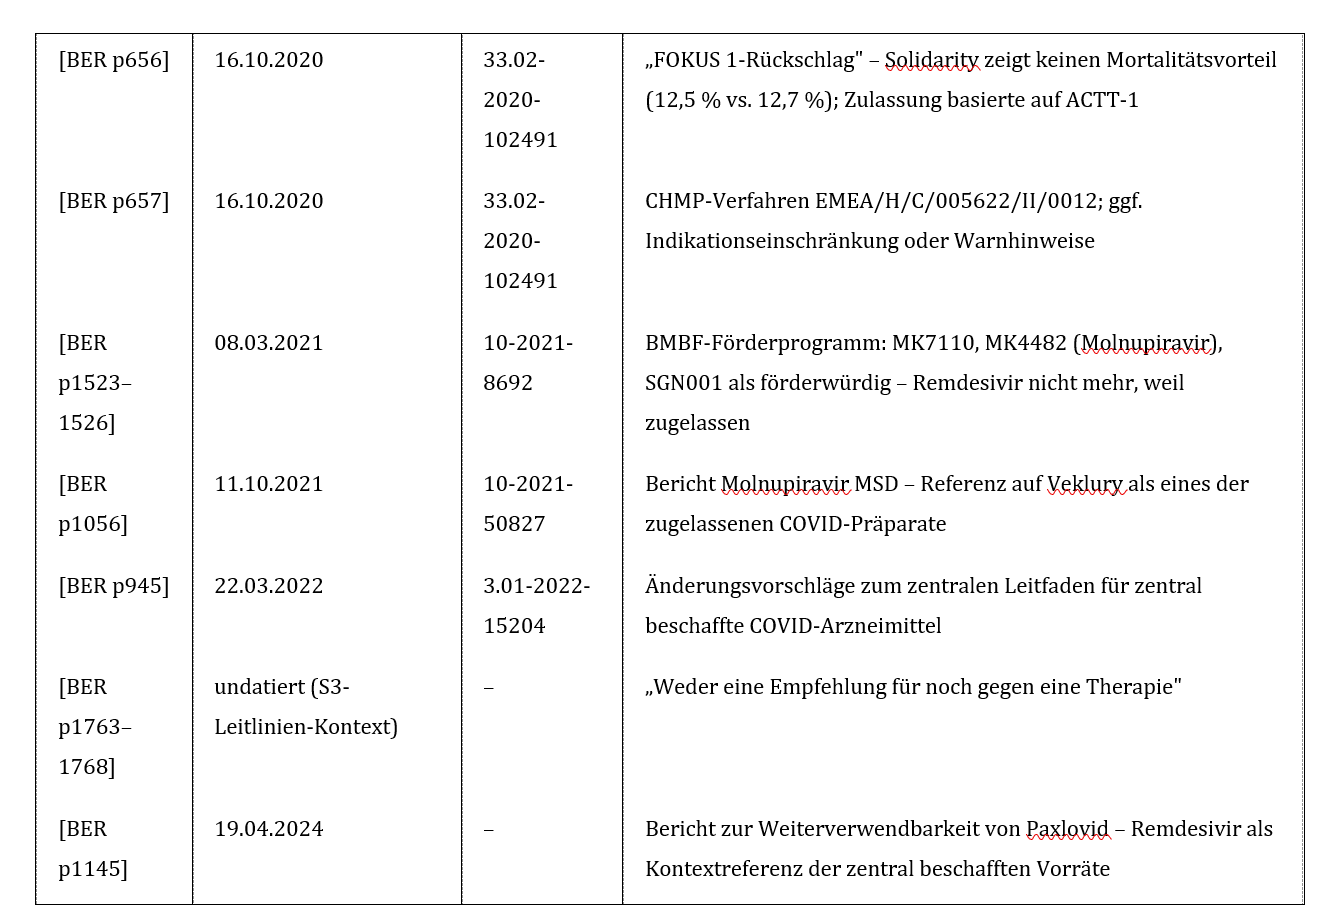
Der zentrale Bericht des BfArM zum Solidarity-Rückschlag datiert vom 16.10.2020 – wenige Tage nach Veröffentlichung des Solidarity-Preprints. GESCHZ 33.02-2020-102491, Betreff „FOKUS 1-Rückschlag für Corona-Mittel Remdesivir” [BER p656]. Das BfArM formulierte gegenüber dem BMG unmissverständlich:
„Ein Vorabdruck der Ergebnisse der ‚Solidarity’-Studie zeigt, dass Remdesivir (Veklury®) die Sterblichkeit bei Patienten, die wegen COVID-19 im Krankenhaus behandelt wurden, nicht verringert. In der Studie starben 12,5 % der mit Remdesivir und Standardbehandlung behandelten Patienten innerhalb von 28 Tagen, verglichen mit 12,7 % der Patienten, die nur Standardbehandlung erhielten.” [BER p656]
Und zur Zulassungsgrundlage:
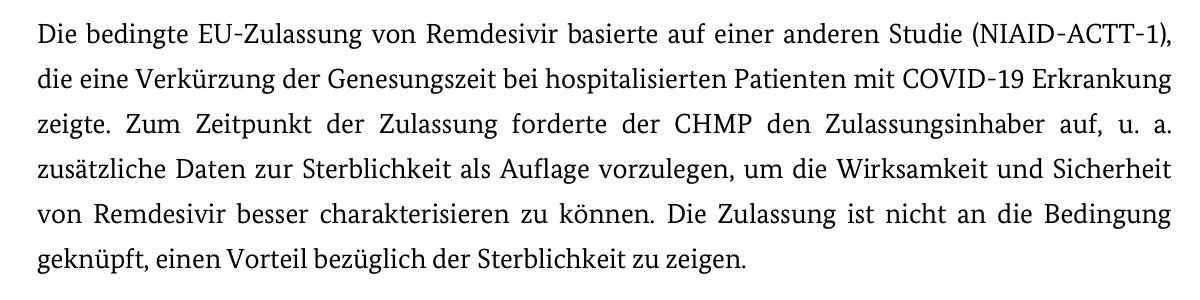
„Die bedingte EU-Zulassung von Remdesivir basierte auf einer anderen Studie (NIAID-ACTT-1), die eine Verkürzung der Genesungszeit bei hospitalisierten Patienten mit COVID-19 Erkrankung zeigte. Zum Zeitpunkt der Zulassung forderte der CHMP den Zulassungsinhaber auf, u. a. zusätzliche Daten zur Sterblichkeit als Auflage vorzulegen, um die Wirksamkeit und Sicherheit von Remdesivir b[edarfsgerecht zu belegen].” [BER p656]
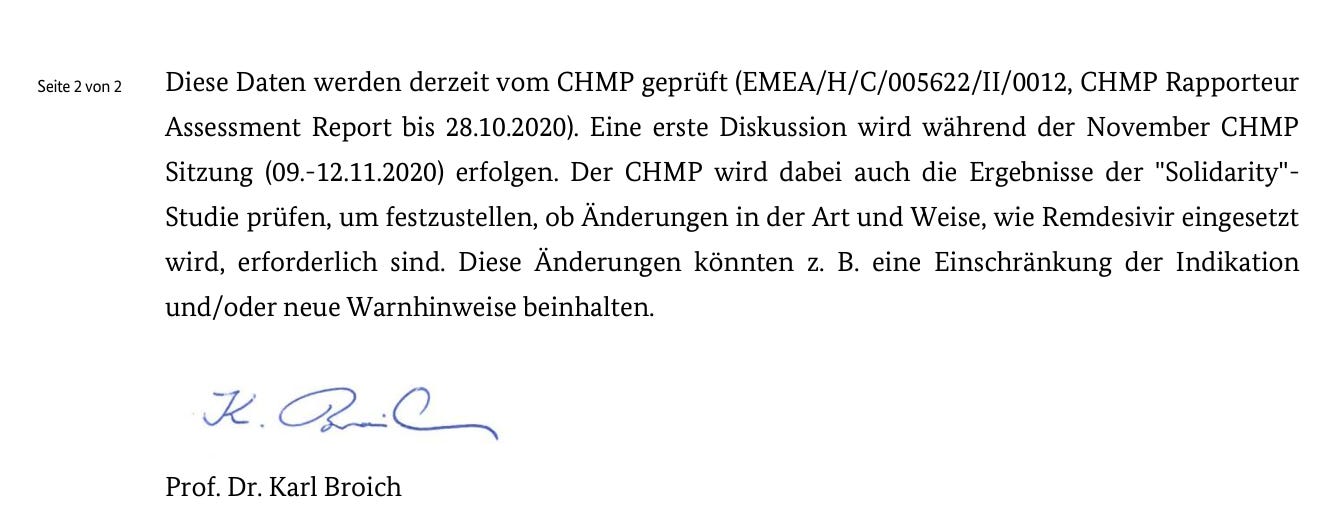
Im Folgebericht [BER p657] verwies das BfArM auf ein laufendes CHMP-Verfahren (EMEA/H/C/005622/II/0012, CHMP-Rapporteur Assessment Report bis 28.10.2020) und eine erste Diskussion in der CHMP-Sitzung 09.–12.11.2020: „Der CHMP wird dabei auch die Ergebnisse der ‚Solidarity’-Studie prüfen, um festzustellen, ob Änderungen in der Art und Weise, wie Remdesivir eingesetzt wird, erforderlich sind. Diese Änderungen könnten z. B. eine Einschränkung der Indikation und/oder neue Warnhinweise beinhalten.” [BER p657]
Damit war intern spätestens im Oktober 2020 dokumentiert, dass:
die zulassungsbegründende Studie (ACTT-1) keinen Mortalitätsvorteil belegte;
die deutlich größere, WHO-koordinierte Solidarity-Studie den fehlenden Mortalitätseffekt bestätigte;
die Auflage aus dem Zulassungsverfahren (Nachweis der Sterblichkeitswirkung) faktisch nicht mehr erfüllbar war.
Trotzdem lief die Verteilung des im Sommer 2020 beschafften EU-Kontingents unverändert weiter.
6. 2021: Meta-Analytische Konsolidierung – und die kritische präklinische Neubewertung
6.1 Bansal Front Med 27.01.2021 – Meta-Analyse mit Mortalitätseffekt
Bansal et al. publizierten am 27.01.2021 in Frontiers in Medicine (PMID 33585508) eine Meta-Analyse über 9 Studien (n=1.895). Ergebnisse: statistisch signifikante Reduktion der Mortalität (OR 0,70; 95 %-KI 0,58–0,84; p<0,001), mittlere Erholungszeit 15,84 Tage, unerwünschte Ereignisse 55,3 %.
Diese Meta-Analyse schloss allerdings vor allem Beobachtungsstudien und kleinere Kohorten ein, die Solidarity-Daten waren teilweise noch nicht integriert. In der Rückschau ordnet sich Bansal in eine Serie früher Meta-Analysen ein, die durch spätere reine RCT-Meta-Analysen (Singh 2021) ausdrücklich widerlegt werden sollten.
6.2 Li J Med Chem 01.02.2021 – GS-441524 als kostengünstigere Alternative
Li et al. publizierten am 01.02.2021 in Journal of Medicinal Chemistry (PMID 33523654) präklinische Daten zu GS-441524, dem Elternnukleosid, aus dem Remdesivir intrazellulär pharmakokinetisch entsteht. Ergebnisse: potente Aktivität gegen SARS-CoV-2 in Vero-E6-Zellen und im AAV-hACE2-Mausmodell. Diskussion: GS-441524 ist deutlich einfacher synthetisierbar, kostengünstiger und oral applizierbar. Die aufwendige Prodrug-Konstruktion Remdesivir sei möglicherweise pharmakologisch nicht überlegen. Diese Publikation stellt die pharmakochemische Grundlagenfrage: Warum wurde eine intravenöse Prodrug in Milliardenhöhe vermarktet, wenn das Elternnukleosid einfacher und billiger wirksam ist?
6.3 BfArM-Förderprogramm-Bewertung März 2021: Remdesivir nicht mehr auf der Liste
Am 08.03.2021 sandte das BfArM einen Bericht an das BMG zum BMBF-Förderprogramm für COVID-Therapeutika (GESCHZ 10-2021-8692, [BER p1523–1526]). Als förderwürdige Kandidaten nannte das BfArM Substanzen wie MK7110, MK4482 (Molnupiravir) und SGN001. Remdesivir tauchte nicht mehr als förderwürdiger Kandidat auf, weil es „bereits zugelassen” war. Die Aktenlage bestätigt damit den Wechsel des regulatorischen Blicks: Remdesivir ist administrativ „abgeschlossen”, die Ressourcen wurden auf andere Kandidaten umgelenkt.
6.4 Singh BMJ Open 24.06.2021 – Reine RCT-Meta ohne Mortalitätseffekt
Singh et al. publizierten am 24.06.2021 in BMJ Open (PMID 34168031) eine Meta-Analyse ausschließlich der 4 verfügbaren RCTs (n=7.324). Ergebnisse:
Kein Mortalitätsvorteil (OR 0,92; 95 %-KI 0,79–1,07; p=0,30)
Klinische Verbesserung mit statistischem Signal (OR 1,52)
Zeit bis Verbesserung Hazard Ratio 1,28
Reduktion schwerer unerwünschter Ereignisse RR 0,75
Damit war die RCT-Meta-Evidenz im Juni 2021 klar: Remdesivir verbessert marginal die Erholungszeit, ohne die Sterblichkeit zu senken. Der Kontrast zwischen dieser reinen RCT-Meta und der auf gemischten Studiendesigns beruhenden Bansal-Analyse illustriert einen der wichtigsten Bias-Punkte der COVID-Forschung: Beobachtungsstudien und kleine, offene Kohorten überschätzten Effekte systematisch.
6.5 Yan/Muller AAC 12.07.2021 – „Why Remdesivir Failed”
Yan und Muller publizierten am 12.07.2021 in Antimicrobial Agents and Chemotherapy (PMC8448091) eine der schärfsten präklinisch-klinischen Neubewertungen: „Why Remdesivir Failed” („Warum Remdesivir versagt hat“). Die Autoren argumentierten, die Standarddosis (200 mg Beladung, dann 100 mg Erhaltung) sei „wahrscheinlich unzureichend”, um klinisch relevante intrazelluläre Wirkstoffkonzentrationen zu erreichen. Sie belegten dies mit einer Neuanalyse der Wang-Lancet-Studie (n=237, kein signifikanter Zeit-bis-Verbesserung-Effekt, keine Viruslastreduktion) und der WHO-Solidarity-Ergebnisse (kein Mortalitätsunterschied). Ausdrücklich hoben sie hervor: „the WHO ultimately recommended against the use of remdesivir”.
Yan und Muller verknüpften damit erstmals systematisch die pharmakologische Dosisfrage mit der klinischen Wirksamkeitsevidenz – eine Kritik, die im weiteren Verlauf durch keine methodisch verbesserte Dosisstudie ausgeräumt wurde.
7. 2022–2023: Der lange Auslauf – Ablösung durch Molnupiravir und Paxlovid
7.1 BfArM-Kontextreferenz Oktober 2021
Am 11.10.2021 verwies das BfArM in einem Bericht an das BMG (GESCHZ 10-2021-50827, „Neue Daten Molnupiravir MSD”) kurz und formelhaft auf den erreichten Zulassungsstand: „Für Remdesivir (Veklury®) und die drei Impfstoffe Comirnaty®, Spikevax®, Vaxzevria® […]” [BER p1056]. Remdesivir war zu diesem Zeitpunkt regulatorisch bereits weitgehend „abgehakt”, während die Aufmerksamkeit auf Molnupiravir (Lagevrio, MSD) und später Paxlovid (Nirmatrelvir/Ritonavir, Pfizer) verlagert wurde.
7.2 S3-Leitlinien-Kontext ohne klare Empfehlung
Ein undatierter Aktenausschnitt aus dem S3-Leitlinien-Kontext [BER p1763–1768] fasst den regulatorischen Zustand nüchtern: „Remdesivir wurde nach einer multizentrischen Studie […] durch die europäische Arzneimittelbehörde als eines der wenigen Medikamente für die COVID-19 Behandlung zugelassen und hat nach aktueller Datenlage in der S3 Leitlinie weder eine Empfehlung für noch gegen eine Therapie.” [BER p1763–1768]
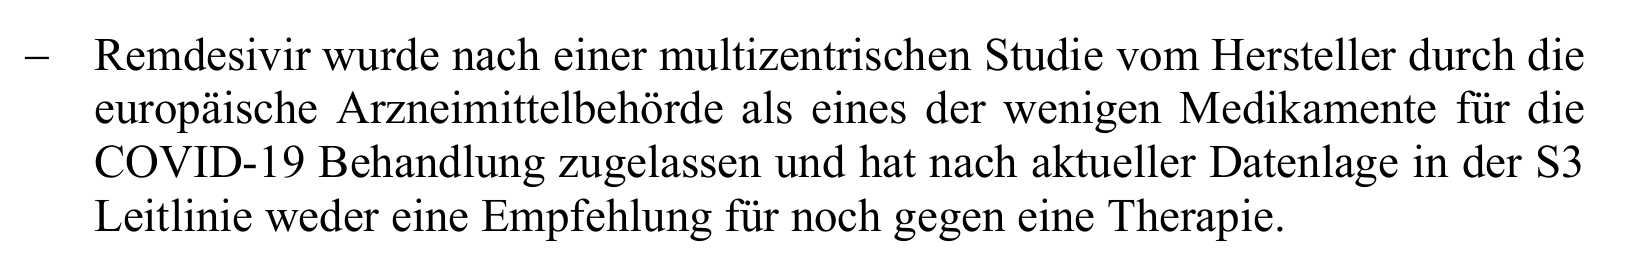
Diese Position “zugelassen, aber weder empfohlen noch abgelehnt”, ist regulierungsökonomisch bedeutsam: Der bedingt zugelassene Status blieb bestehen, während die klinische Fachwelt keine positive Empfehlung mehr aussprach.
7.3 Zentraler Leitfaden BfArM März 2022
Am 22.03.2022 (GESCHZ 3.01-2022-15204) sandte das BfArM Änderungsvorschläge zum „Leitfaden mit Hinweisen für medizinische Fachkreise zur Anwendung von zentral beschafften nicht zugelassenen und zugelassenen Arzneimitteln gegen COVID-19” [BER p945]. Der Leitfaden erfasste damit auch die weiterhin zentral zu verteilenden Remdesivir-Vorräte. Das Verhalten der Behörde blieb operationell auf die Distribution ausgerichtet, während die Wirksamkeitsfrage inzwischen anders bewertet wurde.
7.4 Huang Medicina 26.05.2023 – Endgültige Meta-Analyse
Huang et al. publizierten am 26.05.2023 in Medicina (PMC10301784) eine PROSPERO-registrierte Meta-Analyse (CRD42023411123) über 9 Studien (n=4.381; 2.230 Remdesivir + 2.151 Placebo). Zentrales Ergebnis: kein Mortalitätsvorteil bei Patienten mit High-Flow-O2 oder invasiver Beatmung. Damit war die klinische Kernaussage der WHO-Solidarity-Studie – Remdesivir hat keinen Effekt bei den schwer erkrankten Patienten, für die es vorrangig eingesetzt wurde – meta-analytisch endgültig konsolidiert.
7.5 Paxlovid-Weiterverwendbarkeit 2024 – Remdesivir als Kontextreferenz
Am 19.04.2024 sandte das BfArM einen Bericht an das BMG zur Prüfung der Weiterverwendbarkeit von Paxlovid [BER p1145]. In dieser späten Aktenspur taucht Remdesivir noch als eines der historisch zentral beschafften COVID-Therapeutika auf, dessen Restbestandsverwaltung durch die BfArM-Fachreferate mitbetreut wird.
8. Verteilung des Remdesivir-Themas im Aktenbestand
Systematische Suche nach „Remdesivir” und „Veklury” im Textextrakt des BfArM-Berichte-Konvoluts ergibt 506 Treffer auf 175 PDF-Seiten des insgesamt 1.975 Seiten umfassenden Bestandes. Die Fundstellen konzentrieren sich in den Zeiträumen der operativen Zulassungs- und Beschaffungsentscheidungen:
Frühjahr 2020 (Bewertung, Rolling Review): Cluster p1350–1400
Mai–Juni 2020 (Kennzeichnungsausnahme, generische Produktion): p683–684, p1160, p1400–1402
Oktober 2020 (Solidarity-Rückschlag): p656–657
·Winter 2020/21 (Studientabelle Kleine Anfrage): p887–894
2021–2022 (Kontextreferenzen, Fördermittel, Leitfaden): p1053–1056, p1523–1526, p945
Top-Dichte-Seiten: p1395 (14 Erwähnungen), p1522 (14), p885 (10), p894 (10), p1350 (10), p1364 (10), p1394 (10), p1161 (9), p1164 (9), p1053 (8), p1056 (8).
9. Kritische Einordnung: Zulassung vor Evidenz, Beschaffung vor Wirkung
9.1 Chronologische Anomalie
Der Fall Remdesivir zeigt eine ungewöhnliche Reihenfolge der regulatorischen und klinischen Meilensteine:
02.04.2020 EMA-Empfehlung Compassionate Use
07.05.2020 Gilead-Antrag Ausnahme Kennzeichnung
12.05.2020 BfArM stattgibt Kennzeichnungsausnahme
16.05.2020 Wang Lancet: erste RCT ohne signifikanten Nutzen
03.07.2020 Bedingte EU-Zulassung (auf Basis ACTT-1-Interim)
Ende 07.2020 EU-Vertrag 63 Mio EUR / 30.000 Patienten
27.07.2020 Ende SIMPLE 1 und SIMPLE 2 (4 Tage nach EU-Vertrag)
08.–10.2020 Drei Lieferungen an EU-Mitgliedstaaten + UK
16.10.2020 BfArM-Bericht an BMG: Solidarity zeigt keinen Mortalitätsvorteil
05.11.2020 ACTT-1 finale Publikation (4 Monate nach Zulassung)
10.12.2020 Piscoya PLoS One: keine Mortalitätsreduktion
24.06.2021 Singh BMJ Open (reine RCT-Meta): kein Mortalitätseffekt
12.07.2021 Yan/Muller AAC: „Why Remdesivir Failed”, WHO empfahl gegen Einsatz
26.05.2023 Huang Medicina: kein Mortalitätsvorteil bei High-Flow-O2/Beatmung
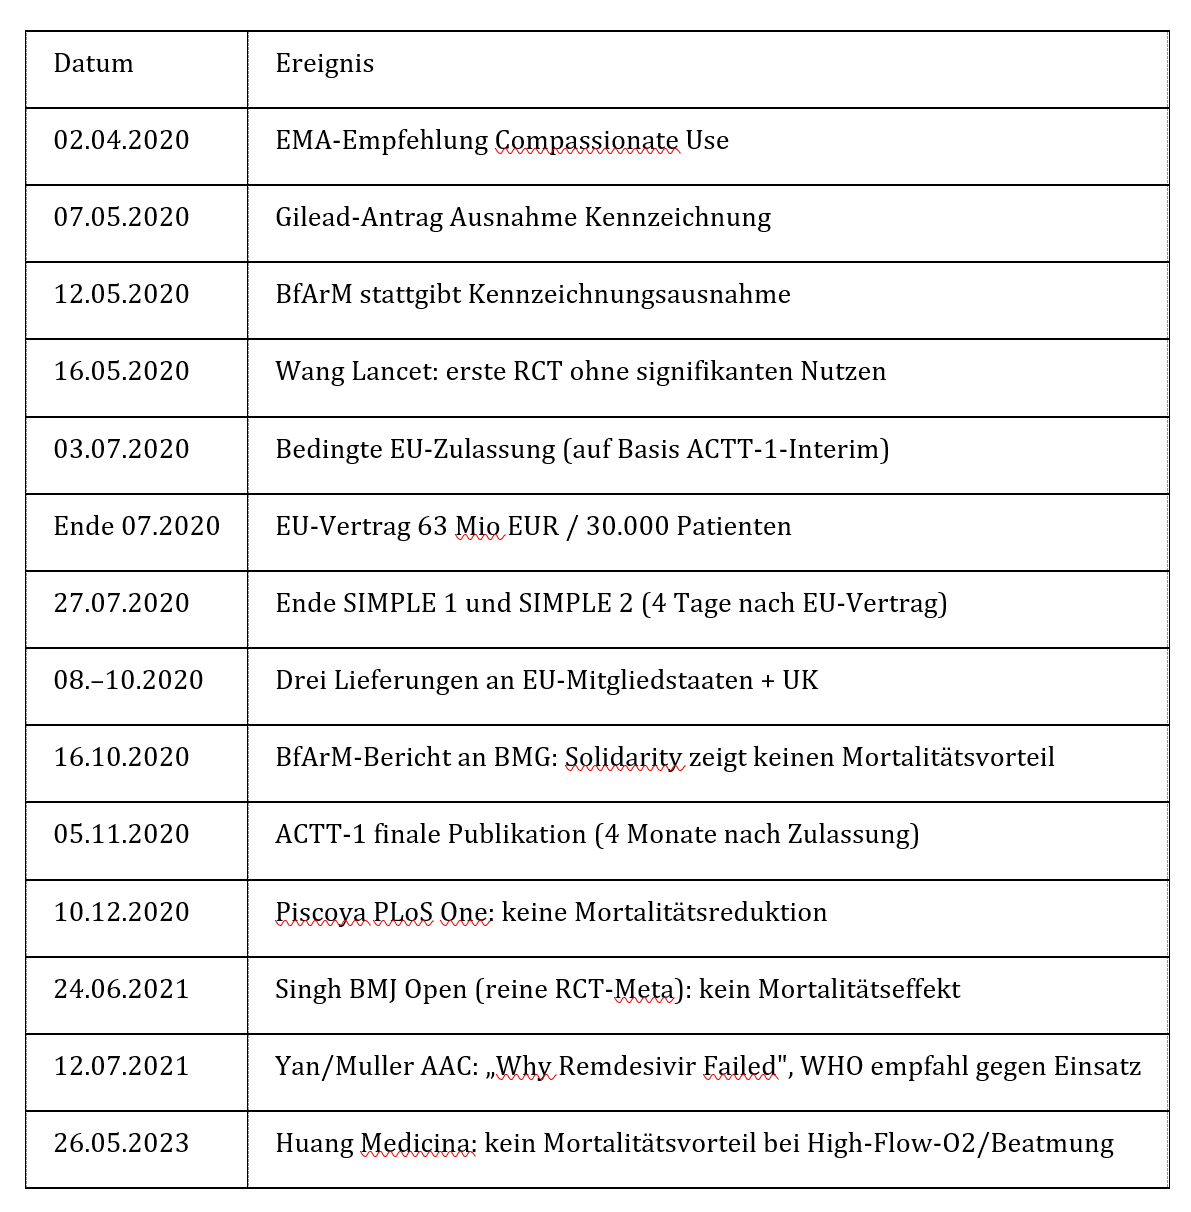
Die vertragliche EU-Beschaffung (Ende Juli 2020) erfolgte, bevor die pivotale Studie (ACTT-1) peer-reviewed publiziert war und deutlich bevor die WHO-Solidarity-Ergebnisse vorlagen. Die Beendigung der beiden Gilead-eigenen SIMPLE-Studien 24 Tage nach EU-Vertragsabschluss verstärkt den Eindruck einer Sequenz, in der die kommerzielle Ausrichtung der Studienprogramme parallel zur regulatorischen und beschaffungspolitischen Fortentwicklung verlief.
9.2 Wirksamkeitsdiskrepanz
Die BfArM-Akten dokumentieren zwei parallele Bewertungsspuren:
Nach außen – gegenüber Politik und Öffentlichkeit – blieb Remdesivir das erste zugelassene COVID-Medikament, für das eine EU-Beschaffung im Kriseninstrumentarium ESI gerechtfertigt schien.
Intern – in den Berichten an das BMG – räumte das BfArM ab Oktober 2020 offen ein, dass die zulassungsbegründende Studie keinen Mortalitätseffekt zeigte und die Auflage zusätzlicher Sterblichkeitsdaten faktisch nicht erfüllt werden konnte [BER p656–657].
Diese Diskrepanz zwischen interner Bewertung und äußerer Distributionspolitik ist der zentrale kritische Befund des Aktenmaterials.
9.3 Pharmakologische Grundfrage
Die spätere präklinische Kritik durch Yan/Muller 2021 (Standarddosis wahrscheinlich unzureichend) und Li 2021 (GS-441524 einfacher und billiger) verweist auf eine pharmakologische Grundfrage, die im Zulassungsverfahren nicht aufgegriffen worden war: Warum wurde eine intravenöse Prodrug mit vermuteten pharmakokinetischen Nachteilen im Krisenmodus in großem Umfang beschafft, während das Elternnukleosid als kostengünstigere Alternative bekannt war?
Die BfArM-Akten enthalten hierzu keinen dokumentierten Bewertungsvorgang. Die pharmakologische Grundfrage wurde nicht adressiert, während die administrative und beschaffungspolitische Kette in hoher Taktzahl ablief.
9.4 Regulierungsökonomische Bewertung
Zusammenfassend lässt sich der Remdesivir-Vorgang als Modellfall einer Krisen-Regulierung lesen, in der:
Notfallverfahren (Compassionate Use, AMG-Zivilschutzausnahme-Verordnung, Kennzeichnungsausnahme nach Art. 63 Abs. 3 RL 2001/83/EG) für ein Präparat aktiviert wurden, das bereits im März 2020 keine belastbaren Wirksamkeitsbelege hatte, aber vom BfArM als „vielversprechendster Therapieansatz” eingeordnet worden war;
die bedingte Zulassung auf Basis einer nicht peer-reviewten Interimsanalyse erfolgte;
die EU-Beschaffung zeitlich zwischen bedingte Zulassung und Peer-Review-Publikation der Studie fiel;
die Solidarity-Studie nach Erwerb und ersten Lieferungen die Kernannahmen widerlegte;
die Behörden dennoch mit der zentralen Distribution des beschafften Kontingents fortfuhren.
Die Konsolidierung der internationalen Meta-Evidenz bis 2023 hat den früh geäußerten Zweifel des BfArM aus Oktober 2020 systematisch bestätigt, ohne dass daraus regulatorische Konsequenzen für den Zulassungsstatus dokumentiert wären.
10. Belegtabelle – Zentrale BfArM-Aktenstellen zu Remdesivir/Veklury
11. Belegtabelle – Zitierte wissenschaftliche und politische Quellen
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]
First COVID-19 treatment recommended for EU authorisation | European Medicines Agency (EMA). (2020, June 25). European Medicines Agency (EMA). https://www.ema.europa.eu/en/news/first-covid-19-treatment-recommended-eu-authorisation
Holshue, M. L., DeBolt, C., Lindquist, S., Lofy, K. H., Wiesman, J., Bruce, H., Spitters, C., Ericson, K., Wilkerson, S., Tural, A., Diaz, G., Cohn, A., Fox, L., Patel, A., Gerber, S. I., Kim, L., Tong, S., Lu, X., Lindstrom, S., . . . Pillai, S. K. (2020). First case of 2019 novel coronavirus in the United States. New England Journal of Medicine, 382(10), 929–936. https://doi.org/10.1056/nejmoa2001191
Wang Y, Zhang D, Du G, Du R, Zhao J, Jin Y, Fu S, Gao L, Cheng Z, Lu Q, Hu Y, Luo G, Wang K, Lu Y, Li H, Wang S, Ruan S, Yang C, Mei C, Wang Y, Ding D, Wu F, Tang X, Ye X, Ye Y, Liu B, Yang J, Yin W, Wang A, Fan G, Zhou F, Liu Z, Gu X, Xu J, Shang L, Zhang Y, Cao L, Guo T, Wan Y, Qin H, Jiang Y, Jaki T, Hayden FG, Horby PW, Cao B, Wang C. Remdesivir in adults with severe COVID-19: a randomised, double-blind, placebo-controlled, multicentre trial. Lancet. 2020 May 16;395(10236):1569-1578. doi: 10.1016/S0140-6736(20)31022-9. Epub 2020 Apr 29. Erratum in: Lancet. 2020 May 30;395(10238):1694. doi: 10.1016/S0140-6736(20)31204-6. PMID: 32423584; PMCID: PMC7190303. https://pubmed.ncbi.nlm.nih.gov/33301514/
Beigel, J. H., Tomashek, K. M., Dodd, L. E., Mehta, A. K., Zingman, B. S., Kalil, A. C., Hohmann, E., Chu, H. Y., Luetkemeyer, A., Kline, S., De Castilla, D. L., Finberg, R. W., Dierberg, K., Tapson, V., Hsieh, L., Patterson, T. F., Paredes, R., Sweeney, D. A., Short, W. R., . . . Lane, H. C. (2020). Remdesivir for the treatment of Covid-19 — Final report. New England Journal of Medicine, 383(19), 1813–1826. https://doi.org/10.1056/nejmoa2007764