
Am 9. September 2026 hat die US Organisation Informed Consent Action Network (ICAN) den zweiten Teil eines FOIA Aktenkorpus zum VAERS Vertrag zwischen dem US Center for Disease Control and Prevention (CDC) und dem Auftragnehmer General Dynamics Information Technology (GDIT) veröffentlicht. Aus den freigegebenen 478 Seiten ergibt sich ein zentraler Befund. Am 10. Februar 2021, weniger als zwei Monate nach dem US Impfstart, meldete GDIT dem CDC einen wachsenden Rückstand von über 70.000 unbearbeiteten Meldungen zu COVID 19 Impfstoffnebenwirkungen. Die Akten dokumentieren, wie das CDC daraufhin die Vertragskapazität auf 25.000 Meldungen pro Woche und ein Volumen von rund 21 Millionen US Dollar aufstockte, wie Prioritäten per E Mail statt per Vertragsänderung verschoben wurden, wie das Follow up für nicht schwere COVID Fälle ausgesetzt wurde und wie die Weitergabe an die Bundesstaaten auf Todesfälle beschränkt blieb (ICAN FOIA 23 00363 Part 2, zusammengefasst in der ICAN Pressemitteilung vom 15.09.2026).
Dieser Befund ist deshalb wichtig, weil er das strukturelle Underreporting in Spontanmeldesystemen um eine sehr konkrete operative Dimension ergänzt. Was Pfizer in seinem freigeklagten Sicherheitsbericht 5.3.6 und das Paul Ehrlich Institut (PEI) in seiner FAQ ohnehin einräumen, findet in den CDC Akten seine praktische Entsprechung. Die vorliegende Ausarbeitung stellt deshalb die ICAN Akten in den Mittelpunkt und ordnet Pfizer und PEI als flankierende Belege für dasselbe Muster ein.
Für Eilige:
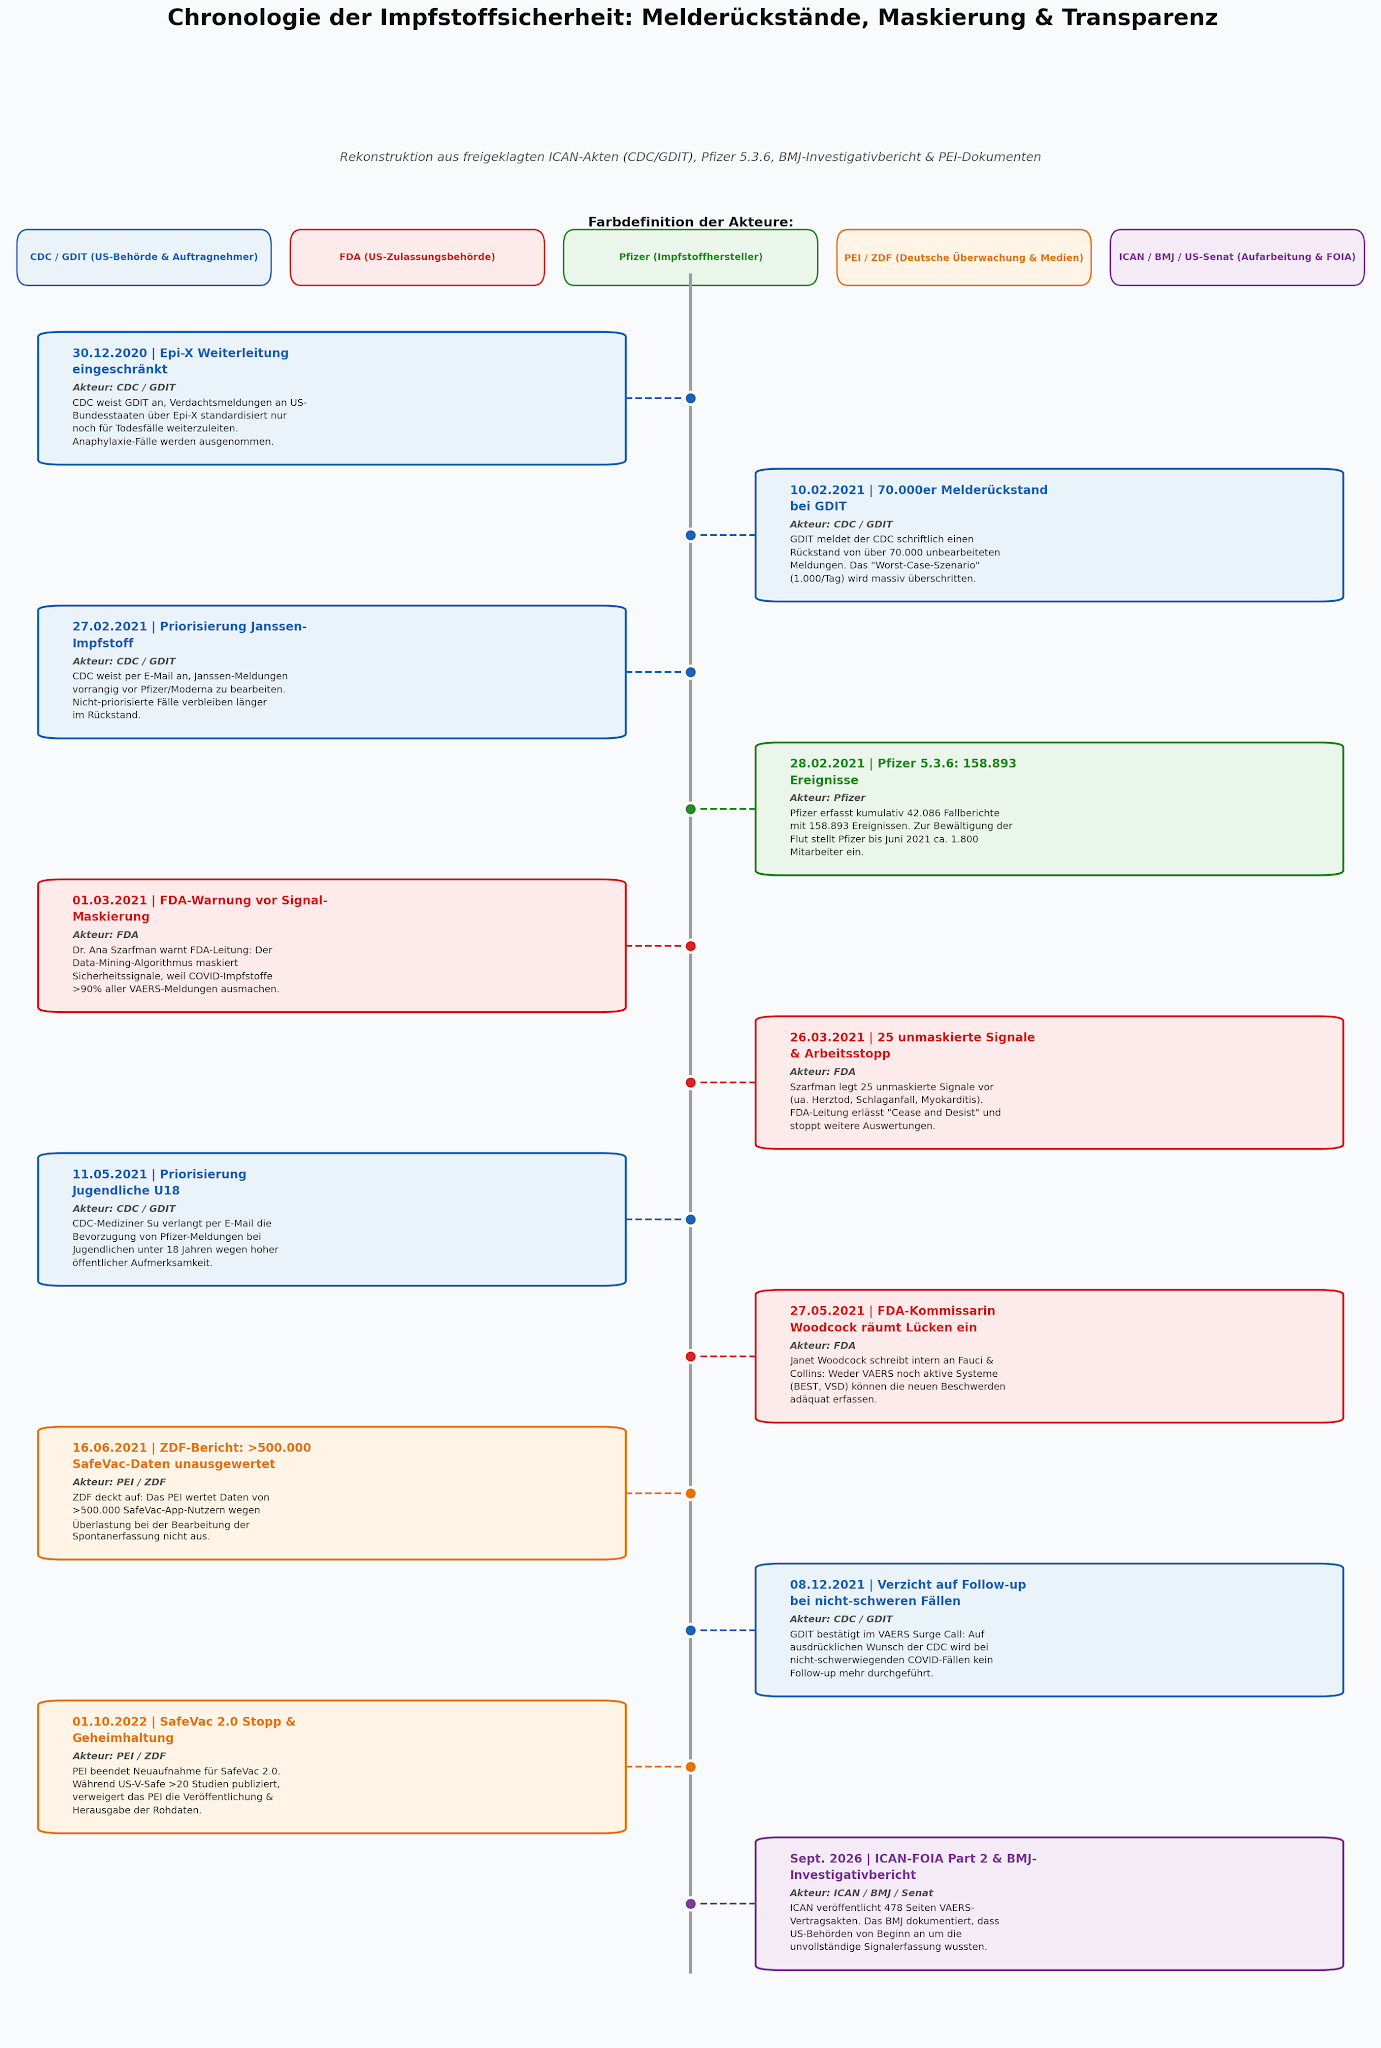
30.12.2020: Die CDC weist den Auftragnehmer GDIT an, Meldungen an die US-Bundesstaaten über das Epi-X-System standardisiert nur für Todesfälle weiterzuleiten (Anaphylaxie-Fälle ausgenommen).
10.02.2021: GDIT meldet der CDC einen Rückstand von über 70.000 unbearbeiteten Verdachtsmeldungen zu COVID-19-Impfstoffen.
27.02.2021 / 11.05.2021: Die CDC verschiebt Bearbeitungsprioritäten per E-Mail (zuerst Janssen-Meldungen, später Pfizer-Fälle bei Jugendlichen unter 18 Jahren).
28.02.2021: Pfizer erfasst kumulativ 42.086 Fallberichte (158.893 Ereignisse) und kündigt eine Personalaufstockung um bis zu 1.800 Mitarbeiter an, um der Meldungsflut zu begegnen.
01.03.2021 & 26.03.2021: Die FDA-Expertin Ana Szarfman warnt intern die Behördenleitung, dass der Data-Mining-Algorithmus Sicherheitssignale maskiert, und legt 25 unmaskierte Signale vor. Sie wird intern aufgefordert, ihre Arbeit dazu einzustellen (“cease and desist”).
27.05.2021: Die amtierende FDA-Kommissarin Janet Woodcock räumt intern gegenüber Fauci und Collins ein, dass weder VAERS noch aktive Systeme wie BEST die neu gemeldeten Beschwerden adäquat erfassen können.
16.06.2021: Ein ZDF-Bericht macht öffentlich, dass das PEI auf über 500.000 Berichten von SafeVac 2.0-App-Nutzern sitzt, diese aber wegen der Überlastung bei der Bearbeitung der Spontanerfassung nicht auswertet.
08.12.2021: GDIT bestätigt auf Wunsch der CDC den gezielten Verzicht auf Nachverfolgungen (Follow-up) bei nicht-schwerwiegenden COVID-19-Fällen.
01.10.2022: Das PEI beendet die Neuaufnahme von Teilnehmern für die Beobachtungsstudie SafeVac 2.0; Ergebnisse oder Rohdaten bleiben bis heute unveröffentlicht.
April–September 2026: Der US-Senatsbericht Unmasked, freigeklagte E-Mails sowie ein BMJ-Investigativbericht von Jennifer Block belegen, dass die Detektionslücken in den USA bereits bei Impfstart behördlich bekannt waren. Zeitgleich veröffentlicht ICAN die 478-seitigen VAERS-Vertragsakten (Part 2).
1. Der Aktenfund von ICAN
Das freigegebene PDF trägt den Titel 23 00363 Responsive Records Part 2 und stammt aus einer FOIA Klage gegen das CDC. Die Akten enthalten ausschnitthaft das Statement of Work des VAERS Vertrags mit GDIT, Vertragsmodifikationen der Nummern 47QTCK18D0003 und 75D30120F09621, monatliche Statusberichte, umfangreiche E Mail Korrespondenz zwischen CDC, FDA, GSA und GDIT sowie Rohdatentabellen. Etwa 131 der 478 Seiten sind aus rechtlichen Gründen vollständig geschwärzt. Für die Frage nach Underreporting und Meldeverzug sind die folgenden acht Punkte einschlägig.
1.1 Die zentrale E Mail vom 10. Februar 2021
Auf Seite 204 des freigegebenen Dokuments antwortet der Auftragnehmer GDIT dem CDC Vergabebeauftragten Philip Denis wörtlich.
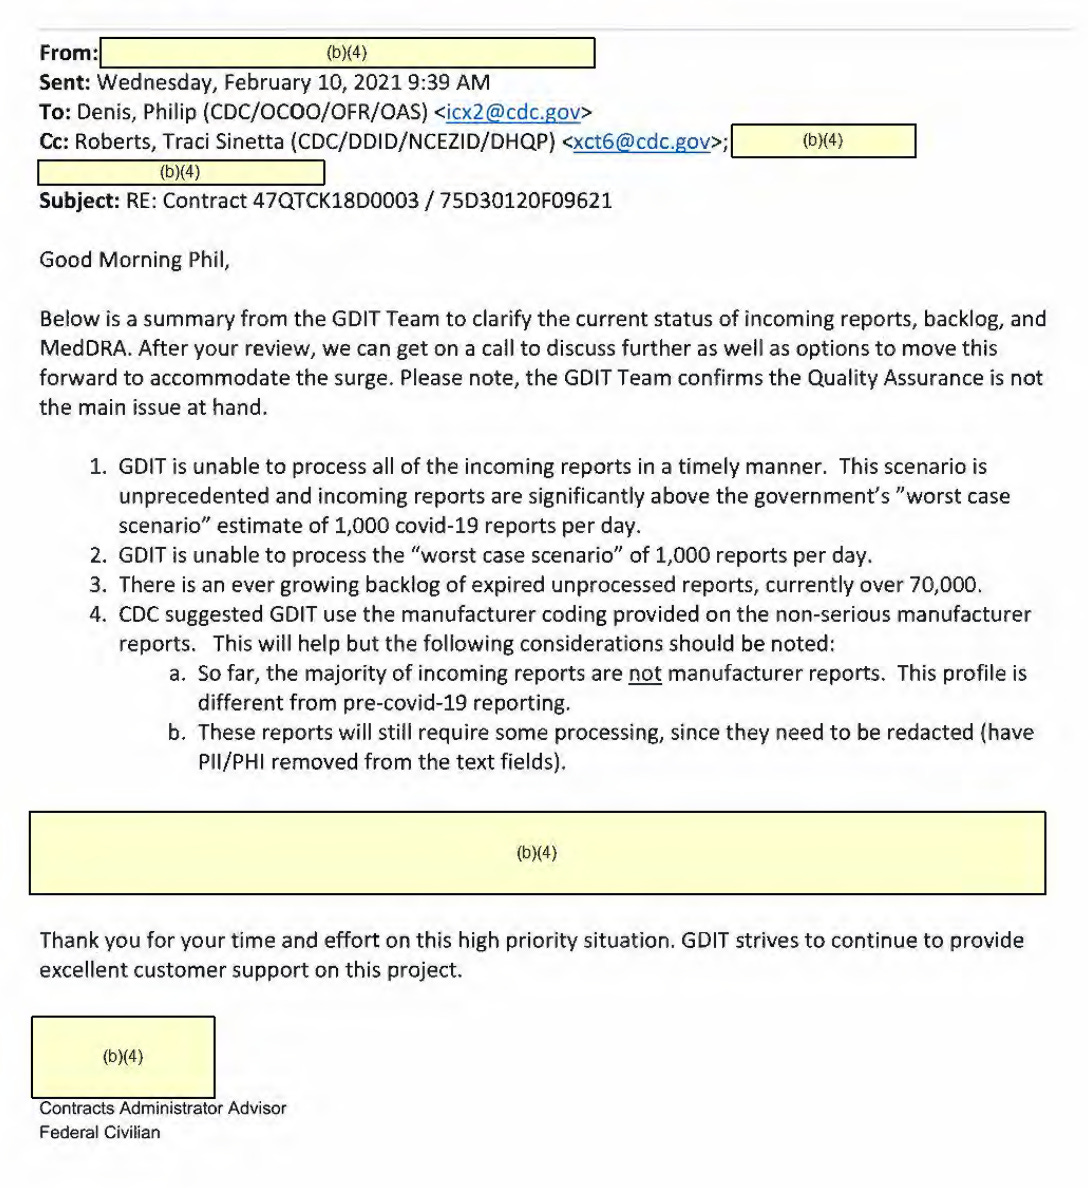
„1. GDIT ist nicht in der Lage, alle eingehenden Meldungen zeitnah zu bearbeiten. Diese Situation ist beispiellos, und die Zahl der eingehenden Meldungen liegt deutlich über der von der Regierung als ‚Worst-Case-Szenario‘ angenommenen Schätzung von 1.000 COVID-19-Meldungen pro Tag.
2. GDIT ist nicht in der Lage, das ‚Worst-Case-Szenario‘ von 1.000 Meldungen pro Tag zu bewältigen.
3. Es gibt einen stetig wachsenden Rückstand an abgelaufenen, noch nicht bearbeiteten Meldungen, derzeit über 70.000.
4. Die CDC schlug GDIT vor, die Herstellerkennungen zu verwenden, die in den Meldungen der Hersteller zu nicht schwerwiegenden Fällen angegeben sind. Dies wird zwar helfen, doch sollten folgende Überlegungen beachtet werden:
a. Bislang handelt es sich bei der Mehrheit der eingehenden Meldungen nicht um Herstellerberichte. Dieses Profil unterscheidet sich von der Meldepraxis vor Covid-19.
b. Diese Meldungen erfordern dennoch einen gewissen Bearbeitungsaufwand, da sie redigiert werden müssen (PII/PHI müssen aus den Textfeldern entfernt werden).“ (Part 2, S. 204)
Diese Aussage ist der Kern des Aktenfunds. Ein staatlicher Auftragnehmer teilt dem beauftragenden Bundesamt schriftlich mit, dass die für die Frühwarnung entscheidende Bearbeitung von Verdachtsfallmeldungen strukturell überfordert ist. Der als Reaktion vorgeschlagene Weg, die Qualitätssicherungsanforderungen abzusenken, um Ressourcen für den Rückstand freizumachen, findet sich auf der nächsten Seite in Form einer E Mail von Philip Denis vom 9. Februar 2021 (der Inhalt der vorgeschlagenen Änderung selbst ist unter Ausnahme b(5) geschwärzt).
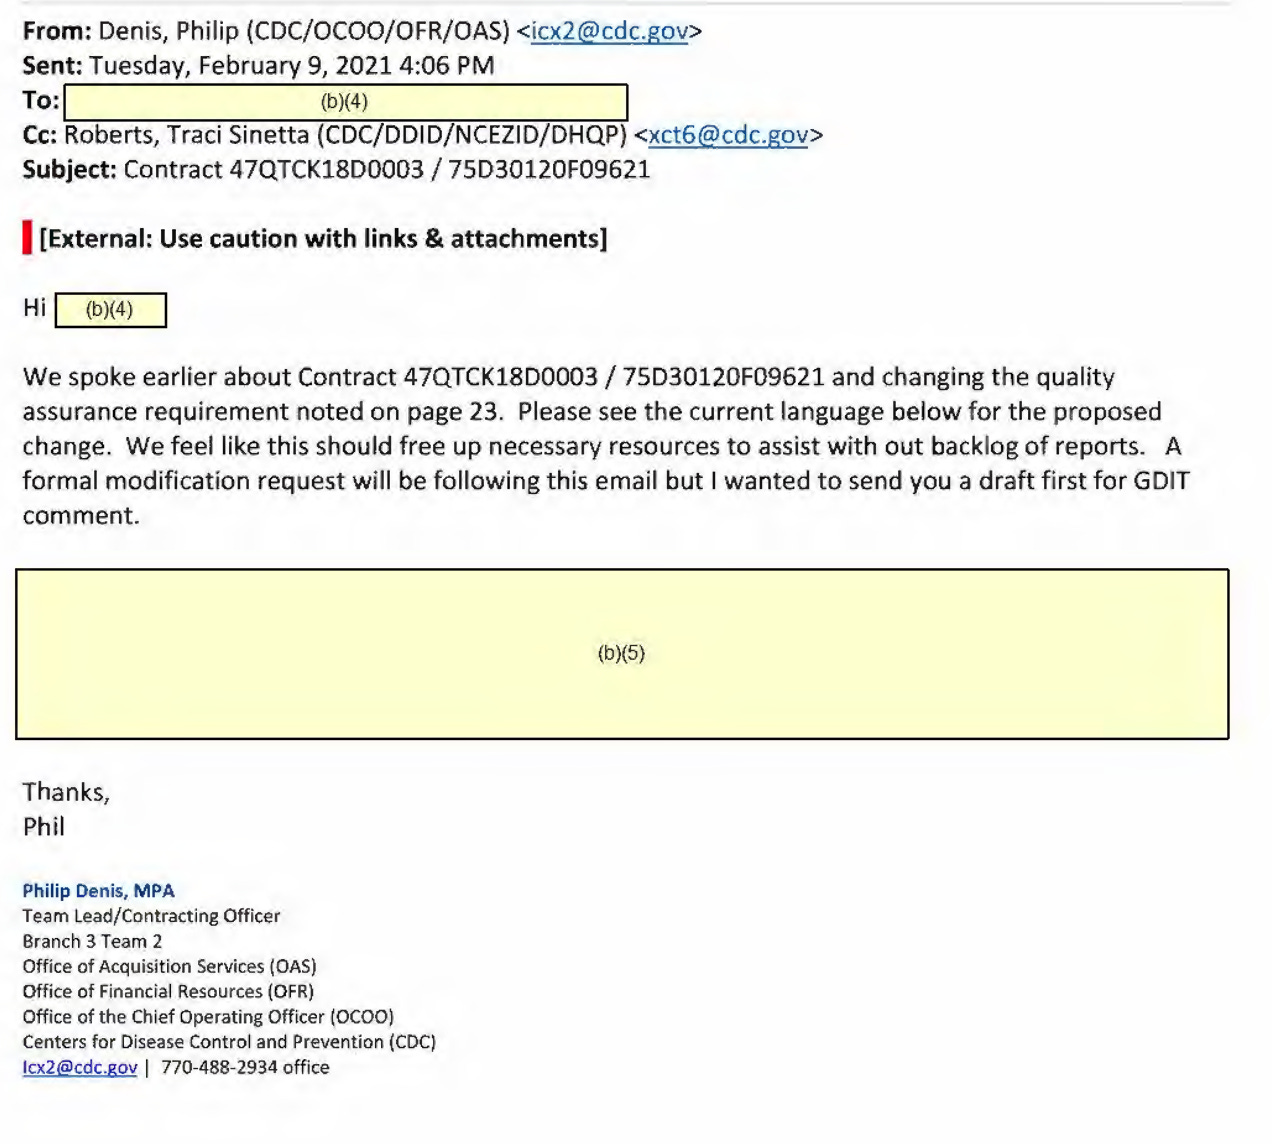
„Wir haben vorhin über den Vertrag 47QTCK18D0003 / 75D30120F09621 und die Änderung der auf Seite 23 genannten Qualitätssicherungsanforderung gesprochen. […] Wir sind der Meinung, dass dadurch die notwendigen Ressourcen freigesetzt werden sollten, um unseren Rückstand bei den Berichten abzubauen.“ (Part 2, S. 205)
1.2 Von 1.000 Meldungen pro Tag zum vertraglich fixierten 25.000 pro Woche
Der CDC hatte das Volumen ursprünglich mit 1.000 Meldungen pro Tag als „worst case scenario” kalkuliert. Tatsächlich lag das Aufkommen im Februar 2021 dauerhaft darüber.
„VAERS erhält täglich durchweg mehr als 1.000 Covid-19-Meldungen. Ich glaube, wir haben im heutigen Covid-19-Prioritätsbericht über 1.500 Meldungen aufgeführt. GDIT geht davon aus, dass sich dieser Trend in den kommenden Monaten verstärken wird, da zweite Dosen verabreicht werden, weitere Dosen freigegeben werden und neue Impfstoffe für den Notfallgebrauch (EUA) zugelassen werden.“ (Part 2, S. 97)
Die Vertragsausweitung wurde intern klar beziffert.
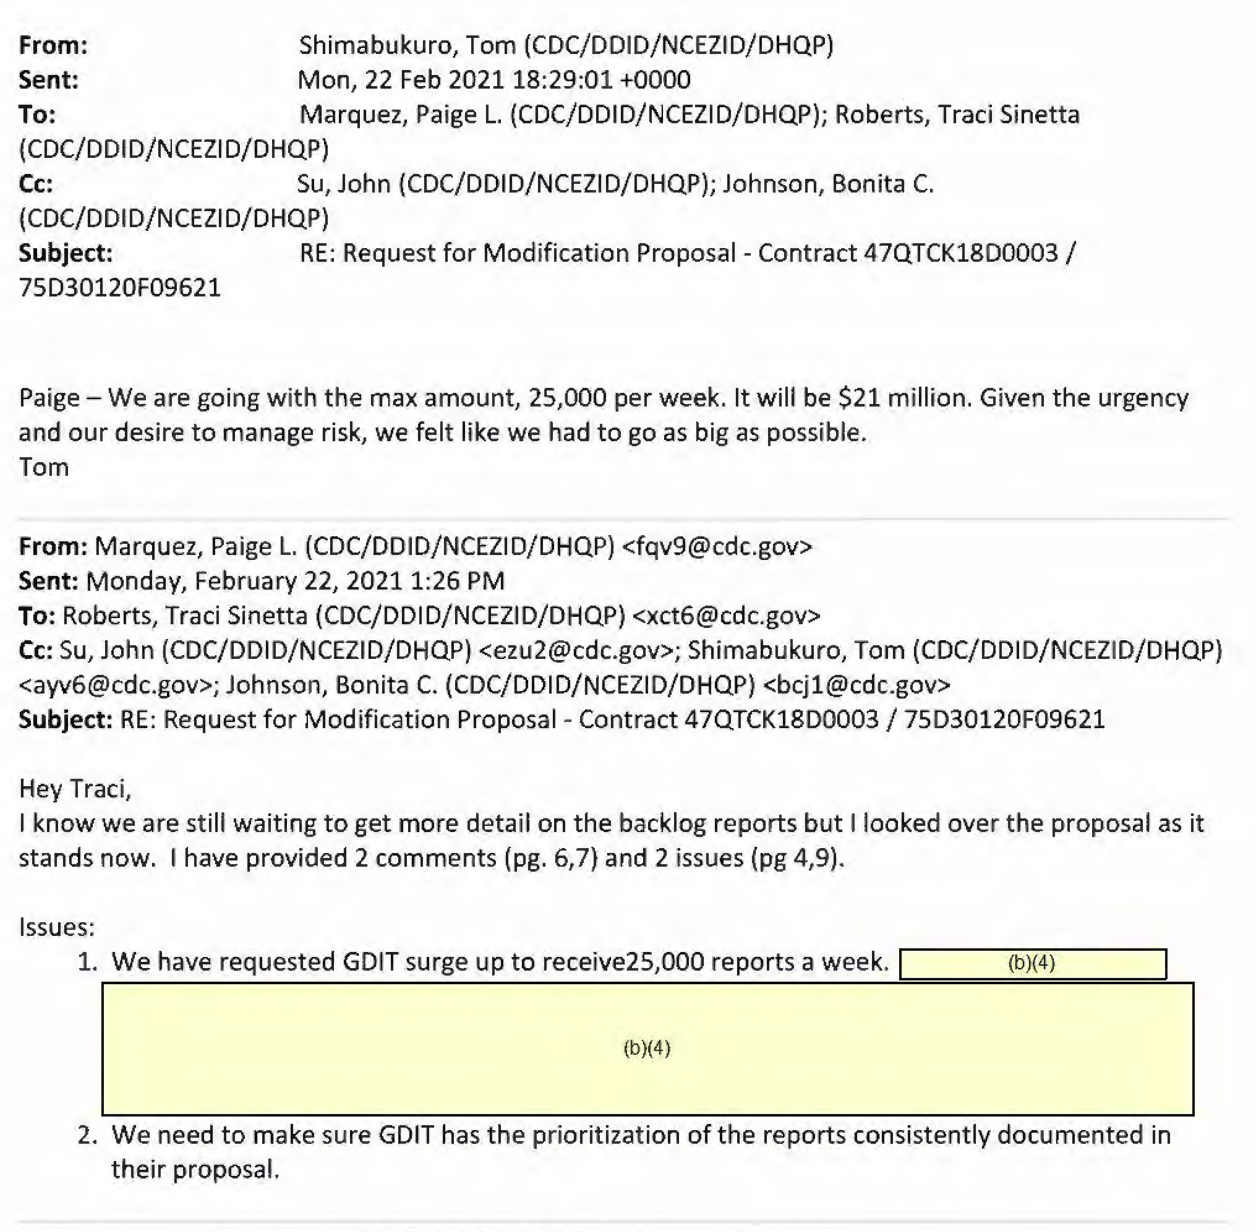
„Wir nehmen den Höchstbetrag, 25.000 pro Woche. Das macht 21 Millionen Dollar.“ (Part 2, S. 194)
Der Text der Vertragsmodifikation gibt die Rechnung wieder.
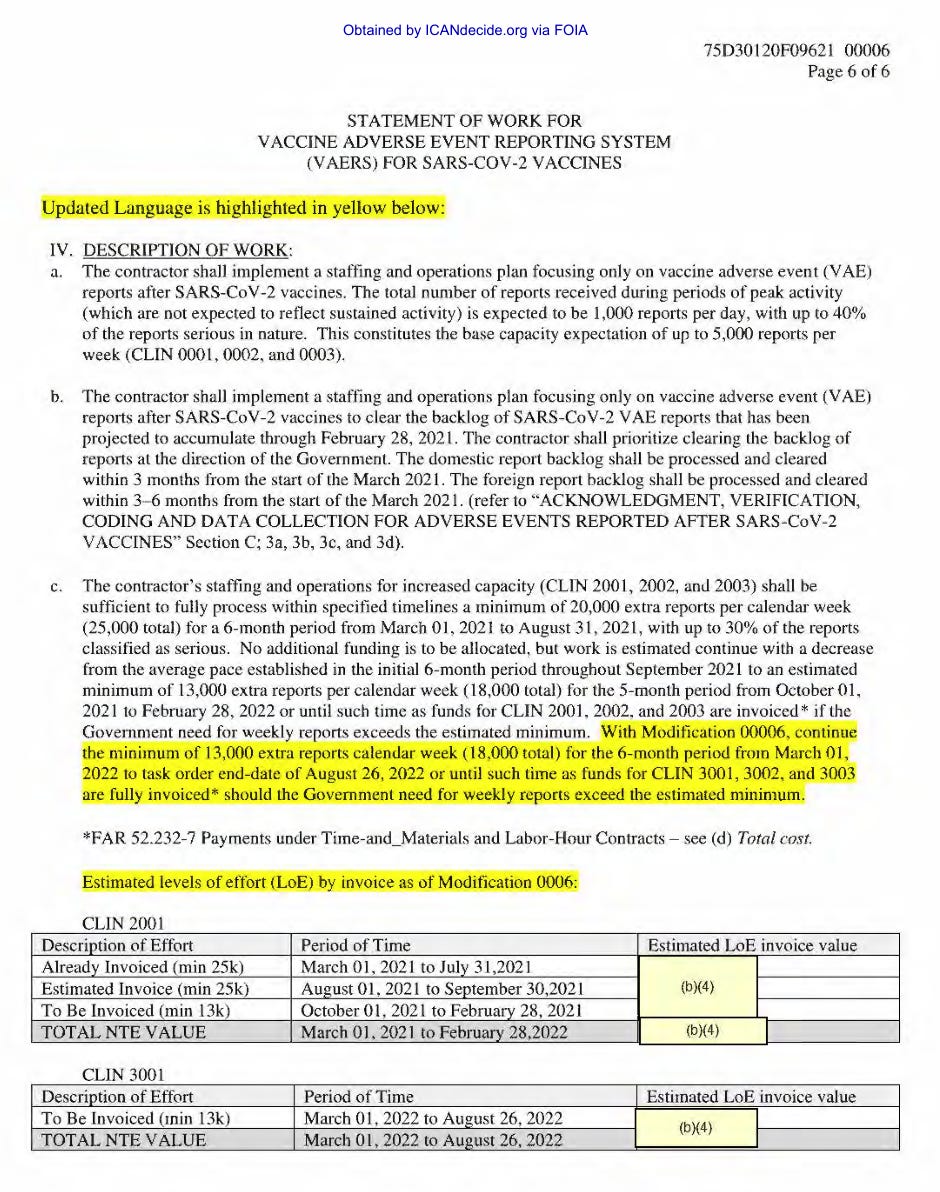
„The contractor’s staffing and operations for increased capacity […] shall be sufficient to fully process within specified timelines a minimum of 20,000 extra reports per calendar week (25,000 total) for a 6 month period from March 01, 2021 to August 31, 2021, with up to 30% of the reports classified as serious.” (Part 2, S. 360, dieselbe Formulierung auf S. 386 und S. 436)
Im späteren regulären Leistungsbeschreibung hat sich das jährliche Zielvolumen bereits vervielfacht.
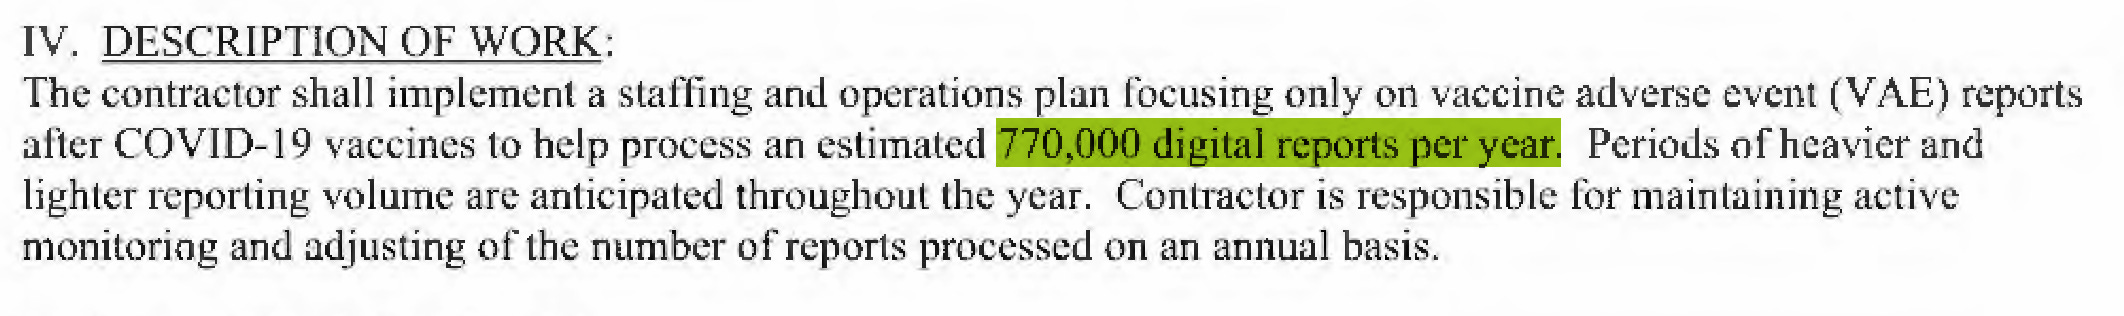
„Der Auftragnehmer hat einen Personal- und Betriebsplan umzusetzen, der sich ausschließlich auf Meldungen von Impfnebenwirkungen (VAE) nach COVID-19-Impfungen konzentriert, um die Bearbeitung von schätzungsweise 770.000 digitalen Meldungen pro Jahr zu unterstützen.“ (Part 2, S. 396)
Aus der ursprünglichen Kapazitätsannahme von 1.000 Meldungen pro Tag wurde damit binnen weniger Monate eine faktische Zielgröße von 770.000 digitalen Meldungen pro Jahr. Die Diskrepanz zwischen ursprünglicher Planung und tatsächlichem Aufkommen erklärt einen erheblichen Teil des dokumentierten Rückstands.
Das alleine hätte eigentlich bereits als Sicherheitssignal mehr als ausreichend sein sollen.
1.3 Rückstandsabbau in den Monatsberichten mit stiller Absenkung der Zielgröße
Die monatlichen Status und Earned Value Berichte, die GDIT an die Beauftragte des Vertragsverantwortlichen des CDC (Traci Roberts, Immunization Safety Office, 1600 Clifton Road, Atlanta) sendet, verwenden monatelang eine identische Standardformulierung.
„Im März wurde eine Vertragsänderung zur Beseitigung des Rückstands beschlossen. GDIT hat den Rückstand im Mai 2021 vorzeitig abgearbeitet.“ (Part 2, S. 221, dieselbe Formulierung auf S. 224, 227, 230, 233, 236, 239, 245, 248, 251, 254, 257, 260, 263)
Die wöchentliche Verarbeitungsschwelle sinkt in den Berichten von 25.000 (Juli bis September 2021) auf 18.000 ab Oktober 2021, ohne separaten Kommentar in den Berichten selbst.
„Im Oktober haben wir jede Woche die Vorgabe von 18.000 zu bearbeitenden Meldungen pro Woche erfüllt.“ (Part 2, S. 230, analog S. 233 für November und S. 236 für Dezember 2021)
Für die Underreporting Debatte bedeutet das zweierlei. Erstens wurde der akute Rückstand offenbar rechtzeitig abgebaut. Zweitens fiel die vertraglich zugesicherte Bearbeitungskapazität bereits im Herbst 2021 wieder unter das Niveau des Frühjahrs, ohne dass die Berichte einen Grund benennen.
1.4 Priorisierung per E Mail statt Vertragsmodifikation
Um öffentlichkeitswirksame Fragen bedienen zu können, wurden im Mai 2021 Prioritäten verschoben. Am 11. Mai 2021 schrieb CDC Mediziner John Su.
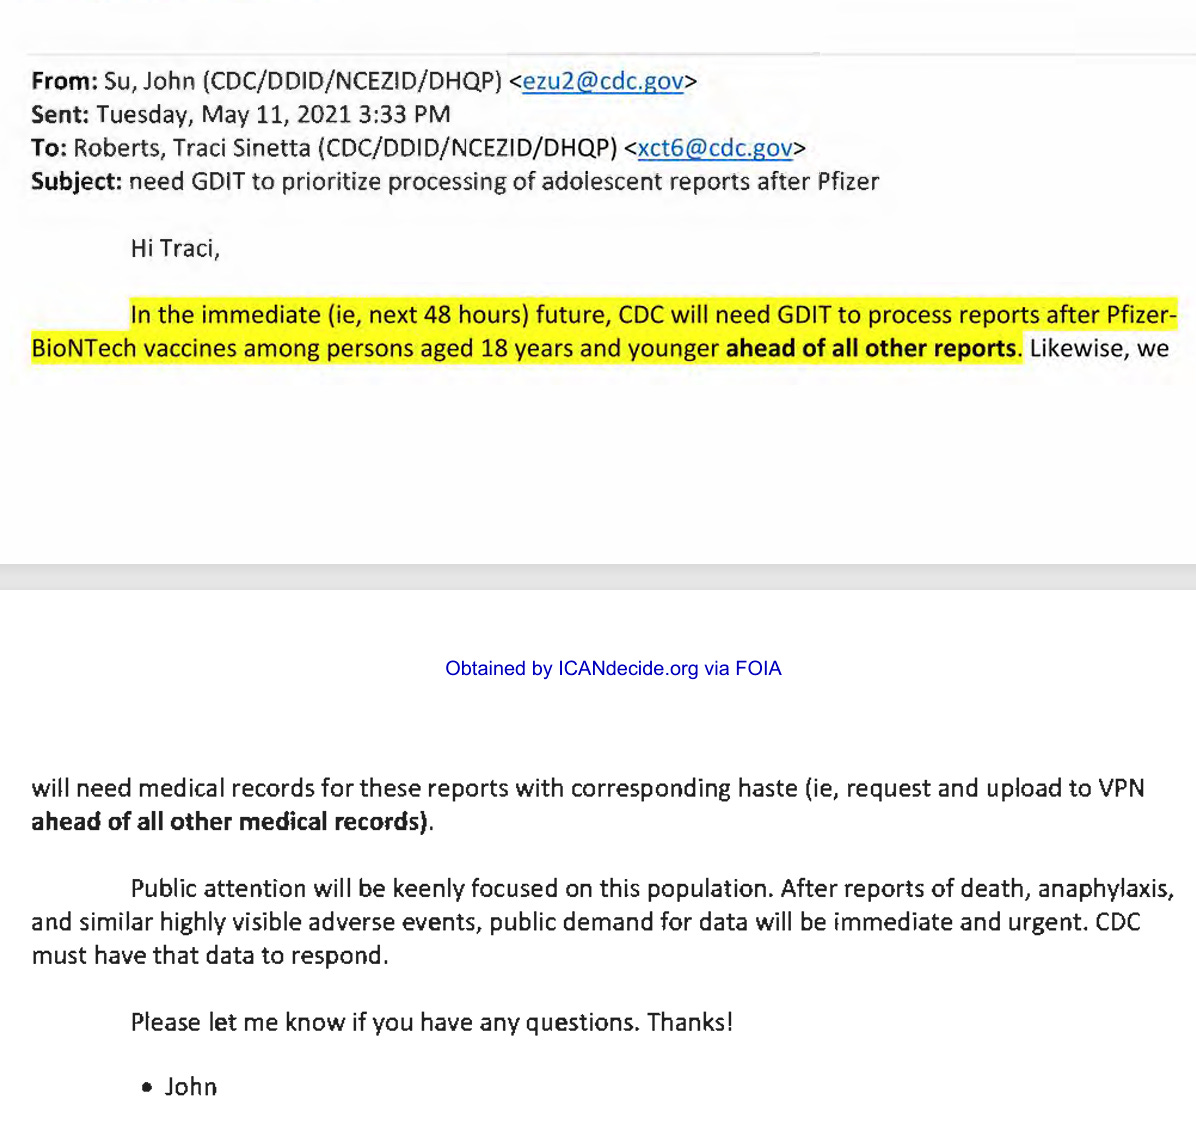
„In der unmittelbaren Zukunft (d. h. in den nächsten 48 Stunden) benötigt die CDC GDIT, um Meldungen über Impfungen mit dem Pfizer-BioNTech-Impfstoff bei Personen im Alter von 18 Jahren und jünger vorrangig vor allen anderen Meldungen zu bearbeiten. Ebenso benötigen wir die medizinischen Unterlagen für diese Meldungen mit entsprechender Dringlichkeit (d. h. Anforderung und Hochladen über das VPN vorrangig vor allen anderen medizinischen Unterlagen). Die öffentliche Aufmerksamkeit wird sich stark auf diese Bevölkerungsgruppe richten. Nach Berichten über Todesfälle, Anaphylaxie und ähnliche, in der Öffentlichkeit stark beachtete unerwünschte Ereignisse wird die öffentliche Nachfrage nach Daten unmittelbar und dringend sein. Die CDC muss über diese Daten verfügen, um darauf reagieren zu können.“ (Part 2, S. 94 und 95)
Zwei Tage später bestätigte die COR Traci Roberts, dass dafür keine formale Vertragsmodifikation nötig war.
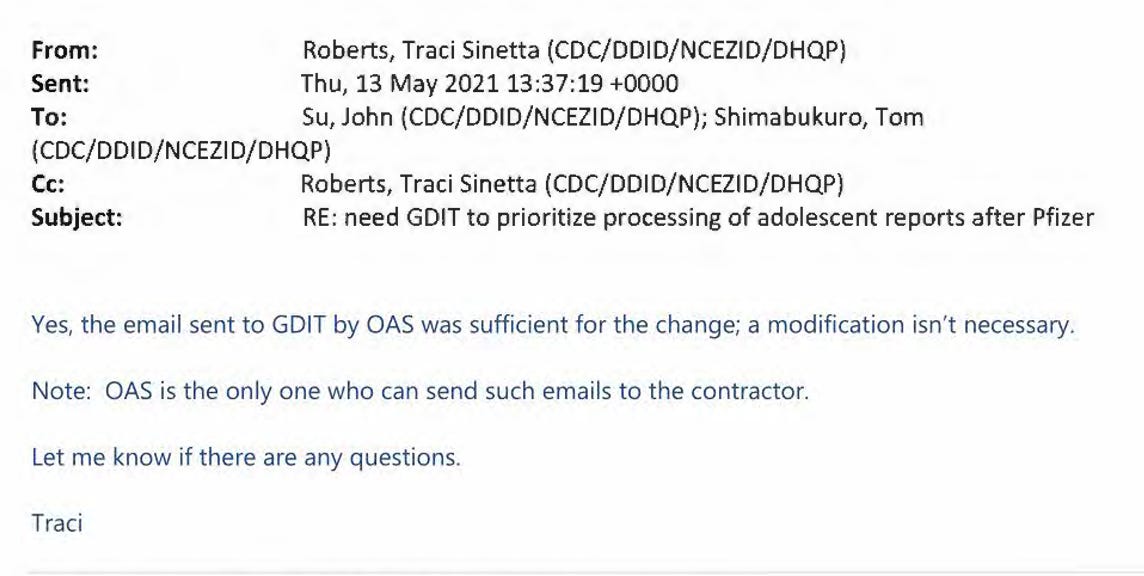
„Ja, die E-Mail, die OAS an GDIT gesendet hat, reichte für die Änderung aus; eine Anpassung ist nicht erforderlich. Hinweis: OAS ist der einzige, der solche E-Mails an den Auftragnehmer senden darf.“ (Part 2, S. 91)
Die endgültige Reihenfolge in der Zusammenfassung durch die Contracting Specialist Lindsey Crockett lautete.
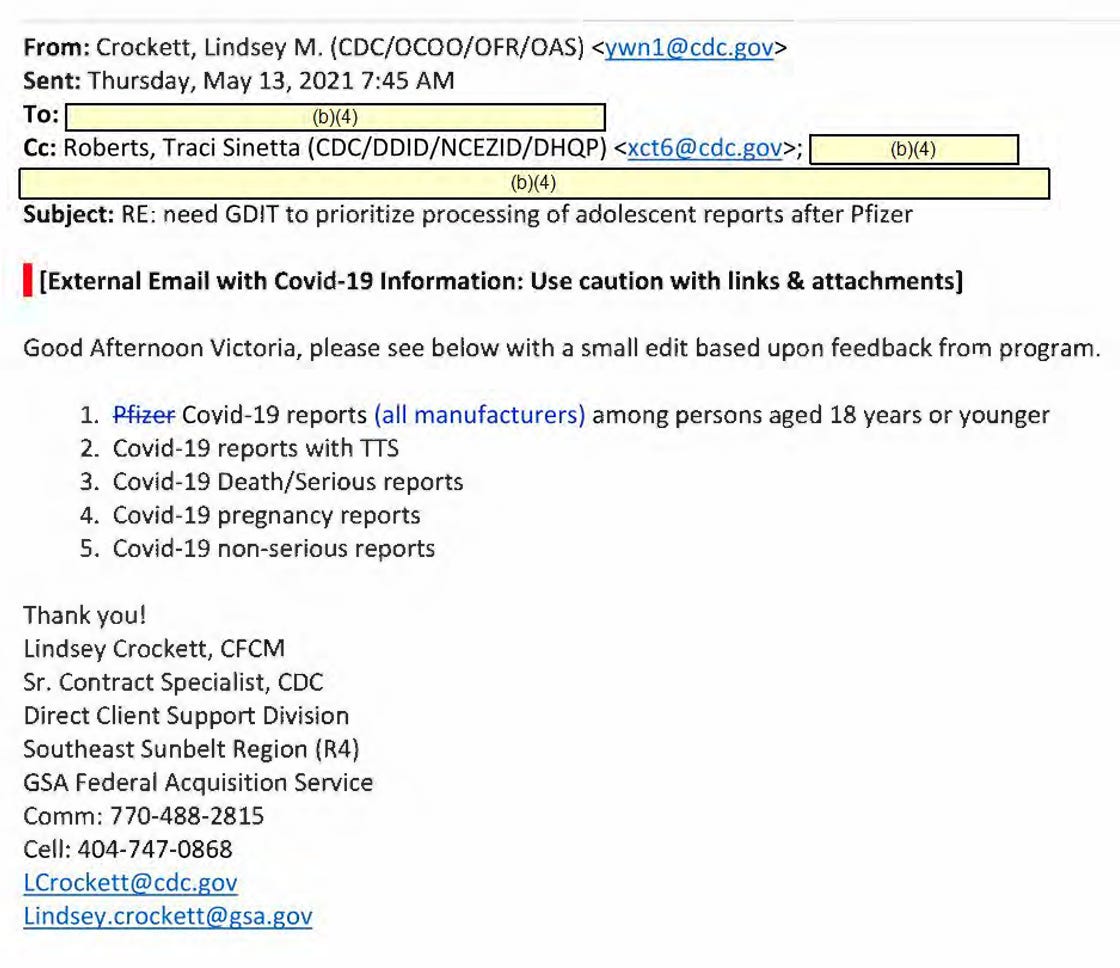
„1. Covid-19-Meldungen (alle Hersteller) bei Personen im Alter von 18 Jahren oder jünger
2. Covid-19-Meldungen mit TTS
3. Meldungen über Todesfälle bzw. schwere Verläufe im Zusammenhang mit Covid-19
4. Meldungen über Covid-19-Fälle während der Schwangerschaft
5. Meldungen über nicht schwerwiegende Covid-19-Fälle“ (Part 2, S. 92)
Eine analoge Priorisierung findet sich für die Janssen Zulassung. John Su am 27. Februar 2021.
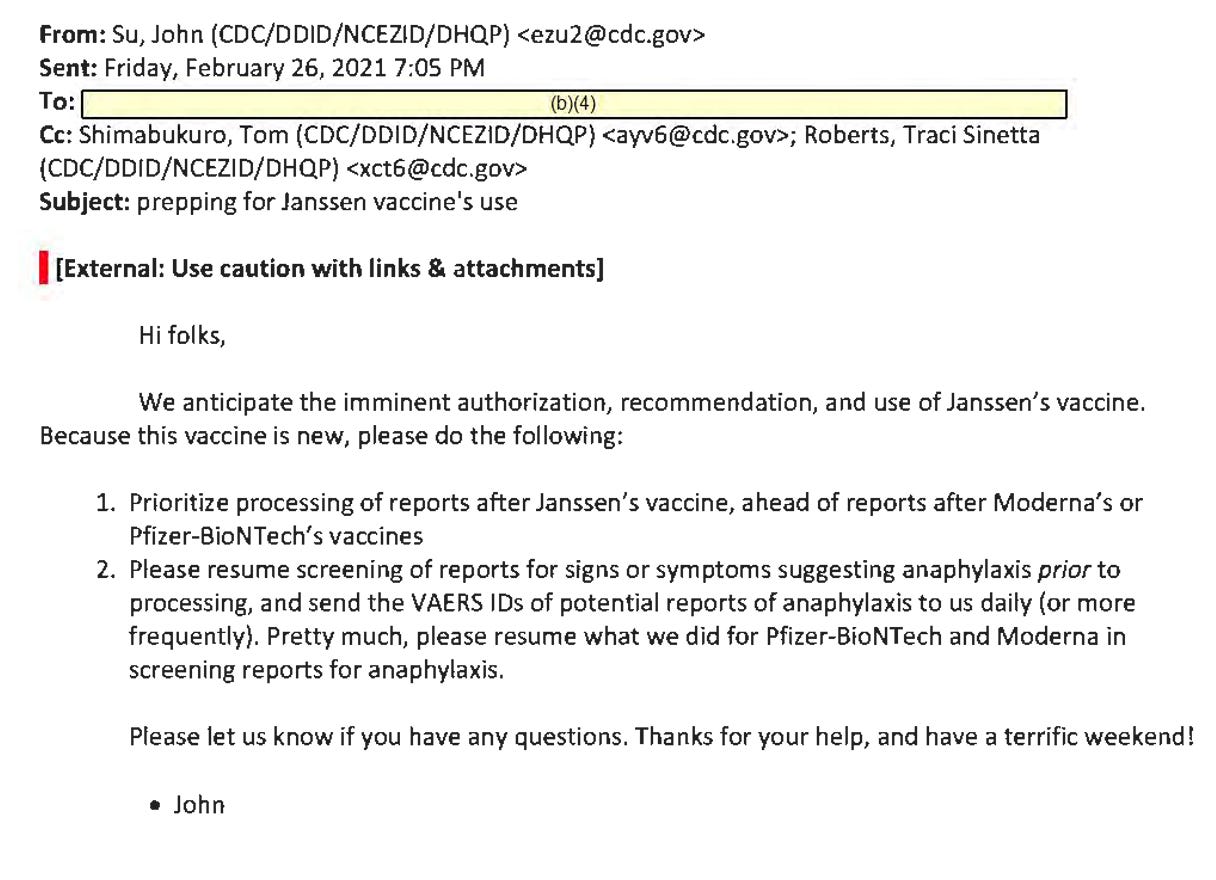
„Behandeln Sie Meldungen im Zusammenhang mit dem Janssen-Impfstoff vorrangig vor Meldungen im Zusammenhang mit den Impfstoffen von Moderna oder Pfizer-BioNTech. Bitte nehmen Sie vor der Bearbeitung die Überprüfung der Meldungen auf Anzeichen oder Symptome, die auf eine Anaphylaxie hindeuten, wieder auf.“ (Part 2, S. 122)
Diese Passagen sind aus zwei Gründen wichtig.
Erstens zeigen sie, dass grundlegende Änderungen an der Reihenfolge der Bearbeitung nicht über förmliche Vertragsanpassungen liefen, sondern per E Mail.
Zweitens folgt aus jeder Priorisierung, dass alle nicht priorisierten Fälle länger in der Warteschlange lagen.
Ein Signalerkennungssystem sieht jedoch nur das, was tatsächlich bearbeitet wurde.
1.5 Aufteilung des Follow ups zwischen CDC und GDIT
Wer welche Fälle vertieft nachverfolgt, wurde per Regel festgelegt. Am 10. Juni 2021 zitiert eine E Mail wörtlich eine Vorgabe von Elaine Miller.
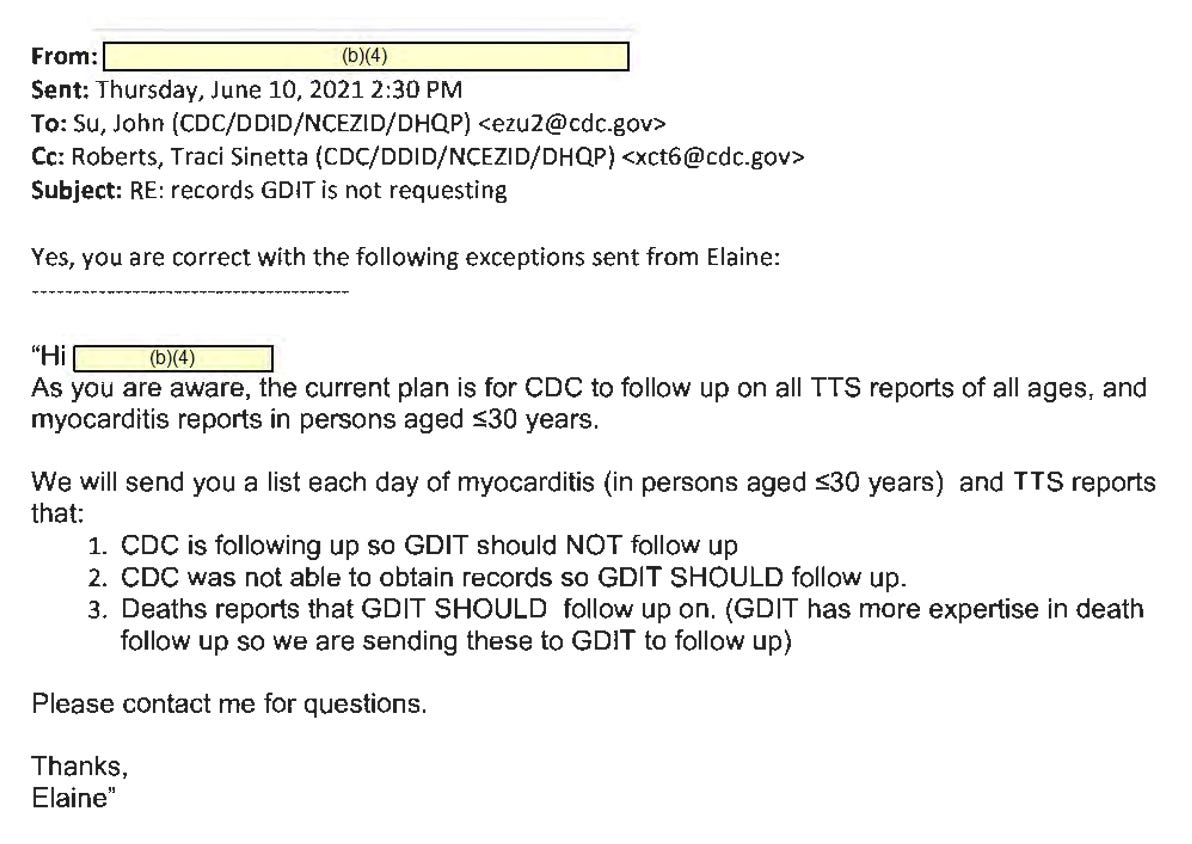
„Wie Sie wissen, sieht der aktuelle Plan vor, dass die CDC alle TTS-Meldungen aller Altersgruppen sowie Myokarditis-Meldungen bei Personen im Alter von ≤ 30 Jahren weiterverfolgt.
Wir werden Ihnen täglich eine Liste mit Myokarditis-Meldungen (bei Personen im Alter von ≤30 Jahren) und TTS-Meldungen zusenden, bei denen:
1. die CDC die Nachverfolgung übernimmt, sodass GDIT KEINE Nachverfolgung durchführen sollte;
2. die CDC keine Unterlagen einholen konnte, sodass GDIT die Nachverfolgung durchführen SOLLTE;
3. es sich um Todesfälle handelt, bei denen GDIT die Nachverfolgung durchführen SOLLTE. (Da GDIT über mehr Fachwissen im Bereich der Nachverfolgung von Todesfällen verfügt, leiten wir diese Fälle zur Nachverfolgung an GDIT weiter.)“ (Part 2, S. 190)
Um Myokarditis Fälle überhaupt vor dem MedDRA Coding identifizieren zu können, ließ GDIT sein klinisches Team die eingehenden Meldungen bereits auf Basis von Bildern zum Befund durchsehen.
„Unser klinisches Team sichtet die Bilder der eingehenden Befunde (erweiterte Überwachung). So können wir bereits vor der Bearbeitung der Befunde relevante Fälle bzw. Symptombeschreibungen identifizieren.“ (Part 2, S. 282)
1.6 Der bewusste Verzicht auf Follow up für COVID non serious Fälle
In einer Frage Antwort Runde zum VAERS Surge Call vom 8. Dezember 2021 bestätigt GDIT ausdrücklich.
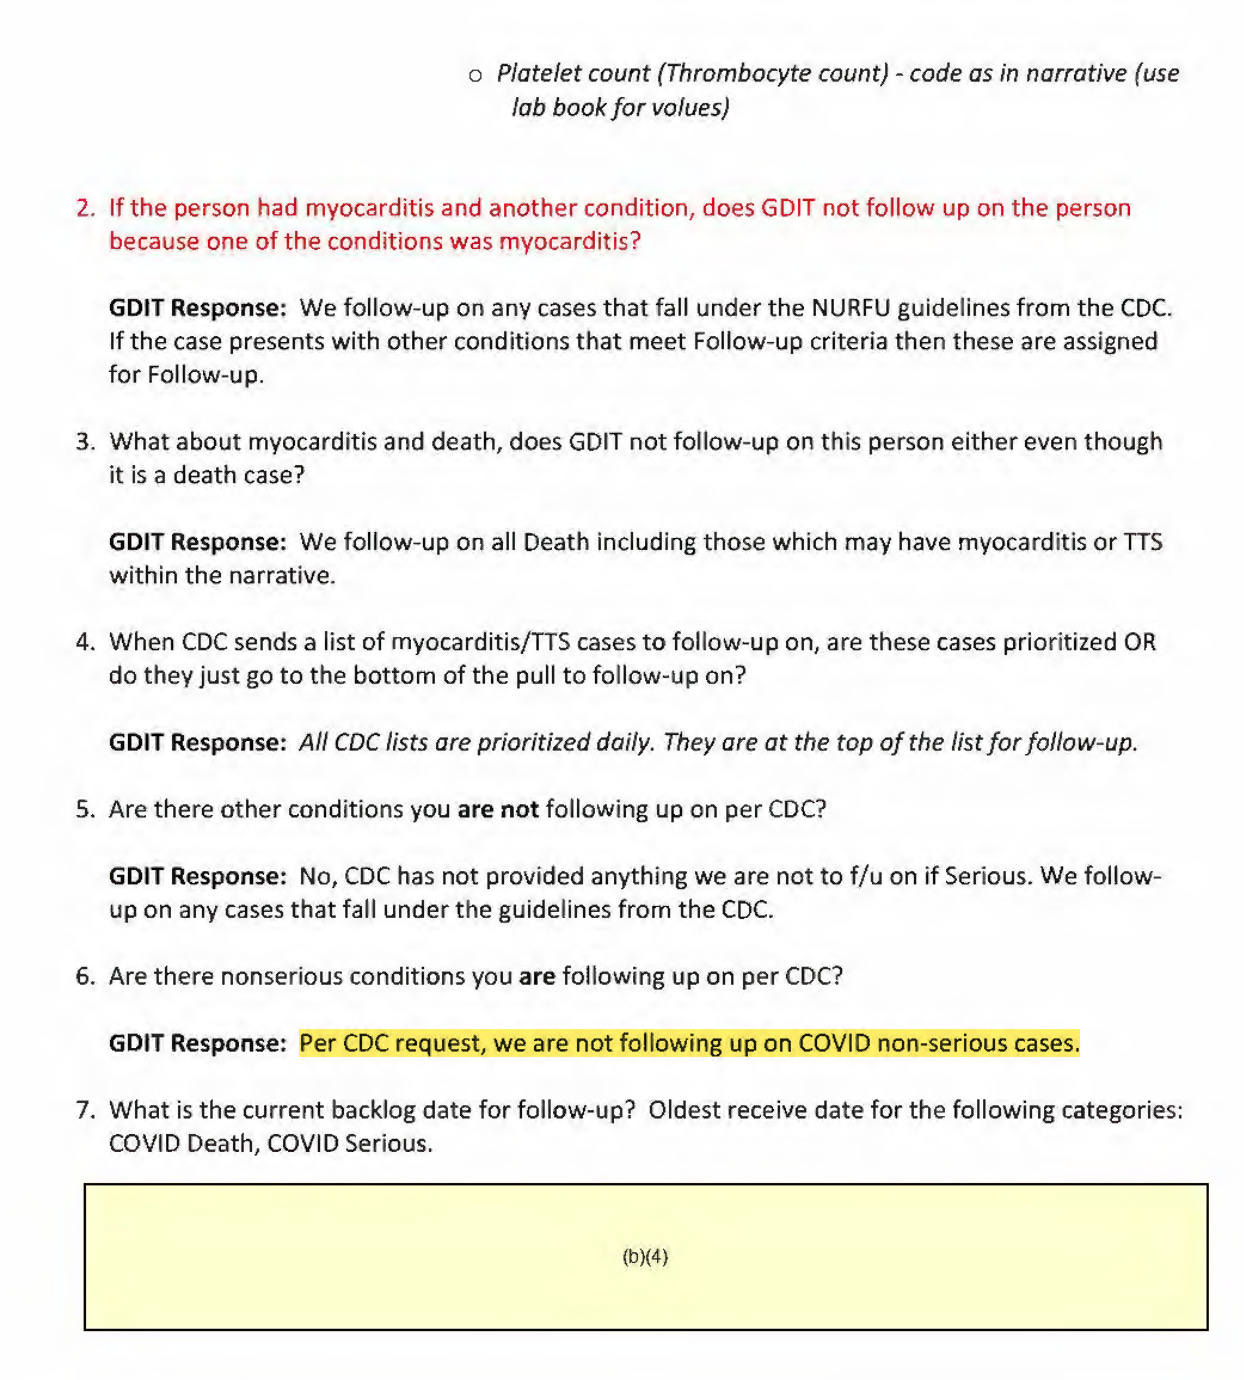
„Antwort von GDIT: Wir verfolgen alle Todesfälle weiter, einschließlich derer, bei denen in der Beschreibung möglicherweise eine Myokarditis oder ein TTS erwähnt wird. […] Auf Wunsch der CDC verfolgen wir keine nicht schwerwiegenden COVID-Fälle weiter.“ (Part 2, S. 351)
Der letzte Halbsatz ist für die Underreporting Debatte zentral. Nicht schwere Fälle wurden im US System gar nicht mehr mit ergänzenden Informationen angereichert. Ob eine ursprünglich als „nicht schwer” gemeldete Reaktion später einen schwereren Verlauf nahm, konnte auf diesem Weg nicht nachverfolgt werden.
1.7 Weitergabe an Bundesstaaten nur bei Todesfällen
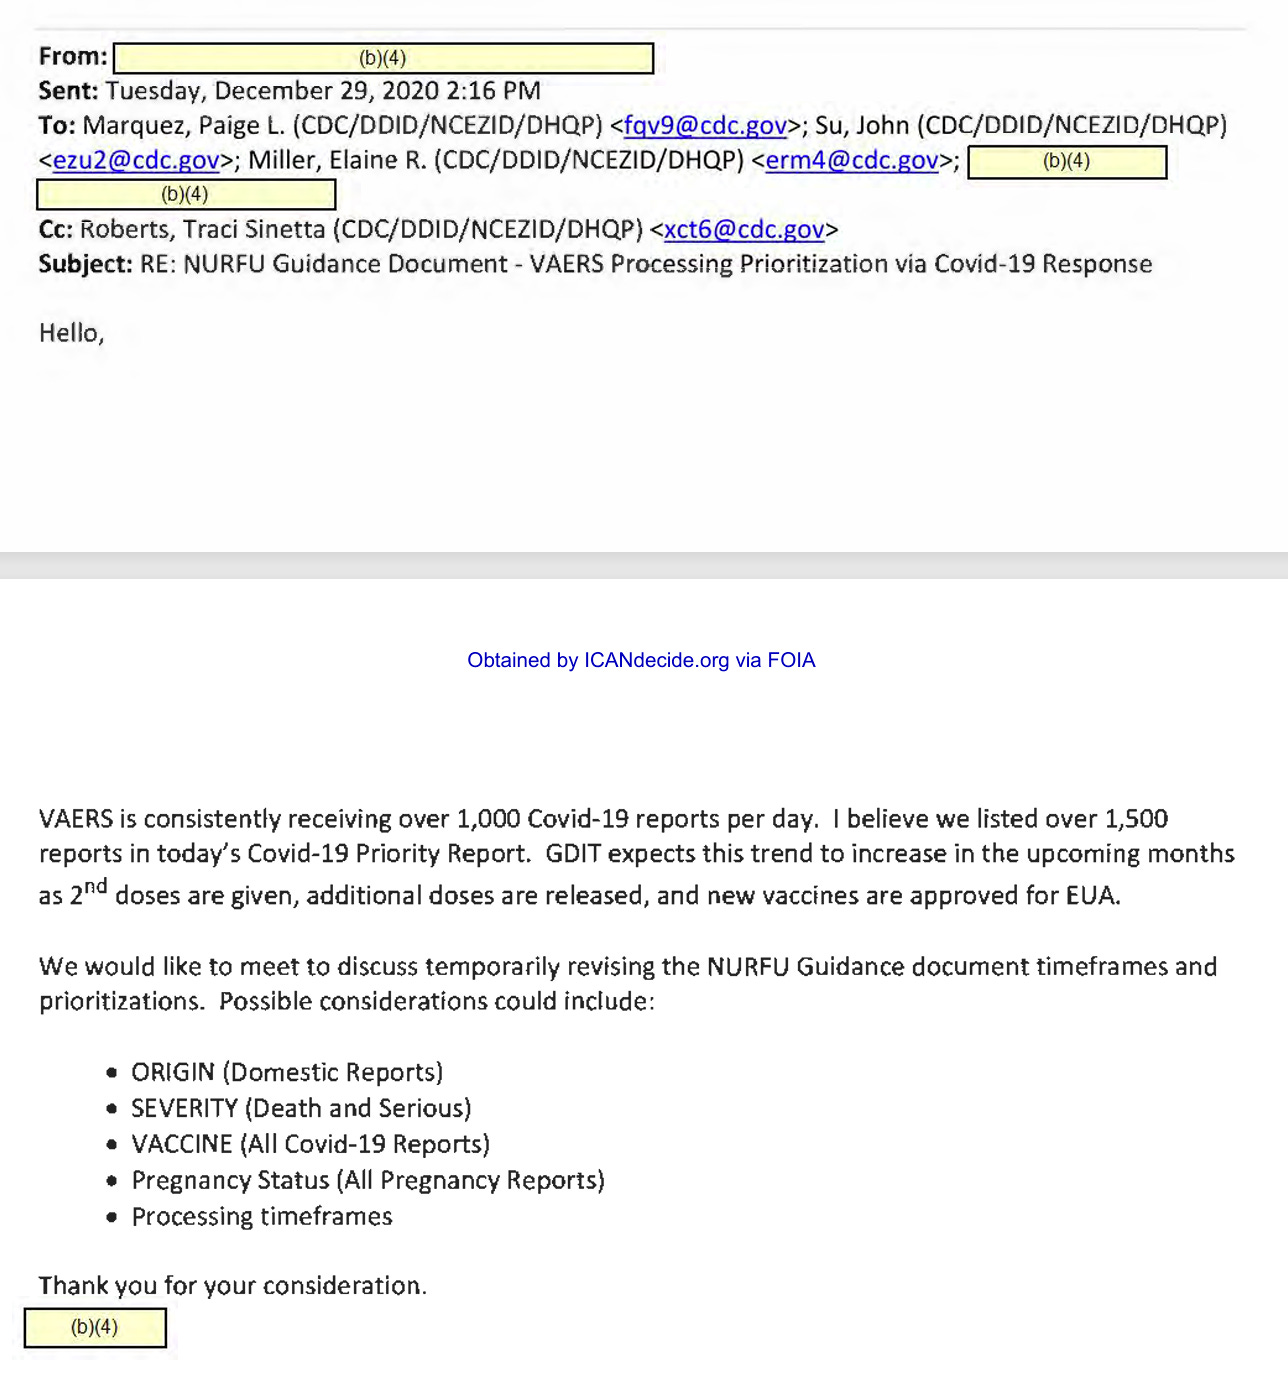
Auch die Weiterleitung schwerer Fälle an die US Bundesstaaten über das Kommunikationssystem Epi X wurde bewusst eng gezogen. Paige Marquez vom CDC an GDIT am 30. Dezember 2020.
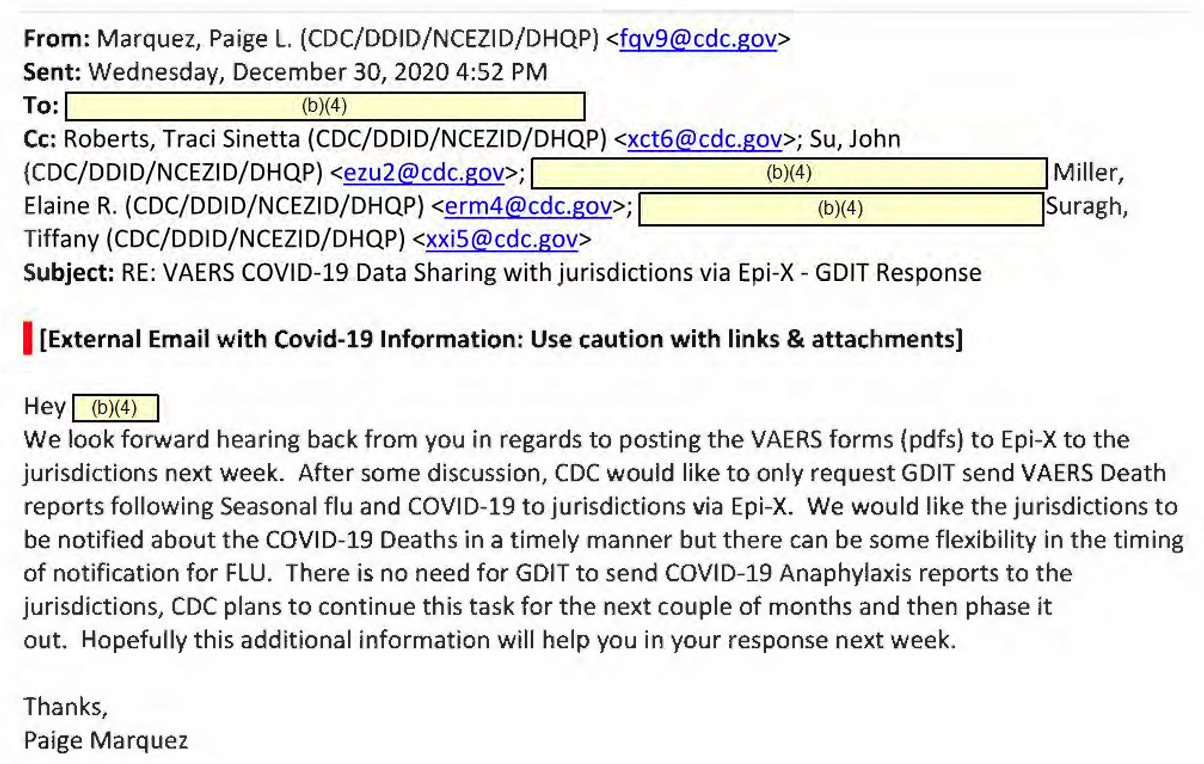
„Die CDC möchte GDIT lediglich darum bitten, VAERS-Todesfallmeldungen im Zusammenhang mit der saisonalen Grippe und COVID-19 über Epi-X an die zuständigen Behörden zu übermitteln. Wir möchten, dass die Zustellungsbehörden zeitnah über die COVID-19-Todesfälle informiert werden, bei der Grippe kann der Zeitpunkt der Benachrichtigung jedoch etwas flexibel gehandhabt werden. GDIT muss den Zustellungsbehörden keine Berichte über COVID-19-Anaphylaxie-Fälle übermitteln; die CDC plant, diese Aufgabe noch für die nächsten paar Monate weiterzuführen und sie dann schrittweise einzustellen.“ (Part 2, S. 290)
Nur COVID Todesfälle wurden also standardisiert an die Bundesstaaten weitergegeben. Anaphylaxie und andere schwere, aber nicht tödliche Reaktionen blieben von dieser Kommunikationsschiene ausgenommen.
1.8 Wie die Akten zusammen wirken
Die einordnende Pressemitteilung von ICAN fasst die Wirkung dieser Kombination aus Überlastung, verkürzter Bearbeitung, priorisierter Fokussierung, fehlendem Follow up bei nicht schweren Fällen und restriktiver Weitergabe als „„Die Analysen der Sicherheitssignale waren in gefährlicher Weise unvollständig“ zusammen (ICAN, 15.09.2026). Auch ohne diese politische Zuspitzung bleibt der operative Kern der Akten deutlich. In den ersten Monaten der US Impfkampagne war die Kapazität des Sicherheitsmeldesystems der zentralen US Fachbehörde nicht in der Lage, das eingehende Meldeaufkommen zeitnah zu verarbeiten. Als sie skalierte, geschah dies unter Verzicht auf Vollständigkeit ganzer Fallgruppen.
2. Der methodische Defekt der Signalerkennung
Die ICAN Akten zeigen, dass ein erheblicher Teil der eingehenden Meldungen 2021 nicht rechtzeitig bearbeitet wurde. Ein am 16. September 2026 im British Medical Journal veröffentlichtes Investigativ Paper der Journalistin Jennifer Block belegt darüber hinaus, dass die eingegangenen Meldungen mit einem Algorithmus ausgewertet wurden, dessen Defekt der FDA intern seit dem 1. März 2021 bekannt war und der Sicherheitssignale zu den mRNA COVID 19 Impfstoffen strukturell unterdrückt hat (Block J. US officials knew covid vaccine safety system was flawed but suppressed the FDA doctor who alerted them. BMJ 2026, DOI 10.1136/bmj-2026-100806, zusammengefasst in der Pressemitteilung des BMJ vom 16.09.2026).
2.1 Der Algorithmus und der Effekt „Masking”
Die FDA nutzt für die Signalerkennung in VAERS ein bayessches Data Mining Verfahren, das die Häufigkeit gemeldeter Ereignisse gegen einen Erwartungswert prüft, der aus allen anderen in der Datenbank enthaltenen Meldungen berechnet wird. Wenn ein einzelnes Produkt oder eine Produktgruppe die Datenbank in kurzer Zeit dominiert, verschiebt sich der interne Erwartungswert nach oben. Das Verfahren interpretiert die neue Häufigkeit dann als „normale” Baseline und meldet keine Auffälligkeit. Für den Zeitraum, um den es in den ICAN Akten geht, war die Verzerrung enorm. Über 90 Prozent der VAERS Meldungen der Frühphase betrafen die mRNA Produkte von Pfizer und Moderna (EurekAlert, 16.09.2026).
Der Senate Report des Permanent Subcommittee on Investigations vom 29. April 2026 mit dem Titel Unmasked. How Biden Health Officials Purposely Turned a Blind Eye Toward COVID 19 Vaccine Safety Signals nennt das Phänomen wörtlich mit Verweis auf die medizinische Fachliteratur.
„signals for a vaccine of interest are hidden by the presence of other reported vaccines” (Senate HSGAC, Opening Statement vom 29.04.2026, S. 2)
2.2 Die interne Warnung von Ana Szarfman und William DuMouchel
Am 1. März 2021, weniger als drei Monate nach der Notfallzulassung der mRNA Produkte, warnte die FDA Ärztin und langjährige Data Mining Expertin Ana Szarfman den Direktor des Center for Biologics Evaluation and Research (CBER), Peter Marks, und weitere leitende FDA Beamte, dass der eingesetzte Algorithmus die Sicherheitssignale zu den COVID 19 Impfstoffen maskiere (Senate HSGAC, 29.04.2026, S. 3). Sie schlug vor, an dessen Stelle die von William DuMouchel entwickelte Regression Adjusted Gamma Poisson Shrinker Methode einzusetzen. Der Vorschlag stammte damit ausdrücklich vom Erfinder des bislang genutzten Verfahrens (Senate HSGAC, 29.04.2026, S. 3).
Am 26. März 2021 übermittelte Szarfman die Analyse von DuMouchel an leitende FDA Beamte. Sie enthielt 49 Beispiele extremer Maskierung und ungefähr 25 zuvor nicht detektierte statistisch signifikante Sicherheitssignale (Senate HSGAC, 29.04.2026, S. 3). Zu den benannten Ereignissen zählen unter anderem plötzlicher Herztod, Lungeninfarkt, Bell Lähmung, Hirnarterienverschluss, Basalganglien Schlaganfall und agonaler Rhythmus (Pressemitteilung Senator Ron Johnson vom 16.08.2026).
Statt die vorgeschlagene Methode einzuführen, wurde Szarfman intern zur Einstellung ihrer Arbeit aufgefordert. Die BMJ Untersuchung dokumentiert die wörtliche Aufforderung.
„cease and desist” (BMJ, zit. nach EurekAlert, 16.09.2026)
Die im Senate Report zitierte interne Begründung von Peter Marks stellt die Priorität der Kommunikation über den methodischen Befund. Marks warnte demnach, Szarfmans Data Mining könne „falsche Vorwürfe, die die Anti-Impf-Rhetorik schüren“ hervorrufen (Senate Report, zit. nach Naturalnews, 19.06.2026 unter Bezug auf HSGAC). Ein leitender FDA Beamter schrieb intern.
„Wir sollten uns intern treffen, viele Aspekte lassen sich per E-Mail nicht angemessen besprechen.“ (Senate HSGAC, Opening Statement vom 29.04.2026, S. 2)
2.3 Die interne Sicht der amtierenden FDA Kommissarin
Am 27. Mai 2021 schrieb die damals amtierende FDA Kommissarin Janet Woodcock an Anthony Fauci und Francis Collins über Meldungen von COVID 19 Impfnebenwirkungen, die ihr von Ärzten und Betroffenen direkt zugegangen waren.
„Die Symptome fügen sich nicht zu einem eindeutigen Syndrom zusammen, und die meisten lassen sich mit Standard-Laboruntersuchungen nicht ohne Weiteres quantifizieren oder bewerten.“ (Woodcock an Fauci und Collins, 27.05.2021, zit. in der Pressemitteilung Senator Ron Johnson vom 16.08.2026)
„Diese Probleme gehören nicht zu der Art von Problemen, die ein System wie VAERS erkennen könnte – und auch nicht ein ausgefeilteres, bevölkerungsbasiertes aktives Nachverfolgungssystem, wie es die CDC betreibt, oder ein auf Krankenakten basierendes System wie BEST.“ (Woodcock, 27.05.2021)
„Ich bezweifle, dass die Branche das aus offensichtlichen Gründen unterstützen würde. Aber meiner Erfahrung nach ist es so: Wenn man ein Problem schwelen lässt, rächt es sich später, und man ist nicht darauf vorbereitet.“ (Woodcock, 27.05.2021)
Zum Zeitpunkt dieser E Mail waren in VAERS bereits 440.025 gemeldete Ereignisse und 8.650 Todesfälle erfasst. Bei 39 Prozent der Todesfälle lag der Zeitpunkt innerhalb von zwei Tagen nach der Injektion (Pressemitteilung Senator Ron Johnson vom 16.08.2026). Die höchste operative Ebene der FDA war zu diesem Zeitpunkt intern der Auffassung, dass weder VAERS noch die aktiven Systeme der CDC noch das aktenbasierte System BEST die neue Klasse gemeldeter Beschwerden zuverlässig erkennen konnten.
2.4 Die öffentliche Kommunikation trotz bekannter Detektionslücke
Als das CDC 2022 eine Proportional Reporting Ratio Analyse zu den mRNA Impfstoffen abschloss, verkündete die damalige CDC Direktorin Rochelle Walensky, die Auswertung habe „keine weiteren unerwarteten Sicherheitssignale“ ergeben (BMJ, zit. nach EurekAlert, 16.09.2026). Die BMJ Untersuchung stellt dem eine interne EMail vom Oktober 2023 gegenüber, in der die Leitung der FDA Pharmakovigilanz gegenüber Kollegen einräumt, die Behörde habe bereits mehr als zwei Jahre zuvor, also zum Zeitpunkt der Auslieferung der Impfstoffe, von der Detektionslücke gewusst (BMJ, zit. nach EurekAlert, 16.09.2026).
Damit fallen zwei Aussagen zeitlich zusammen. Öffentlich wurde die Abwesenheit unerwarteter Signale kommuniziert. Intern war der Grund für die Abwesenheit dieser Signale bekannt.
2.5 Konsequenz für die Bewertung der ICAN Akten und für die Aussage „safe and effective”
Die ICAN Akten dokumentieren einen operativen Engpass. Nicht alle Meldungen wurden zeitnah verarbeitet, nicht schwere Fälle wurden nicht nachverfolgt, Prioritäten wurden per EMail statt per Vertrag verschoben. Das BMJ Paper ergänzt diesen operativen Befund um einen methodischen. Selbst dort, wo Meldungen ins System gelangten und formal ausgewertet wurden, blieb die Auswertung auf einen Algorithmus gestützt, dessen Schwäche der FDA seit dem 1. März 2021 bekannt war und dessen Verbesserung intern unterbunden wurde.
Für die Aussage, die COVID 19 Impfstoffe seien „safe and effective”, hat dieser Befund eine unmittelbare Folge. Die offizielle Rückfallposition der Sicherheitskommunikation lautete jahrelang, VAERS sei zwar ein passives Meldesystem mit anerkannten Grenzen, die eigentliche Sicherheitsbewertung erfolge aber über aktive Systeme wie CDC BEST, VSD und Sentinel sowie über die statistische Auswertung der VAERS Rohdaten. Genau diese Rückfallposition ist mit der Aktenlage nicht mehr haltbar. Die zuständige Kommissarin hat intern erklärt, dass weder VAERS noch die aktiven Systeme geeignet seien, die neue Klasse gemeldeter Beschwerden zu erkennen (Woodcock, 27.05.2021). Die Fachexpertin für Data Mining hat gezeigt, dass der VAERS Auswertungsalgorithmus mindestens 25 statistisch signifikante Signale nicht erkannte (Senate HSGAC, 29.04.2026, S. 3). Und die Behördenleitung hat sie zum Einstellen dieser Arbeit aufgefordert (BMJ, zit. nach EurekAlert, 16.09.2026).
3. Der ICAN Befund im Licht des Pfizer Sicherheitsberichts 5.3.6
Wenn eine öffentliche Behörde in den USA einen so großen Bearbeitungsrückstand meldet, stellt sich die Frage, wie es zeitgleich beim Hersteller aussah. Für Pfizer liegt seit April 2022 durch die Klage der Public Health and Medical Professionals for Transparency (PHMPT) der Bericht 5.3.6 mit dem Titel Cumulative Analysis of Post authorization Adverse Event Reports of PF 07302048 (BNT162b2) received through 28 Feb 2021 öffentlich vor. Dort heißt es zum kumulativen Meldungsvolumen bis zum 28. Februar 2021.
„Cumulatively, through 28 February 2021, there was a total of 42,086 case reports (25,379 medically confirmed and 16,707 non-medically confirmed) containing 158,893 events.” (Pfizer 5.3.6, S. 6, Abschnitt 3.1.1)
Diese Meldungen verteilen sich auf 63 Länder. Der Löwenanteil stammte aus den USA (13.739) und dem Vereinigten Königreich (13.404), aus Deutschland waren es 1.913 Fälle (Pfizer 5.3.6, S. 6). Damit erhielt Pfizer im selben Zeitraum, in dem das CDC bei GDIT einen 70.000 Meldungen umfassenden Bearbeitungsrückstand aufwies, allein aus den USA rund 14.000 Meldungen zur direkten Erfassung in seiner eigenen Sicherheitsdatenbank.
Auch Pfizer beschreibt eine massive Personalaufstockung. Sie ist die direkte Entsprechung der 21 Millionen US Dollar Vertragsausweitung, die das CDC bei GDIT auslöste.
„Pfizer hat zudem zahlreiche Maßnahmen ergriffen, um den starken Anstieg der Meldungen über unerwünschte Ereignisse einzudämmen. Dazu gehören erhebliche technologische Verbesserungen sowie Lösungen für Prozesse und Arbeitsabläufe und die Aufstockung des Personals für die Dateneingabe und die Fallbearbeitung.“ (Pfizer 5.3.6, S. 6)
„Bis heute hat Pfizer rund 600 zusätzliche Vollzeitmitarbeiter (FTEs) eingestellt. Jeden Monat kommen weitere hinzu, sodass bis Ende Juni 2021 voraussichtlich insgesamt mehr als 1.800 zusätzliche Mitarbeiter zur Verfügung stehen werden.“ (Pfizer 5.3.6, S. 6)
Und Pfizer benennt selbst, was in den CDC Akten operativ sichtbar wird. Schwere Fälle wurden vor allen anderen bearbeitet, nicht schwere zurückgestellt.
„Aufgrund der großen Zahl spontaner Meldungen über unerwünschte Ereignisse im Zusammenhang mit dem Produkt hat der Zulassungsinhaber der Bearbeitung schwerwiegender Fälle Vorrang eingeräumt, um die Fristen für die beschleunigte Meldung an die Aufsichtsbehörden einzuhalten und sicherzustellen, dass diese Meldungen für die Erkennung und Auswertung von Signalen zur Verfügung stehen.“ (Pfizer 5.3.6, S. 6)
„Nicht schwerwiegende Fälle werden spätestens 4 Kalendertage nach Eingang in die Sicherheitsdatenbank erfasst. […] Nicht schwerwiegende Fälle werden so schnell wie möglich, spätestens jedoch 90 Tage nach Eingang bearbeitet.“ (Pfizer 5.3.6, S. 6)
Und für den monatlichen Bericht an Behörden gilt.
„Von den Meldungen über unerwünschte Ereignisse, die im kumulativen Zeitraum in der Sicherheitsdatenbank von Pfizer eingegangen sind, werden nur diejenigen in den monatlichen SMSR aufgenommen, die einen vollständigen Workflow-Zyklus in der Sicherheitsdatenbank durchlaufen haben (d. h., deren Status auf ‚Verteilung‘ oder ‚Abgeschlossen‘ geändert wurde).“(Pfizer 5.3.6, S. 5 und 6)
In der Zusammenschau mit den ICAN Akten wird deutlich, dass CDC Auftragnehmer und Hersteller parallel auf denselben Meldedruck reagierten. Beide skalierten Personal und Prozesse in bislang unbekanntem Umfang. Beide priorisierten schwere Fälle vor nicht schweren. Beide erzeugten damit Rückstände in genau jener Fallgruppe, die den Großteil aller Meldungen ausmacht. In dieser Parallele liegt die Bedeutung der neuen Akten. Sie belegen, dass es sich nicht um einen isolierten Verwaltungsengpass in einer einzelnen Bundesbehörde handelte, sondern um ein Muster, das das gesamte Meldesystem betroffen hat.
Pfizer räumt darüber hinaus zwei allgemeine Grundprinzipien ein, die für die Interpretation der Zahlen unverzichtbar sind.
„Die Meldungen erfolgen auf freiwilliger Basis, und das Ausmaß der Nichtmeldung ist unbekannt.“ (Pfizer 5.3.6, S. 5)
„Da viele externe Faktoren Einfluss darauf haben, ob eine unerwünschte Wirkung gemeldet wird oder nicht, liefert das System zur spontanen Meldung Meldequoten und keine Inzidenzraten.“ (Pfizer 5.3.6, S. 5)
Zu den in dieser Datenlogik relevanten Einflussfaktoren zählt Pfizer selbst.
„Zu den Faktoren, die Einfluss darauf haben können, ob ein Vorfall gemeldet wird, gehören unter anderem: die seit der Markteinführung verstrichene Zeit, der Marktanteil des Arzneimittels, die öffentliche Berichterstattung über ein Arzneimittel oder eine unerwünschte Arzneimittelwirkung, der Schweregrad der Reaktion, behördliche Maßnahmen, das Bewusstsein von Angehörigen der Gesundheitsberufe und Verbrauchern für die Meldung unerwünschter Arzneimittelwirkungen sowie Rechtsstreitigkeiten.“ (Pfizer 5.3.6, S. 5)
Anders ausgedrückt. Selbst Pfizer räumt in seinem eigenen Bericht ein, dass niemand weiß, wie viele Nebenwirkungen tatsächlich aufgetreten sind, und dass die Meldezahl weder eine Häufigkeit noch eine Rate darstellt. Die ICAN Akten liefern nun eine dokumentierte operative Erklärung dafür, warum genau diese Meldezahl in den ersten Monaten der US Kampagne systematisch zu niedrig ausfallen musste.
4. Der ICAN Befund im Licht des Melderückstaus beim PEI
In Deutschland ist das Paul Ehrlich Institut für die Erfassung und Bewertung von Verdachtsfallmeldungen zuständig. Es betreibt keine mit GDIT vergleichbare Auftragnehmerstruktur. Es sagt aber selbst, was die ICAN Akten für die USA sehr konkret zeigen.
Zum Underreporting.
„Bei der regulären Erfassung von Verdachtsfällen von Impfnebenwirkungen im Rahmen der Spontanerfassung werden zwar Verdachtsfälle erfasst, nicht bekannt ist aber, wie viele Reaktionen aus unterschiedlichen Gründen nicht gemeldet werden.” (PEI FAQ, Abschnitt „Worin besteht der besondere Nutzen der SafeVac 2.0 Studie?”, Stand 19.04.2024)
„Die Anzahl der erfassten Verdachtsfälle von Nebenwirkungen im Spontanmeldesystem ist somit eine Teilmenge der Gesamtheit der tatsächlichen aufgetretenen Nebenwirkungen.” (PEI FAQ)
„Das Paul Ehrlich Institut hat im Rahmen des Spontanmeldesystems keine Möglichkeit, die Gesamtzahl der aufgetretenen Verdachtsfälle […] zu ermitteln.” (PEI FAQ)
Zum Meldeverzug.
„Zahlen können sich verändern, weil neue Meldungen eingehen, neue Informationen zu bestehenden Meldungen eingehen, doppelte Meldungen erkannt und zusammengeführt werden, fehlerhafte Berichte entfernt werden.” (PEI FAQ, Abschnitt „Warum können sich Fallzahlen im Laufe der Zeit ändern?”, Stand 09.06.2026)
„Ja, Mehrfachmeldungen sind möglich. Sie werden in der Datenbank jedoch zusammengeführt. Dies kann im Einzelfall auch mit zeitlichem Verzug geschehen, wenn erst durch Recherchen zu der Meldung offensichtlich wird, dass es sich um eine Doppelmeldung handelt.” (PEI FAQ, Stand 28.03.2024)
„Unterschiedliche Angaben zu Hintergrundinzidenzen in der Literatur, fehlende Informationen bezüglich des Intervalls zwischen Impfung und Symptombeginn sowie der Exposition, Meldeverzug und etwas kürzere Nachbeobachtungszeiten für zuletzt verimpfte Dosen stellen Limitationen der OvE Analyse dar.” (PEI FAQ, Abschnitt „Welche Limitationen sind bei der Observed versus Expected Analyse zu beachten?”, Stand 16.04.2024)
Zur Interpretation.
„Wichtig zu wissen. Weder allein aus der Anzahl an Verdachtsfallmeldungen, die das Paul Ehrlich Institut im Rahmen des Spontanmeldesystems erhält, noch aus deren Melderaten kann auf die Häufigkeit von (bestätigten) Nebenwirkungen geschlossen werden.” (PEI FAQ)
Um die Grenzen der Spontanerfassung wenigstens ausschnittweise zu überbrücken, hat das PEI für die COVID 19 Impfstoffe parallel die aktive Beobachtungsstudie SafeVac 2.0 durchgeführt, in der die Teilnehmerzahl bekannt war und Reaktionen tagesgenau dokumentiert wurden (PEI FAQ, Abschnitt SafeVac 2.0).
Zum institutionellen Rahmen der Meldedaten in Europa verweist das PEI auf die EudraVigilance Datenbank der Europäischen Arzneimittelagentur.
„Alle Arzneimittelbehörden der EWR Mitgliedstaaten sowie die Zulassungsinhaber und Sponsoren klinischer Prüfungen im EWR tragen entsprechend der bestehenden rechtlichen Verpflichtungen die bei ihnen eingegangen Verdachtsfallmeldungen innerhalb festgelegter Fristen ein.” (PEI, Daten zu Arzneimittelnebenwirkungen)
Die PEI Position bestätigt damit auf einer allgemeinen Ebene, was der ICAN Aktenfund für die USA konkret zeigt. Die Gesamtzahl aufgetretener Reaktionen ist unbekannt, Meldeverzug ist ein anerkanntes Phänomen, und die Meldezahl darf nicht als Häufigkeit gelesen werden.
5. Zusammenfassung des Musters
Die folgende Tabelle stellt die drei Quellen entlang derselben Fragen gegenüber.
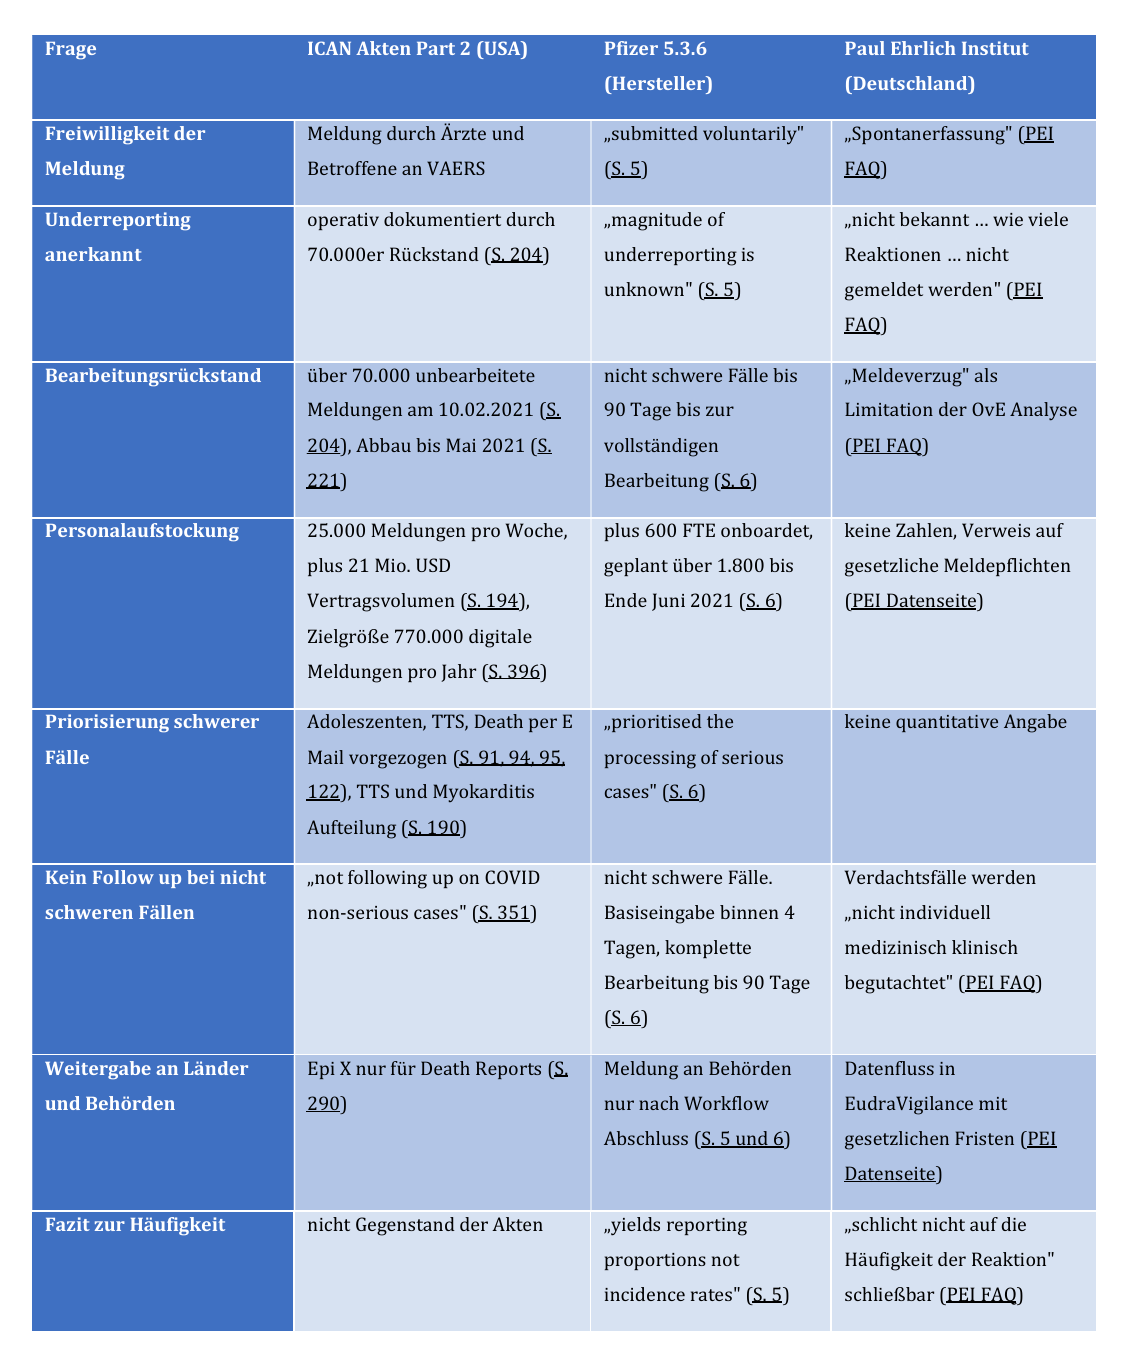
Aus dieser Zusammenschau folgen drei nüchterne Schlussfolgerungen.
Erstens. Spontanmeldesysteme unterschätzen strukturell, weil Meldung freiwillig ist und weil viele Faktoren die Meldebereitschaft beeinflussen. Behörden und Hersteller sagen das selbst.
Zweitens. In der Anfangsphase großer Impfkampagnen ist die Unterschätzung besonders groß, weil sehr viele Meldungen auf noch nicht ausgebaute Bearbeitungskapazitäten treffen. Die ICAN Akten dokumentieren das für die USA in Form eines 70.000 Meldungen umfassenden Rückstands, die zeitgleiche Pfizer Aufstockung um bis zu 1.800 zusätzliche Beschäftigte für die Herstellerseite.
Drittens. Meldezahlen dürfen nicht als Nebenwirkungshäufigkeit gelesen werden. Wer die Wirkung eines Impfstoffs quantitativ beurteilen will, braucht aktive Studien mit bekannter Teilnehmerzahl (wie SafeVac 2.0) und Vergleich mit erwarteten Häufigkeiten. Die reine Meldezahl liefert Signale, keine Raten.
6. Bedeutung der SafeVac App 2.0
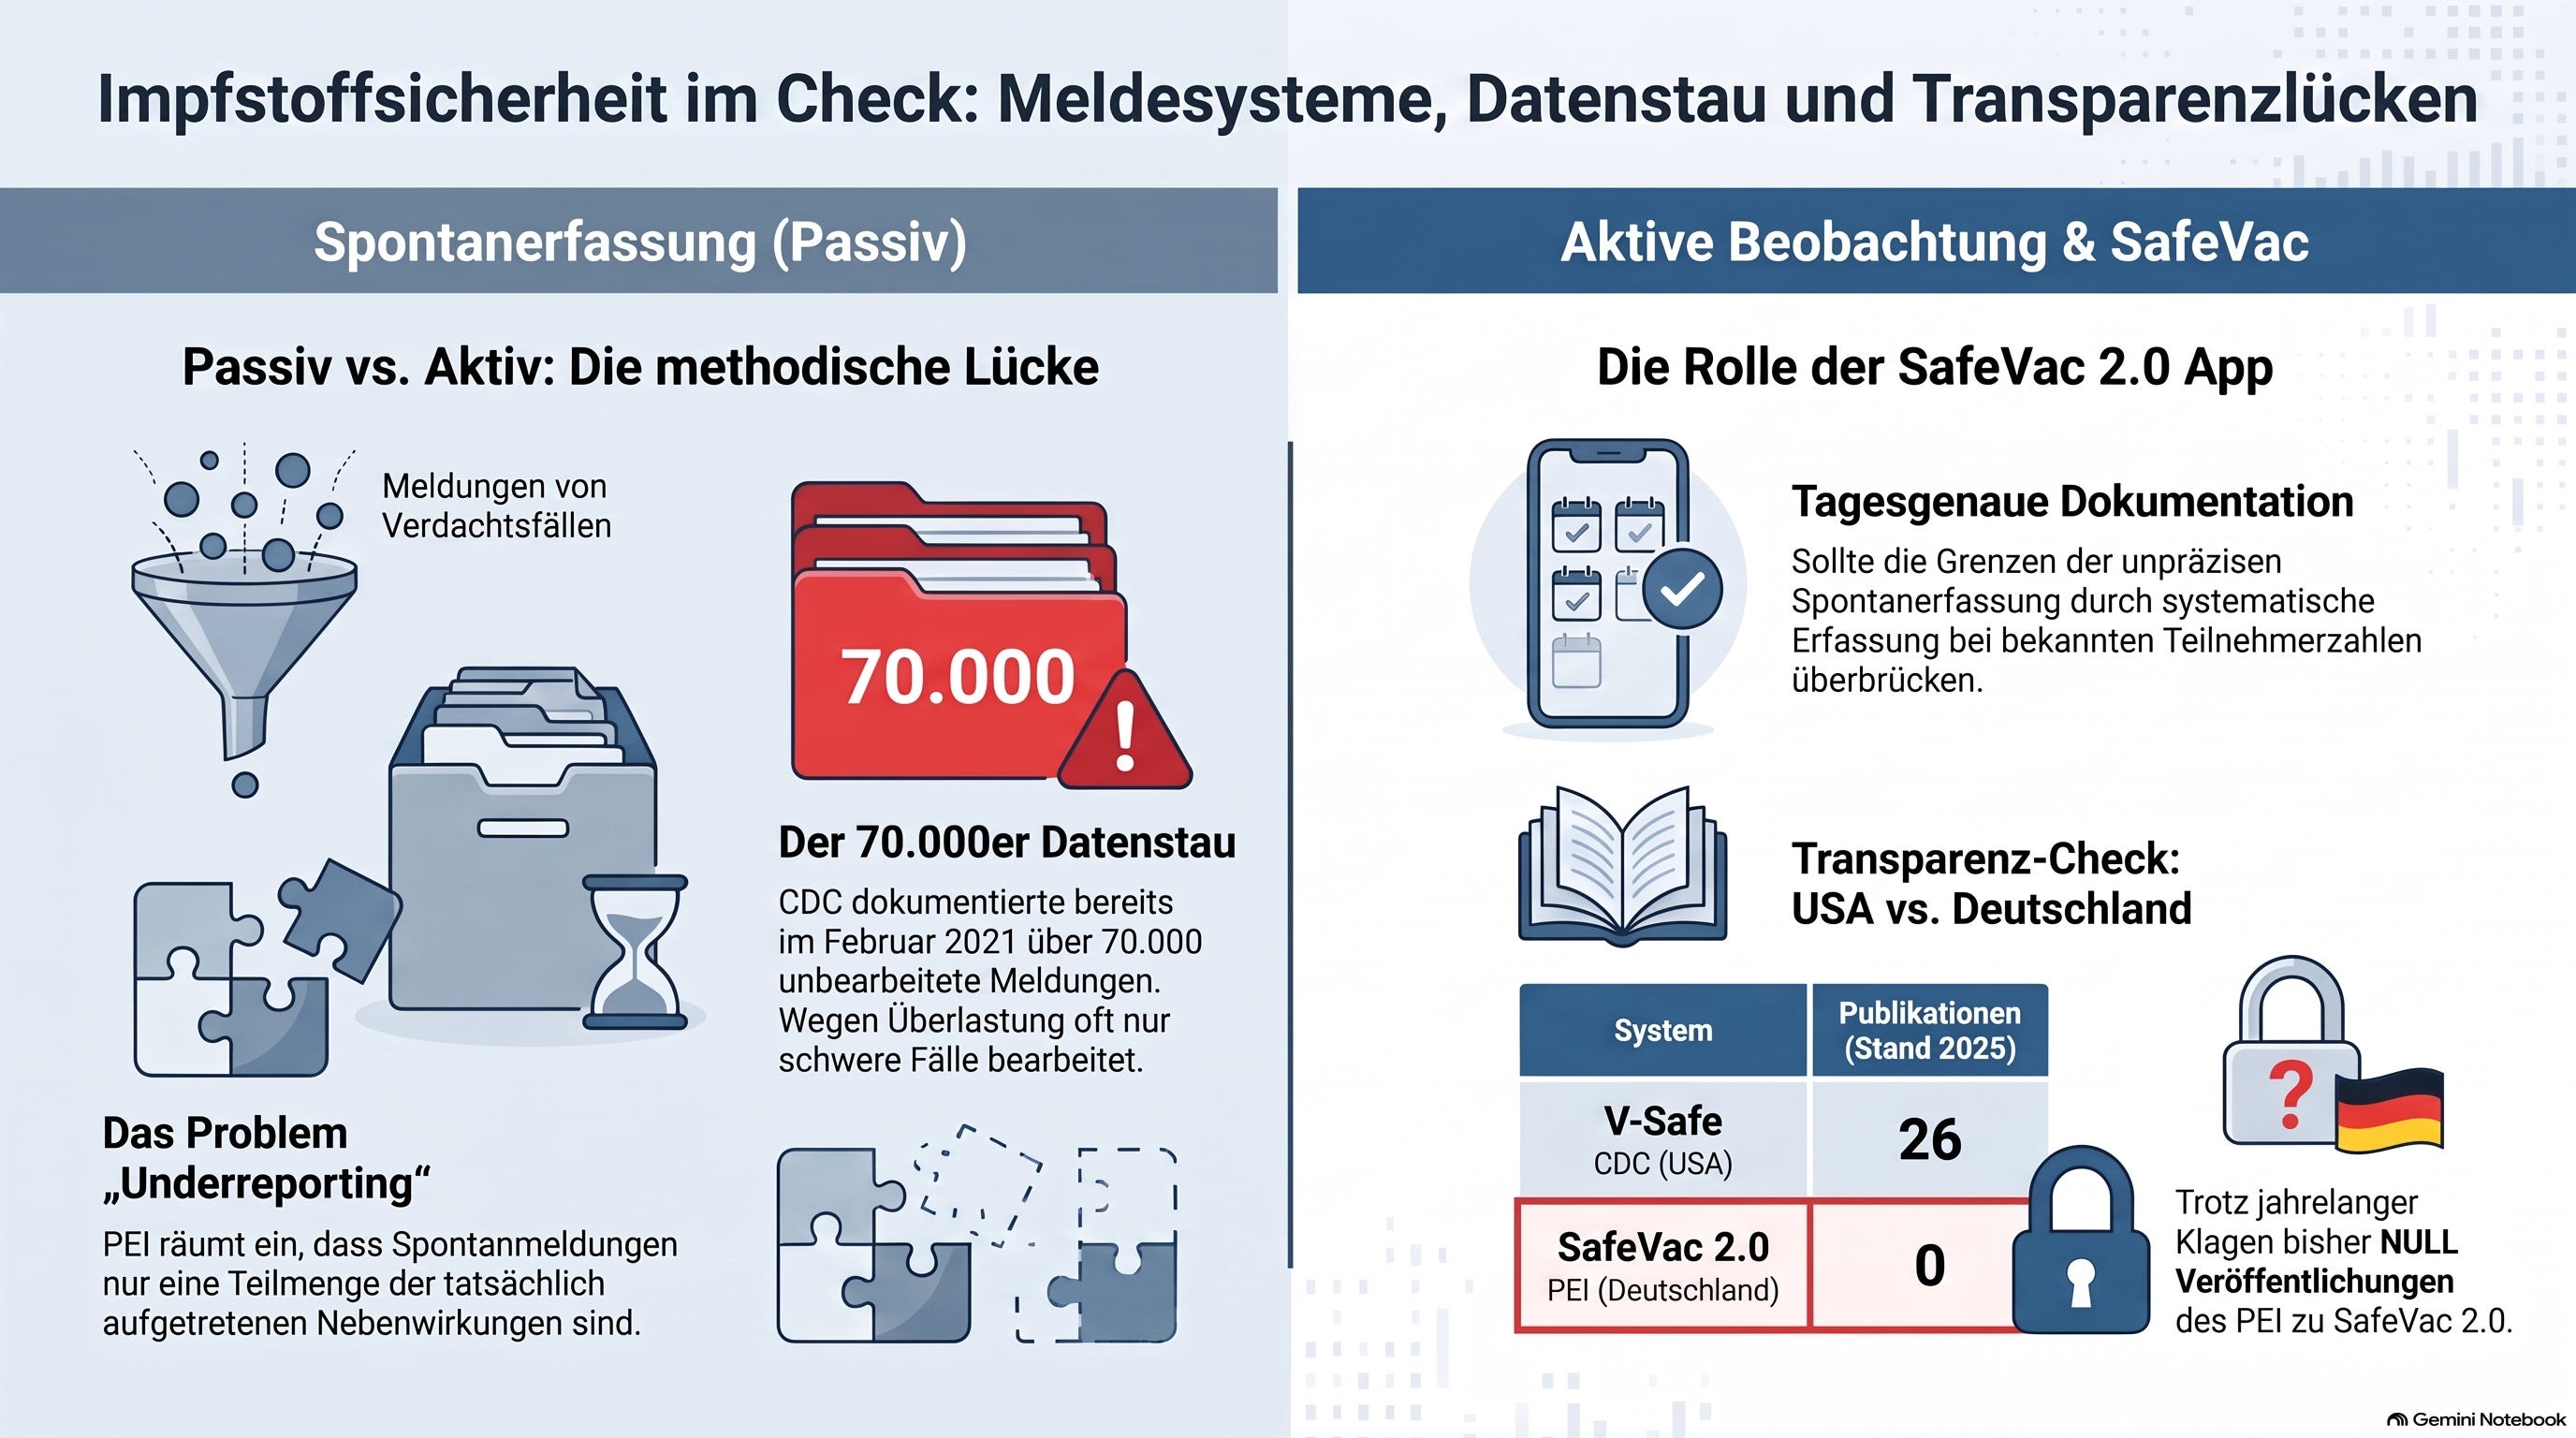
Die einzige aktive deutsche Beobachtungsstudie, die überhaupt in der Lage gewesen wäre, dem passiven Spontanmeldesystem eine belastbare Häufigkeitsschätzung entgegenzusetzen, hat ihre Ergebnisse bis heute nicht öffentlich vorgelegt.
Damit fehlt der zentrale Referenzdatensatz, auf den das PEI selbst verweist, wenn es die Grenzen der Spontanmeldung beschreibt. Für die öffentliche Kommunikation der COVID Impfstoffe als „safe and effective” bedeutet das drei Dinge.
Erstens auf der Seite der Sicherheit. Die Aussage „sicher” beruht in Deutschland auf zwei Datenpfaden. Den freiwilligen Meldungen an das PEI und der aktiven Erfassung über die SafeVac App. Die neuen ICAN Akten belegen, dass der freiwillige Pfad in den USA in der Startphase 70.000 Meldungen im Rückstand hatte und nicht schwere Fälle gar nicht mehr nachverfolgt wurden (ICAN FOIA 23 00363 Part 2, S. 204 und 351). Der aktive Pfad in Deutschland ist im Ergebnis weder publiziert noch als Rohdatensatz zugänglich. Damit ist die öffentliche Aussage „sicher” faktisch auf einen unvollständigen passiven Datenstrom gestützt, während der aktive Datenstrom, den das PEI selbst als aussagekräftig bezeichnet hat, geheim bleibt.
Zweitens auf der Seite der Wirksamkeit. Der PEI Text zur SafeVac App enthält ausdrücklich die Frage nach dem Infektionsschutz. „Gegenstand der Abfrage ist auch, ob die Impfung vor einer SARS CoV2 Infektion geschützt hat oder ob eine Infektion beziehungsweise COVID 19 Erkrankung aufgetreten ist”. Die deutsche Datenbasis, die einen realen Infektionsschutz unter Feldbedingungen hätte messen können, ist damit nicht nur für die Sicherheitsfrage, sondern auch für die Wirksamkeitsfrage relevant. Auch dieser Teil ist geheim.
Drittens auf der Seite der wissenschaftlichen Prüfbarkeit. Eine Aussage wie „safe and effective” ist im wissenschaftlichen Sinn erst dann belegt, wenn die zugrundeliegenden Daten unabhängig überprüft werden können. Genau dieser Schritt fehlt. Das PEI verweist auf die aktive Studie, veröffentlicht ihre Ergebnisse nicht, gibt die Rohdaten nicht heraus und legt sich nicht fest, ob es sich um Pharmakovigilanz oder Forschung handelt. Damit ist die Behauptung “safe and effective” wissenschaftlich nicht überprüfbar.
7. Zitierte Quellen
ICAN FOIA 23 00363 Part 2. Freigegebene CDC und GDIT Vertragsakten, 478 Seiten, publiziert am 09.09.2026. PDF unter icandecide.org. Einordnende Pressemitteilung unter icandecide.org, 15.09.2026.
Pfizer, „5.3.6 Cumulative Analysis of Post authorization Adverse Event Reports of PF 07302048 (BNT162b2) received through 28 Feb 2021”, datiert 30.04.2021, freigegeben durch PHMPT. PDF unter phmpt.org.
Paul Ehrlich Institut, „Daten zu Arzneimittelnebenwirkungen”. Themenseite unter pei.de, Stand 17.07.2026.
Paul Ehrlich Institut, „FAQ Arzneimittelsicherheit”. Unter pei.de, einzelne Abschnitte zuletzt aktualisiert zwischen 28.03.2024 und 09.06.2026.
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]