
Teil 1:
Das PEI hat die Unterlagen am 12.10.2026 der Enquete Kommission des Bundestages übermittelt und zugleich veröffentlicht. Nach eigener Angabe sind sie bis auf gesetzlich gebotene Schwärzungen unverändert. Das PEI weist darauf hin, dass einzelne Äußerungen „nicht zwangsläufig als offizielle Position“ der Behörde zu verstehen seien.
„Einzelne Äußerungen sind daher nicht zwangsläufig als offizielle Position des Paul-Ehrlich-Instituts zu verstehen“ (S. 1) und „Die Unterlagen werden – abgesehen von gesetzlich zwingend erforderlichen Schwärzungen – unverändert veröffentlicht.“ (S. 2).
(PEI Akte, PDF S. 1 bis 3, Vortext)
Ob die Sammlung alle Unterlagen der 15 Sitzungen enthält, lässt sich von außen nicht prüfen. Für die Sitzung vom 04.01.2021 gibt es zum Beispiel nur eine Tagesordnung mit Hintergrundpapier, kein Ergebnisprotokoll.
Für die Sitzung des Externen Krisenstabs vom 04. Januar 2021 liegt eine Tagesordnung mit Hintergrundinformationen vor, die eine interne fachliche Diskussion im Rahmen des COVID-19-Krisenmanagements des Paul-Ehrlich-Instituts nach der Zulassung des ersten COVID-19-Impfstoffs in Europa und während der Frühphase der COVID-19-Impfkampagne in Deutschland dokumentieren. Während dieser Phase war der COVID-19-Impfstoff knapp, was zu intensiven politischen Diskussionen über die Strategie der Zweitimpfung führte.
Das PEI ordnet in seiner Stellungnahme einzelne Stellen in eigenen Antworten auf “häufige Fragen” ein, wobei sich die Frage stellt, wer diese Fragen angeblich gestellt hat. Diese Einordnung ist jedoch nur eine Stellungnahme der Behörde und kein Beweis.
Wichtig ist auch die genaue Abgrenzung der Beteiligten.
Das PEI ist eine Bundesoberbehörde im Geschäftsbereich des BMG. Es bewertet Impfstoffe, gibt Chargen frei und überwacht Nebenwirkungen.
Das BfArM ist eine andere Behörde und für die meisten übrigen Arzneimittel und Medizinprodukte zuständig.
Die Zulassung der Corona Impfstoffe erteilte die EU Kommission auf Empfehlung des Ausschusses CHMP der Europäischen Arzneimittelagentur EMA.
Das PEI war dort Mitglied, aber nicht allein entscheidend.
Die Ständige Impfkommission (STIKO) beim Robert Koch Institut gibt Impfempfehlungen. Sie ist weder Zulassungsbehörde noch Teil des PEI.
Wo in diesem Bericht von „der Politik“ die Rede ist, sind Minister, Staatssekretäre und die Leitungsebene des BMG gemeint, nicht die Fachreferate.
Einordnung der neuen Protokolle in die drei bisherigen Bestände
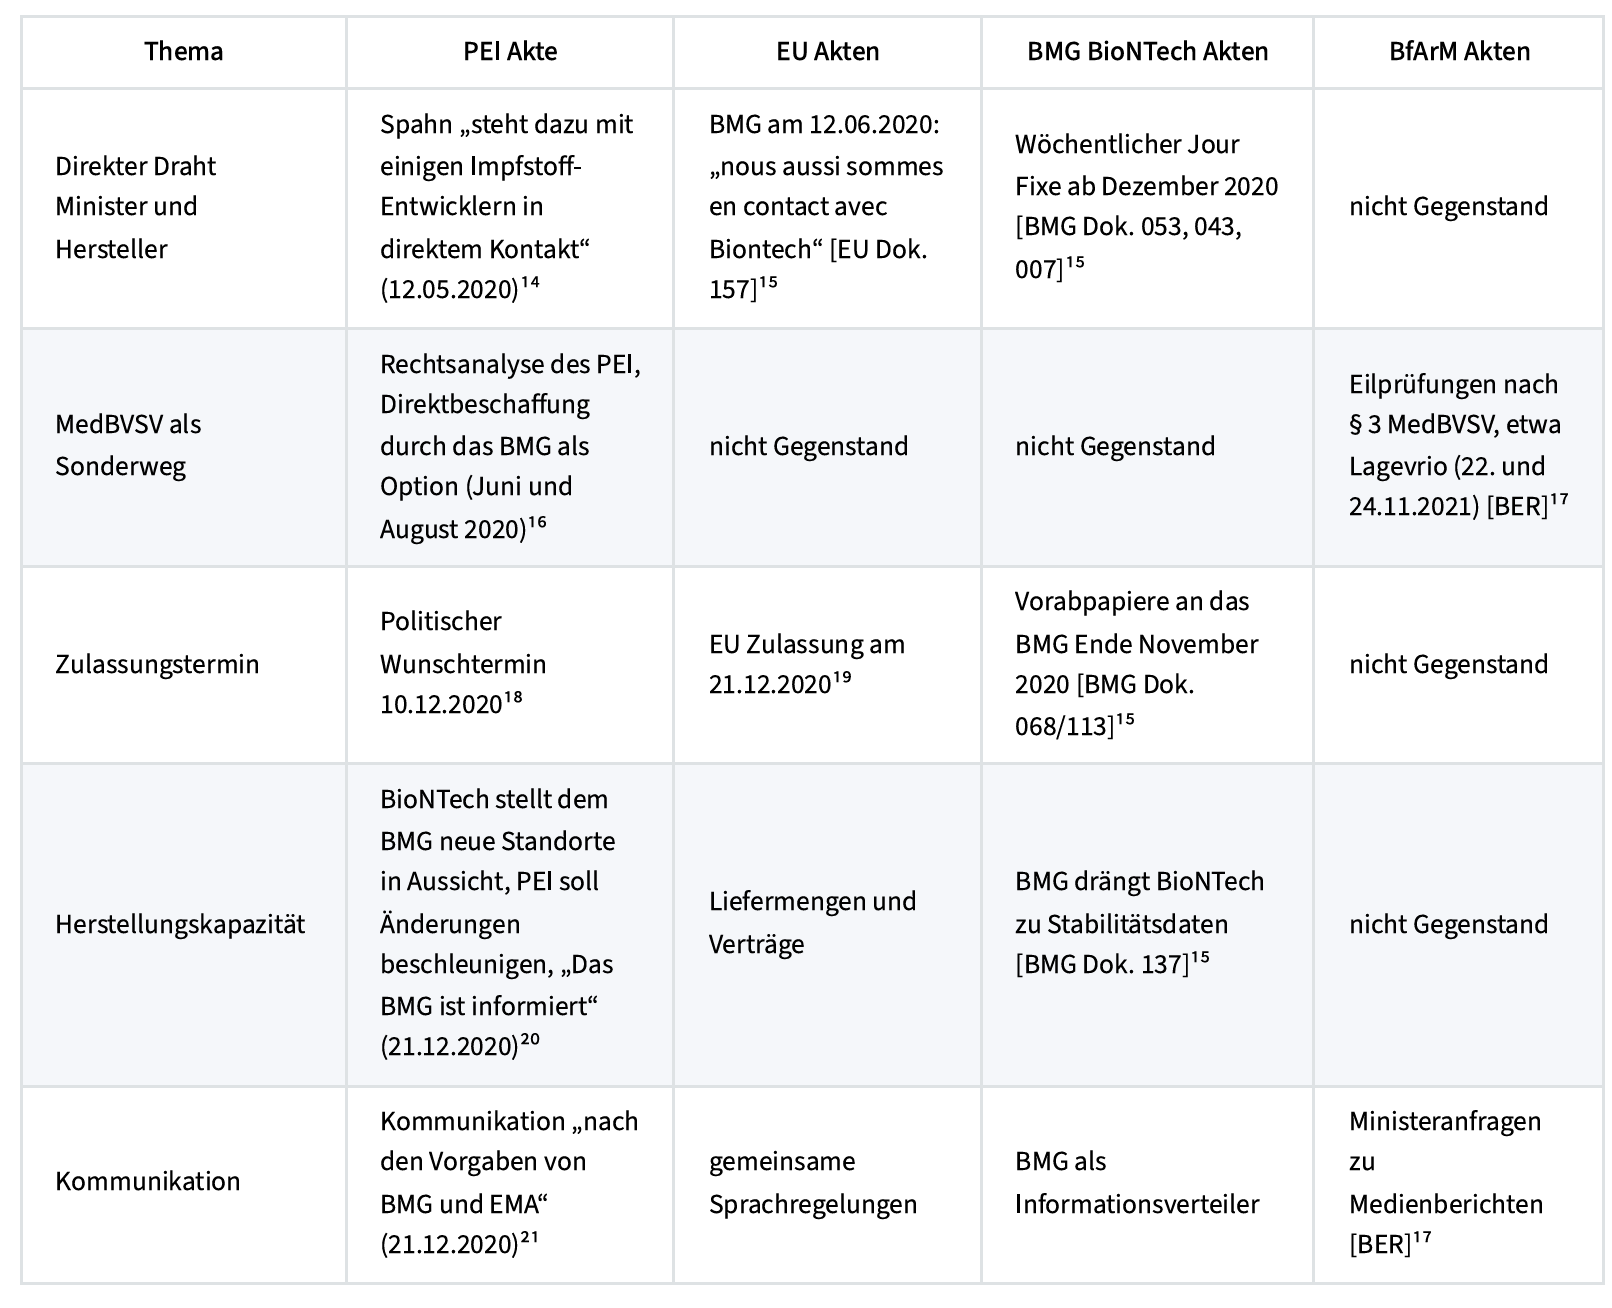
Die PEI Akte bestätigt damit den Kern der bisherigen Befunde zur Sonderrolle des BMG. Sie verschiebt aber einen Punkt. Das PEI war über den direkten Kontakt des Ministers zu den Herstellern spätestens im Mai 2020 im Bild und wurde im Dezember 2020 selbst in Gespräche mit BioNTech über Kapazitäten einbezogen.
Nachgewiesener Einfluss der Politik auf die Wissenschaft
Als „nachgewiesen“ gilt hier nur, was in der Akte schriftlich steht: eine Bitte, ein Auftrag, ein Termin oder eine Anfrage, die ausdrücklich der Politik zugeschrieben wird. Ob die Politik damit die Wissenschaft verbiegen wollte, sagt die Akte nicht. Sie zeigt nur, welcher Druck ankam und wie die Fachleute darauf reagierten.
Mai 2020: Impfstoff vor der Zulassung
Die erste Sitzung des Externen Krisenstabs am 12.05.2020 beginnt mit dem Satz: „Wachsender Druck“ auf einen Einsatz „im Notfall auch ohne Zulassung“. Das BMG diskutiere „bereits Gesetzesvorhaben, über die ein Impfstoff ggf. noch vor der offiziellen Zulassung eingesetzt werden könnte“, und Spahn stehe dazu mit Entwicklern in direktem Kontakt. Der Auftrag an das PEI lautet: „Entwicklung einer rechtlich sauberen und fachlich vertretbaren Lösung zur Einführung eines Impfstoffs in Deutschland noch vor der Zulassung“.
Die Fachleute im Raum halten dagegen. Es sei „ein extrem heikles Thema mit großem Impact“, die Datenlage für alle Impfstoffe „noch zu vorläufig“, mögliche Impfstoffrisiken könnten „sehr schwerwiegende Auswirkungen“ haben. Die Leitung zieht trotzdem in Richtung Flexibilität: Die EMA sei „zu unbeweglich“, das PEI müsse „über die EMA hinausdenken“.
Hier liegt der Satz, der die Öffentlichkeit am meisten beschäftigt hat. Bei einer Direktbeschaffung durch den Bund nach MedBVSV läge „die Verantwortung für ein wenig geprüftes Arzneimittel beim BMG und nicht beim PEI“.⁹ Das PEI erklärt den Satz heute mit der unübersichtlichen Lage zu Beginn der Pandemie.¹² Das ändert nichts daran, dass im Mai 2020 schriftlich festgehalten wurde, man ziehe einen wenig geprüften Impfstoff in Betracht und wolle die Verantwortung dafür dem Ministerium überlassen.
Sommer 2020: Die MedBVSV als Ausweg
Im Juni und August 2020 analysierte das PEI die neue Verordnung genauer. Drei Befunde stechen heraus.
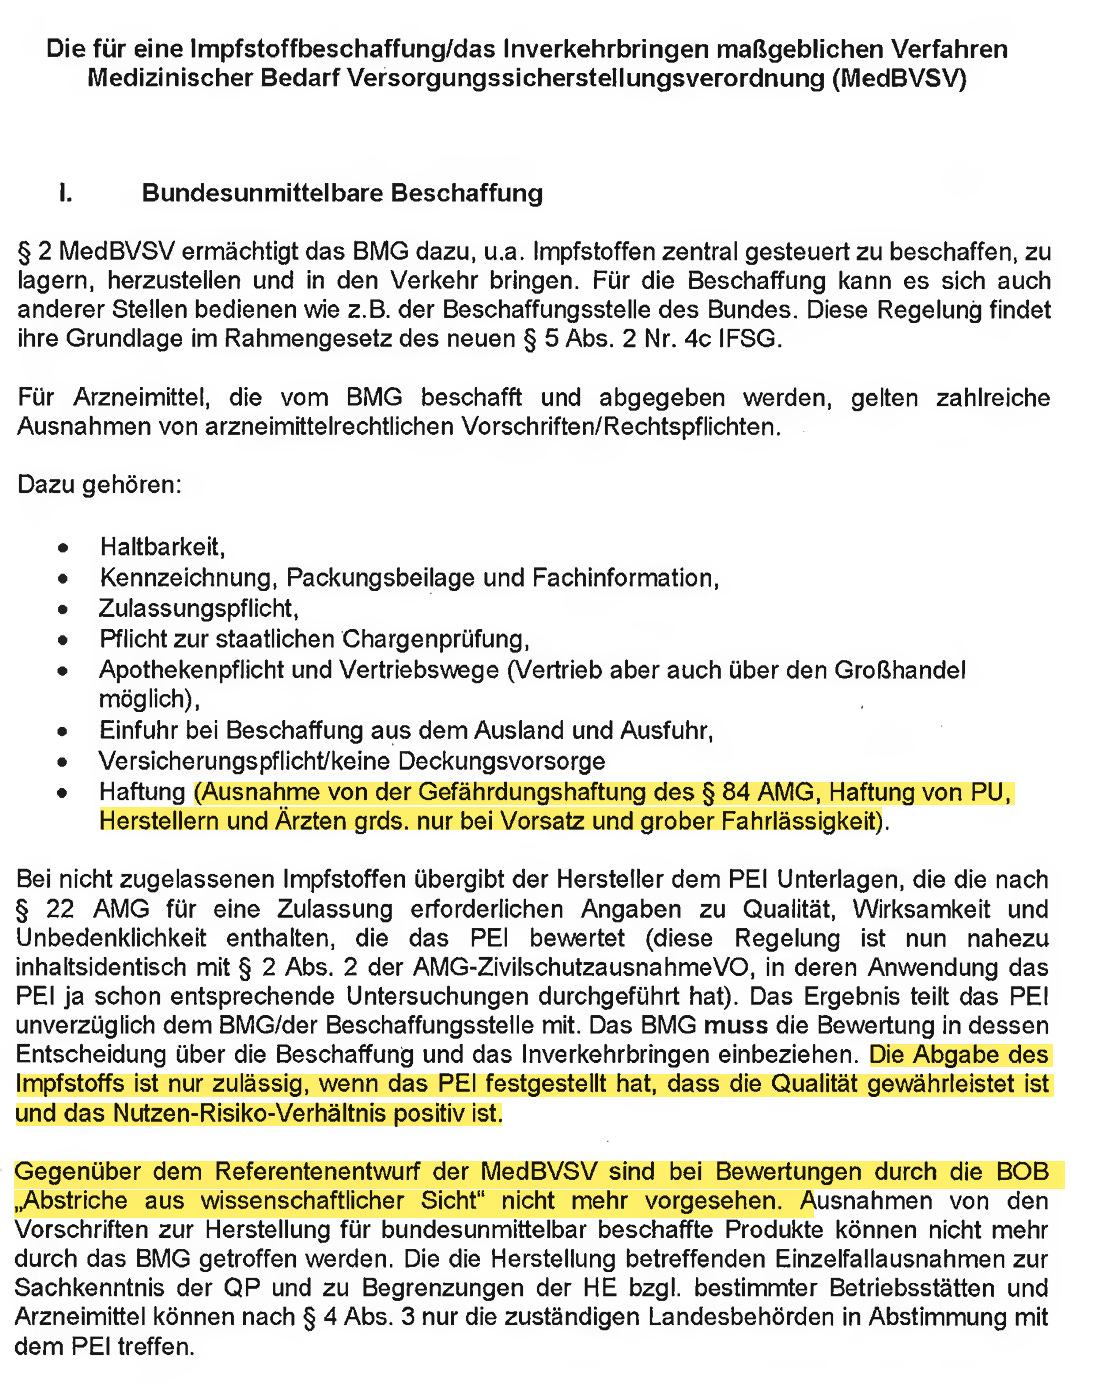
Erstens: Der Referentenentwurf der Verordnung sah bei Bewertungen durch die Bundesoberbehörden ausdrücklich „Abstriche aus wissenschaftlicher Sicht“ vor. In der beschlossenen Fassung war dieser Passus gestrichen. Neu war dafür, dass eine Abgabe nur zulässig ist, wenn das PEI Qualität und ein positives Nutzen Risiko Verhältnis festgestellt hat.
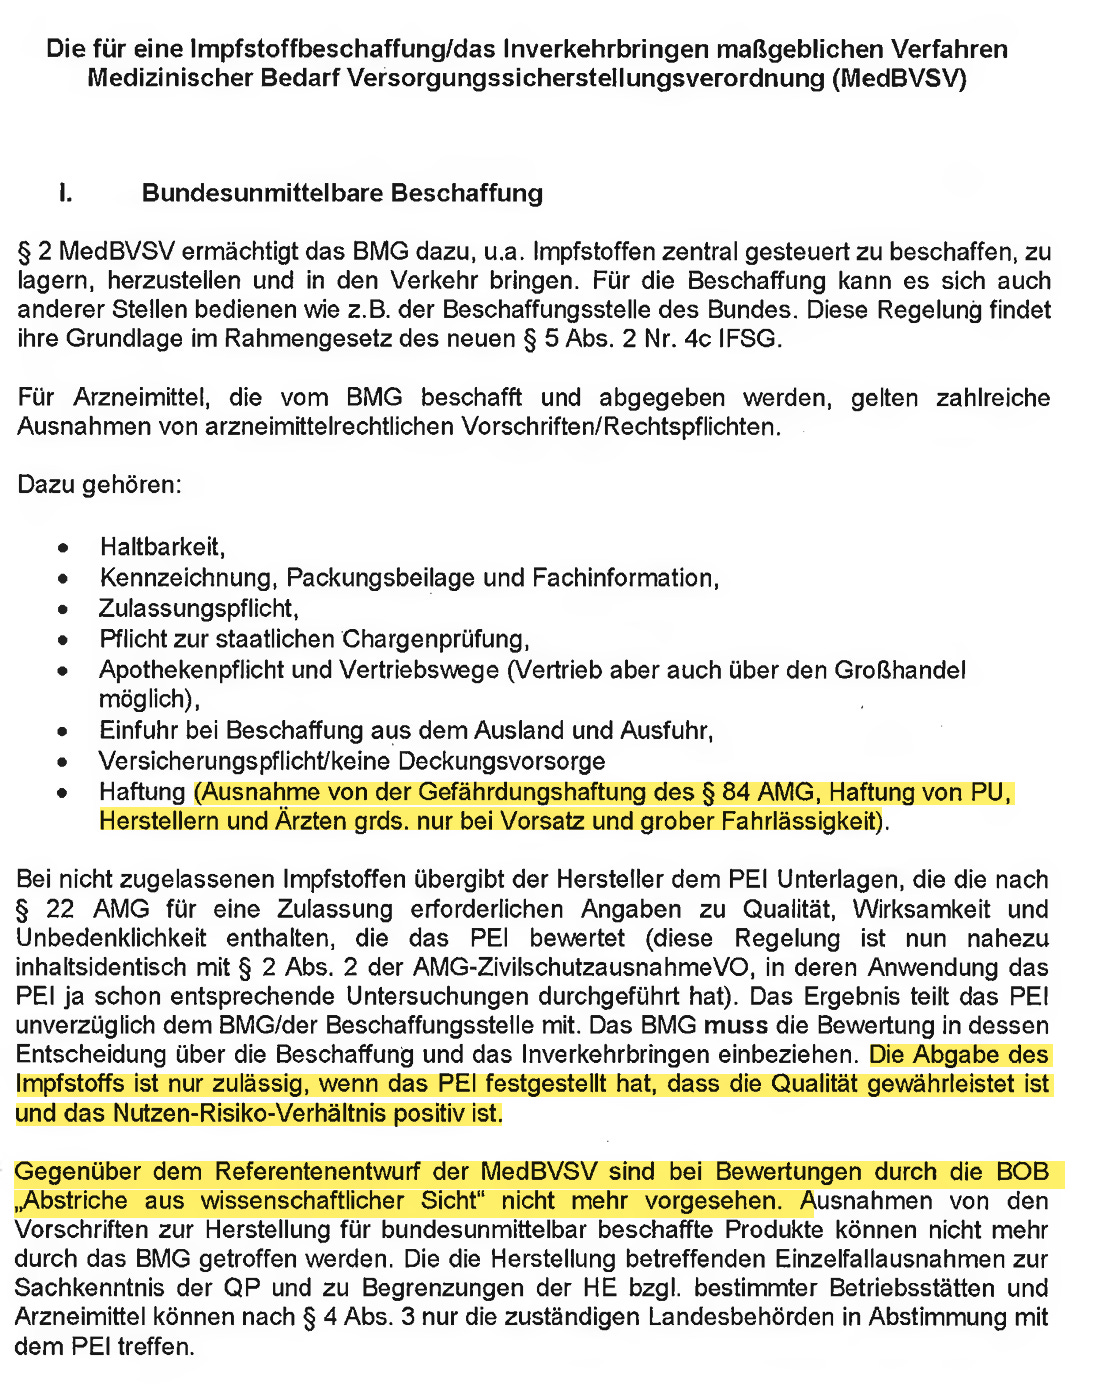
Der erste politische Entwurf wollte also wissenschaftliche Abstriche ausdrücklich zulassen. Die Endfassung stärkte die Fachbehörde wieder. Wer die Streichung bewirkte, ist in der Akte nicht dokumentiert. Das PEI schrieb selbst, es habe „weder genaue Kenntnis bzgl. der Änderungserwägungen“.
Zweitens: Bei einer Beschaffung durch den Bund fielen zentrale Schutzregeln weg. Dazu gehörten die Zulassungspflicht, die Gefährdungshaftung nach § 84 AMG und weitgehend die Haftung, die nur noch bei Vorsatz und grober Fahrlässigkeit greifen sollte.
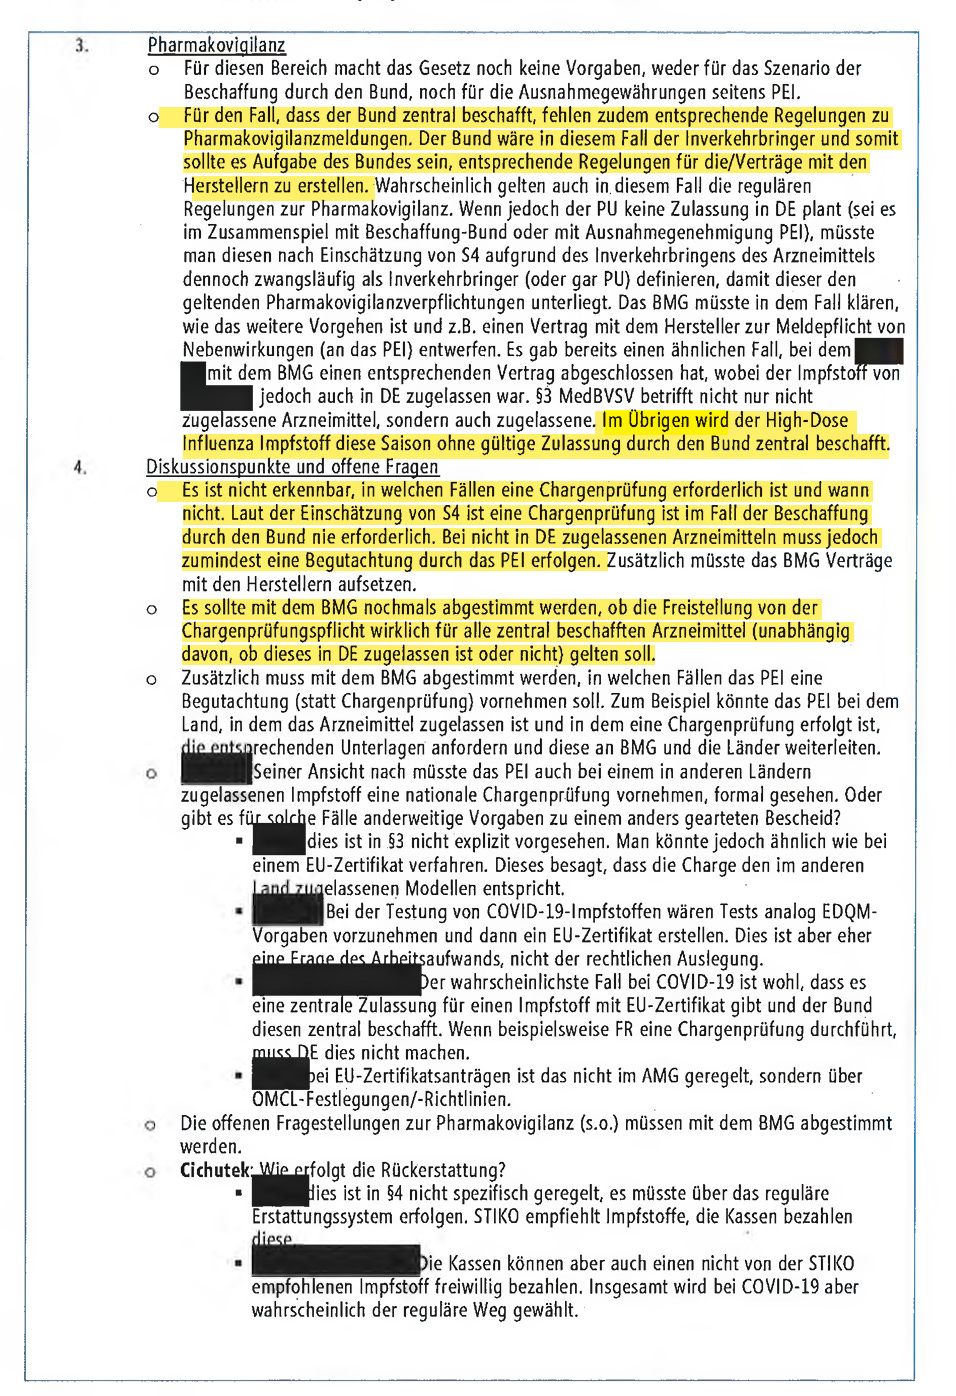
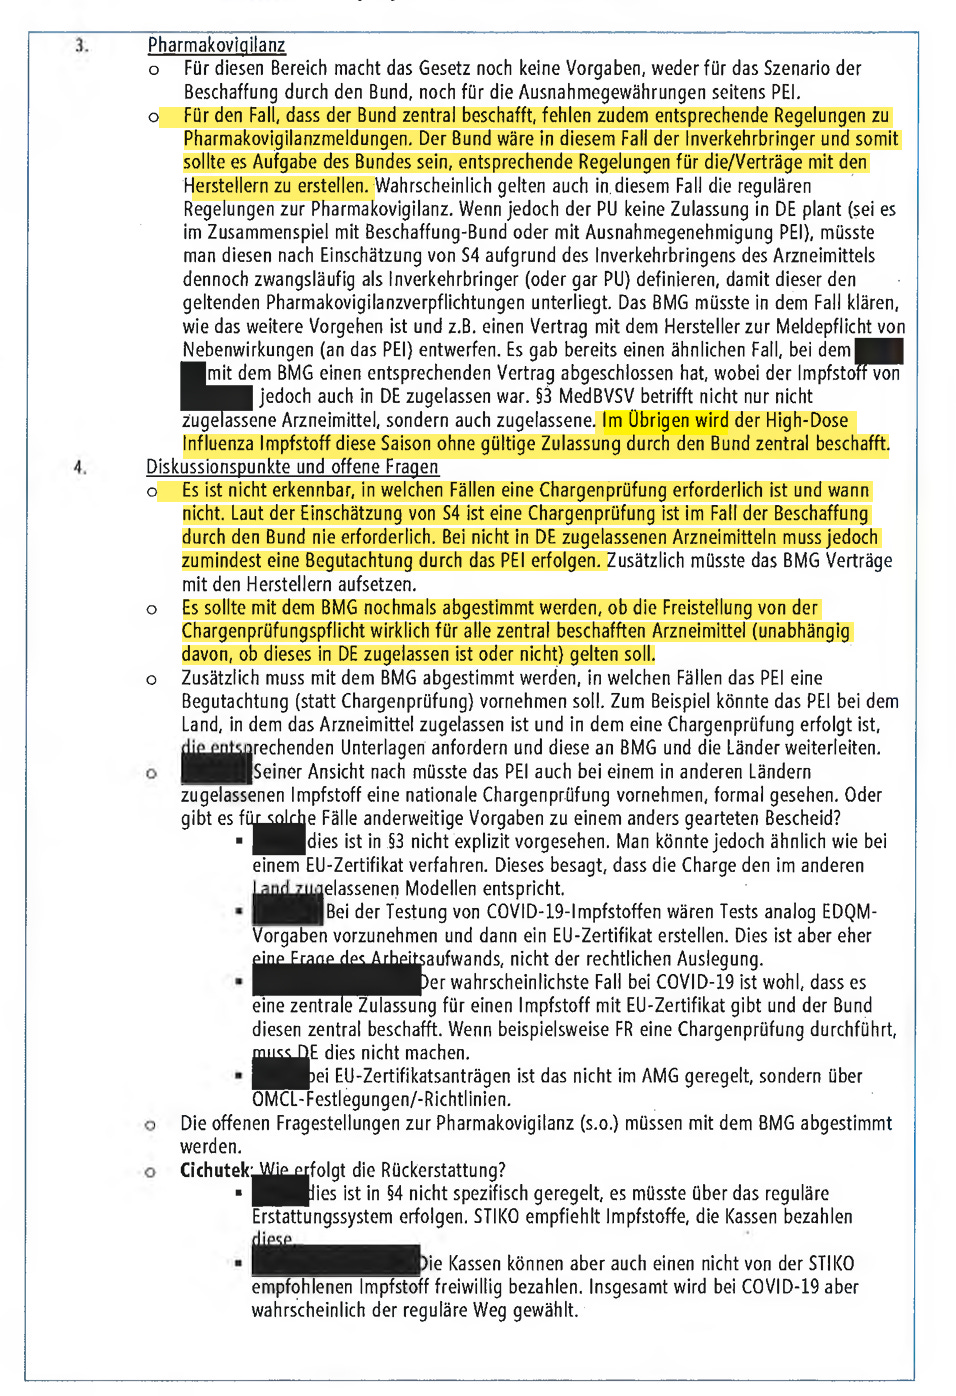
Nach Einschätzung der PEI Rechtsabteilung war eine Chargenprüfung in diesem Fall „nie erforderlich“. Für die Überwachung von Nebenwirkungen enthielt die Verordnung überhaupt keine eigenen Regeln.
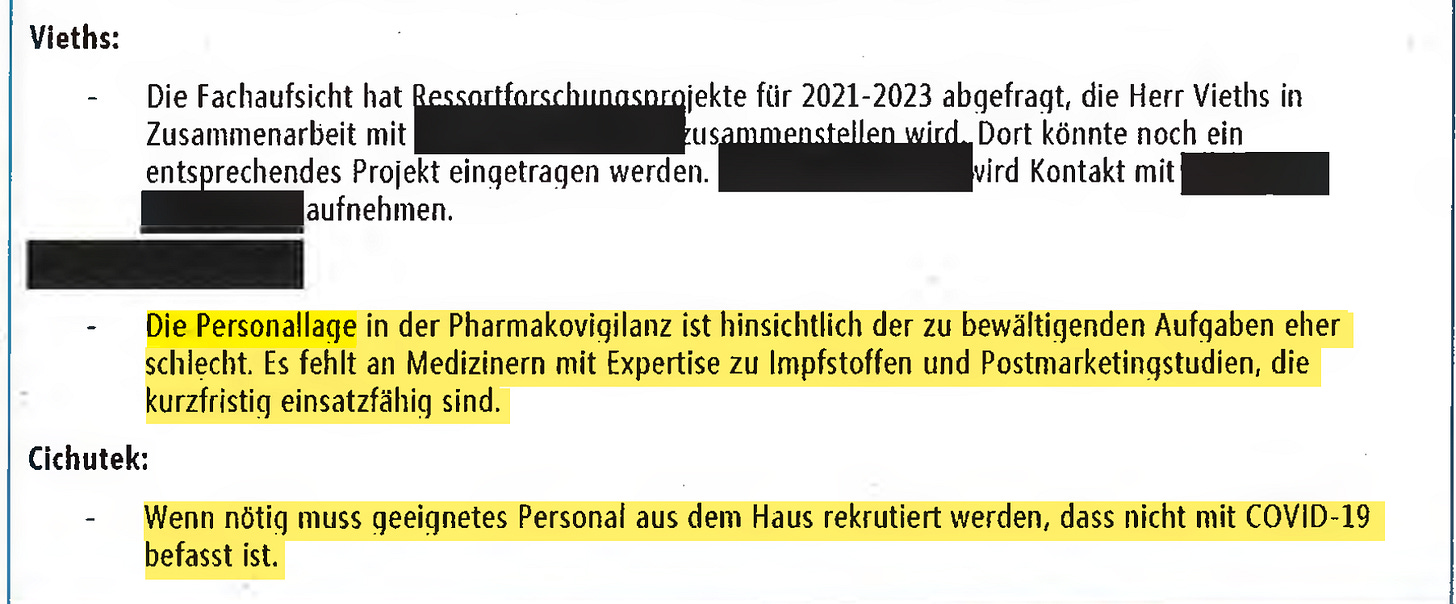
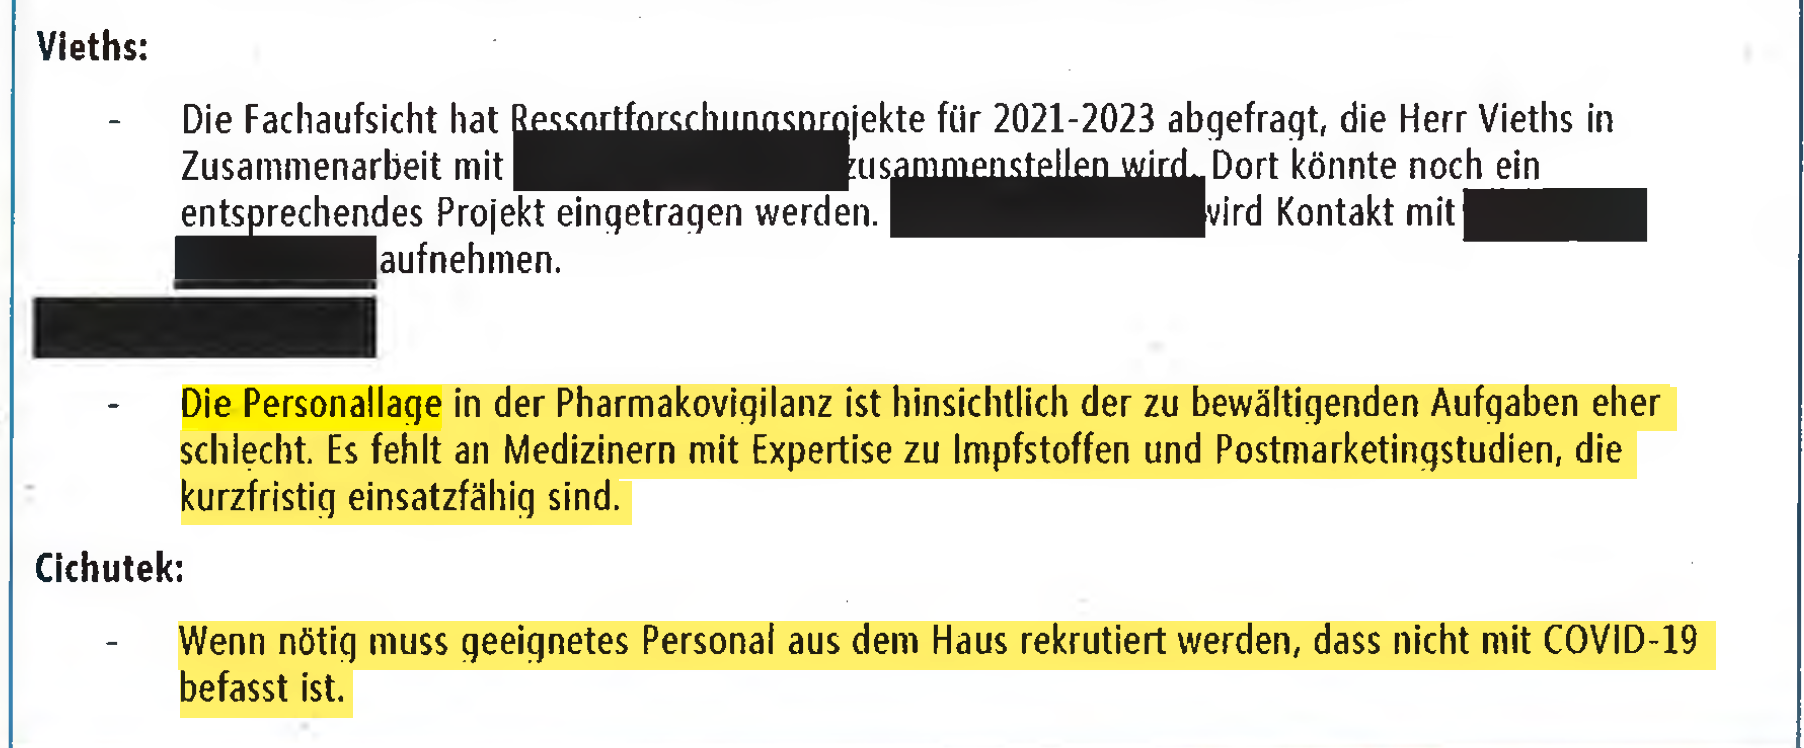
Nicht für die Pharmakovigilanz zuständig zu sein, kam dem PEI sicherlich entgegen, weil man dafür ohnehin kein Personal hatte.
Drittens: Der Weg wurde bereits genutzt. Das PEI notierte, dass ein Hochdosis Grippeimpfstoff „diese Saison ohne gültige Zulassung durch den Bund zentral beschafft“ werde.
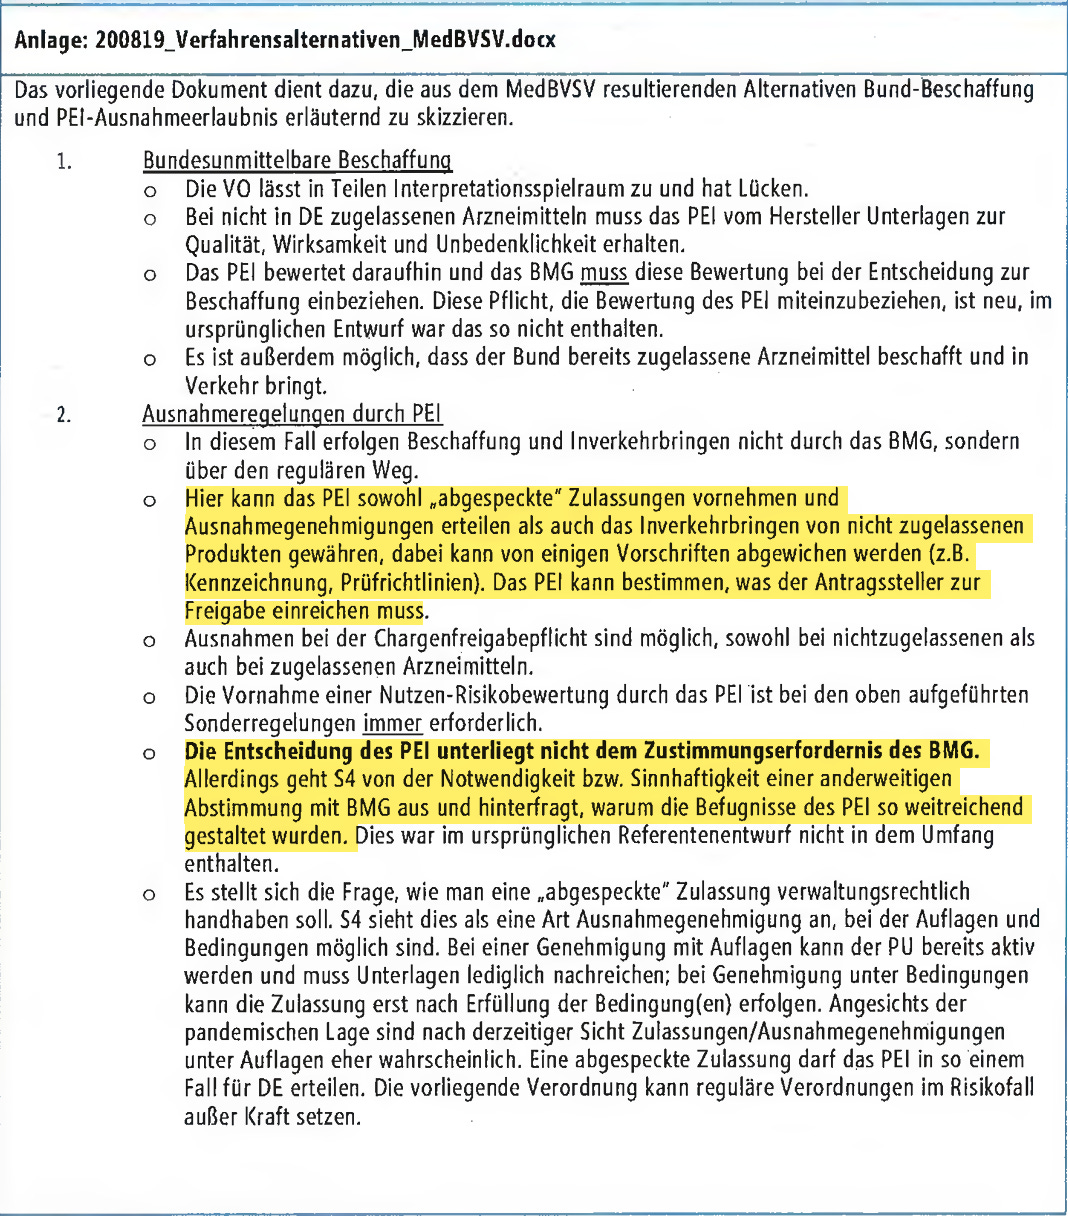
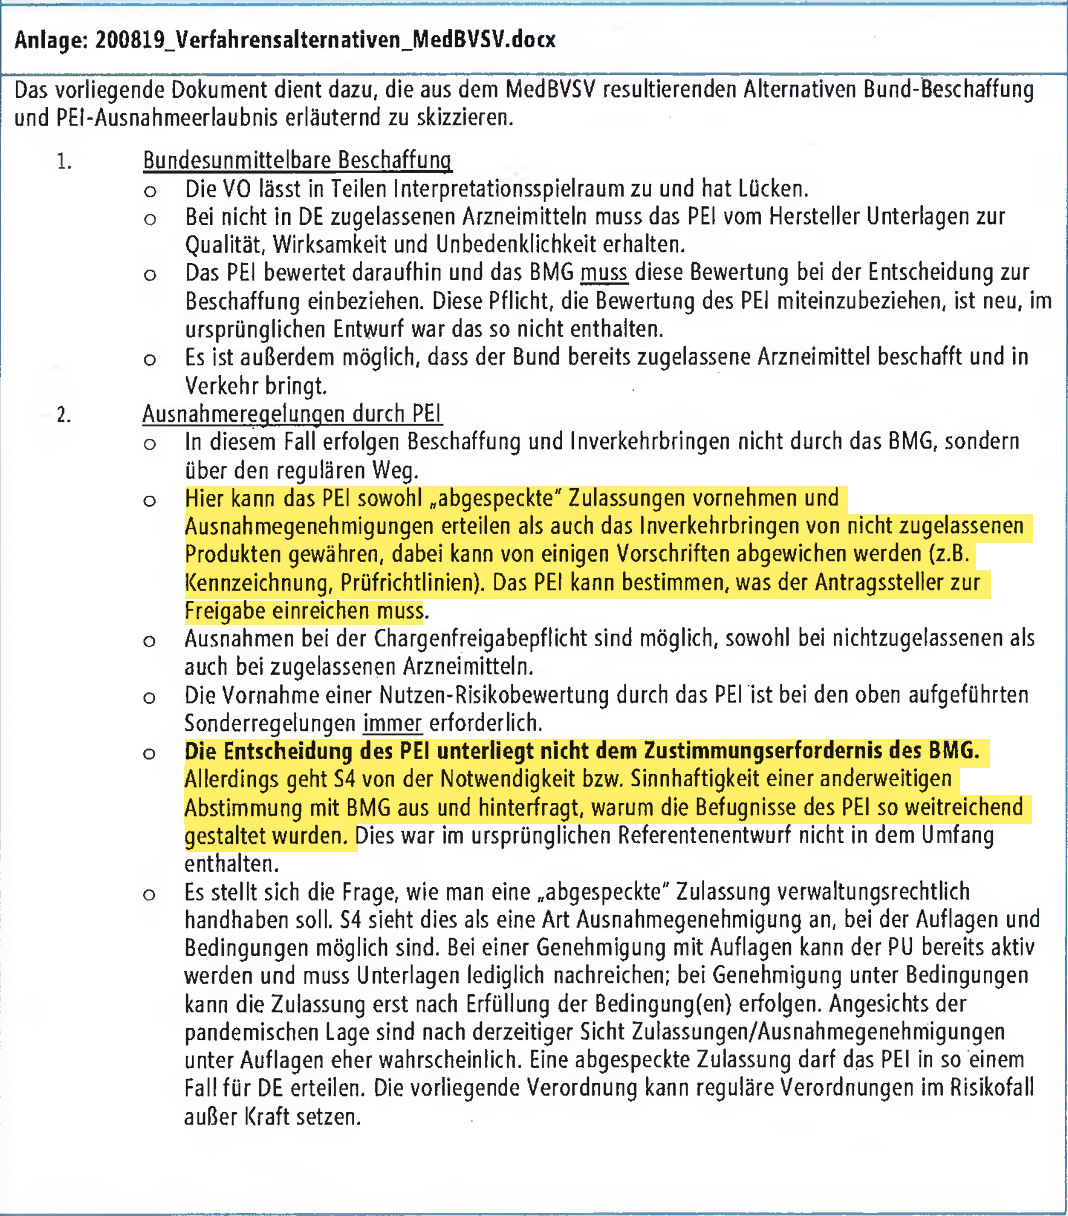
Viertens: Auf dem regulären Weg räumte die Verordnung dem PEI selbst weite Befugnisse ein. Es konnte „abgespeckte“ Zulassungen erteilen, nicht zugelassene Produkte in Verkehr bringen lassen und Ausnahmen von der Chargenfreigabe gewähren. Die Zustimmung des BMG war dafür nicht nötig. Die PEI Rechtsabteilung fand das „erstaunlich“, weil bei vergleichbaren Ausnahmen die Zustimmung des BMG ausdrücklich vorgeschrieben ist. Sie fragte, „warum die Befugnisse des PEI so weitreichend gestaltet wurden“.
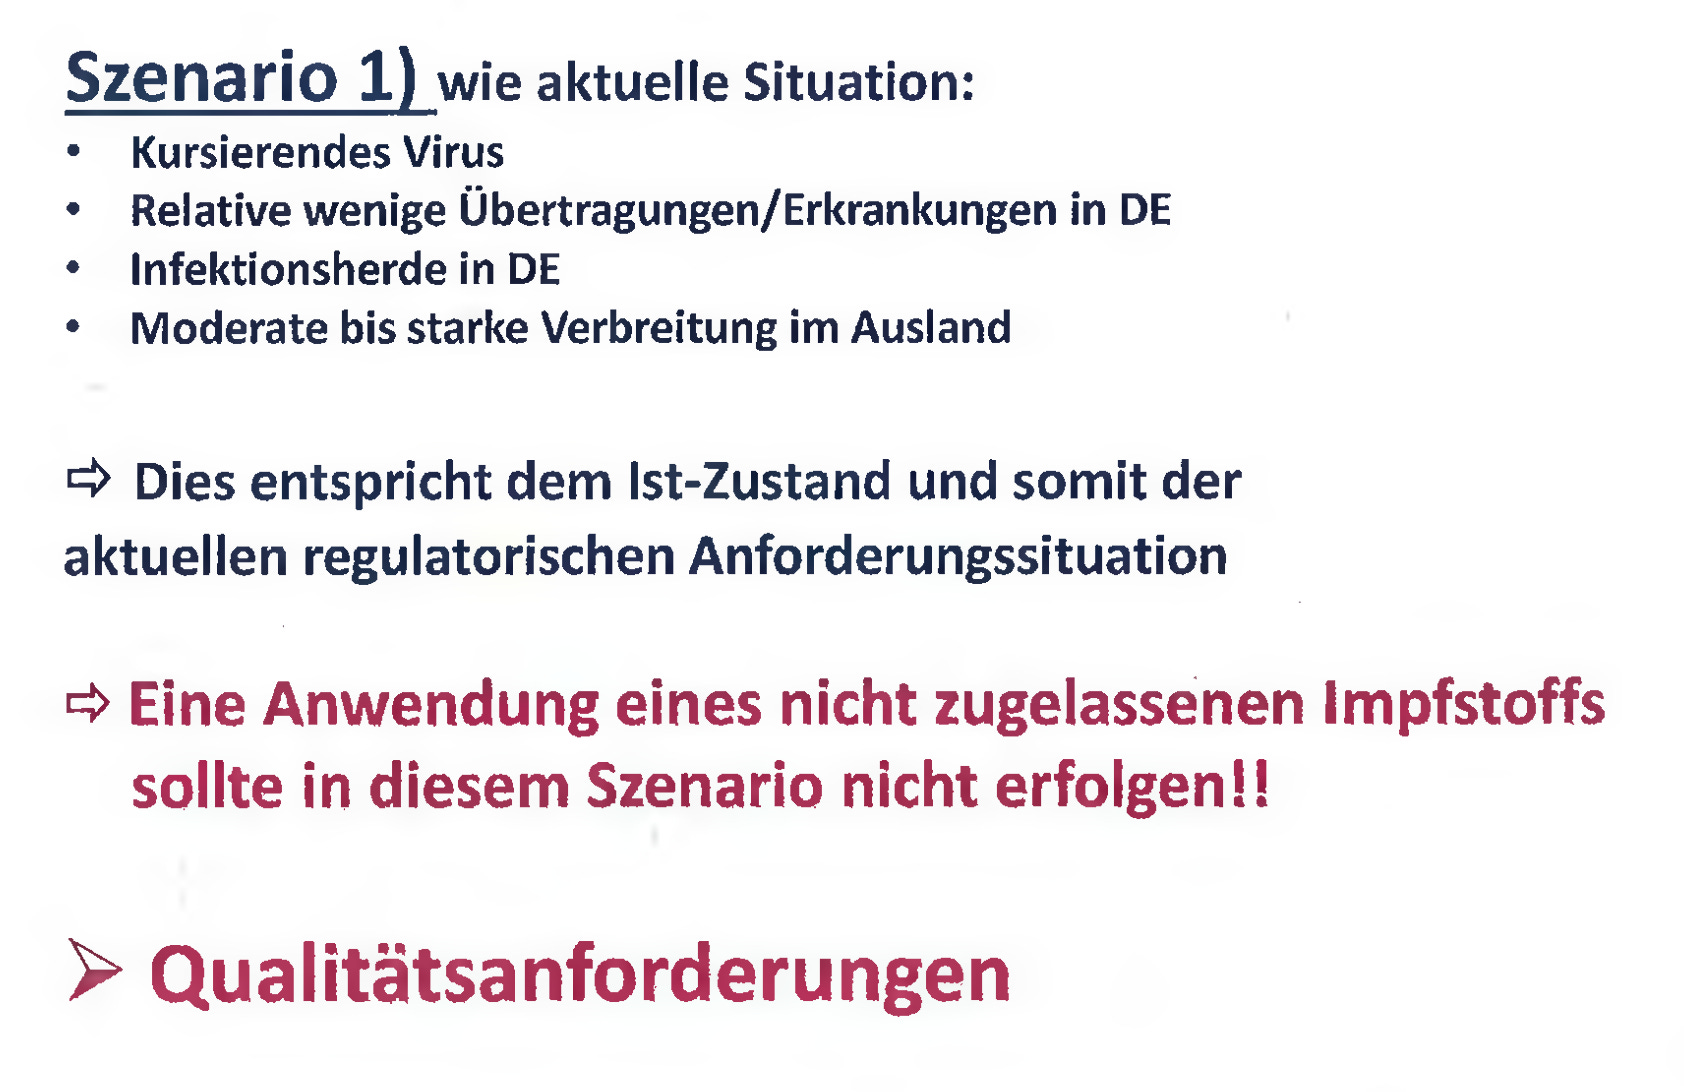
Die Fachebene zog daraus eine klare Grenze. Für das wahrscheinlichste Szenario steht auf den Folien: „Eine Anwendung eines nicht zugelassenen Impfstoffs sollte in diesem Szenario nicht erfolgen!!“
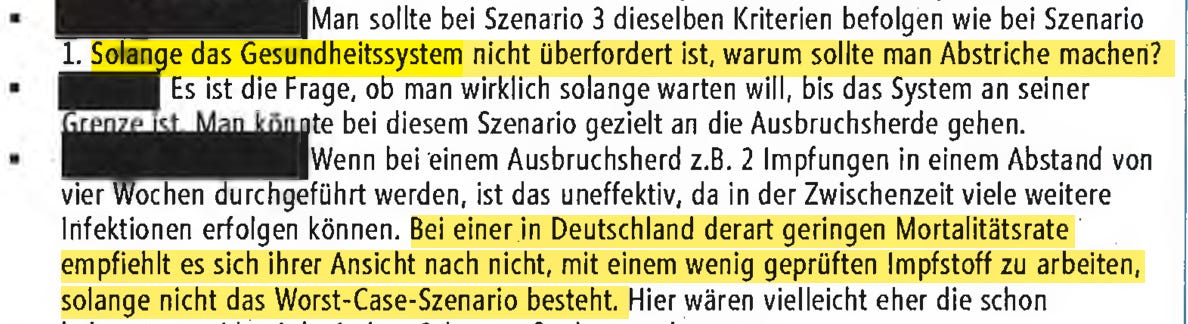
Eine Teilnehmer hielt fest, dass es sich bei der geringen Sterblichkeit in Deutschland nicht empfehle, „mit einem wenig geprüften Impfstoff zu arbeiten, solange nicht das Worst-Case-Szenario besteht“.

Zu einem Szenario mit örtlichen Ausbrüchen fragte jemand: „Solange das Gesundheitssystem nicht überfordert ist, warum sollte man Abstriche machen?“
November 2020: Der Wunschtermin 10. Dezember
Am Wochenende vor dem 23.11.2020 wandte sich Staatssekretär Steffen an das PEI. Das BMG hatte über die deutsche Botschaft in Belgien erfahren, dass GMP Zertifikate für zwei BioNTech Standorte womöglich nicht rechtzeitig kommen.
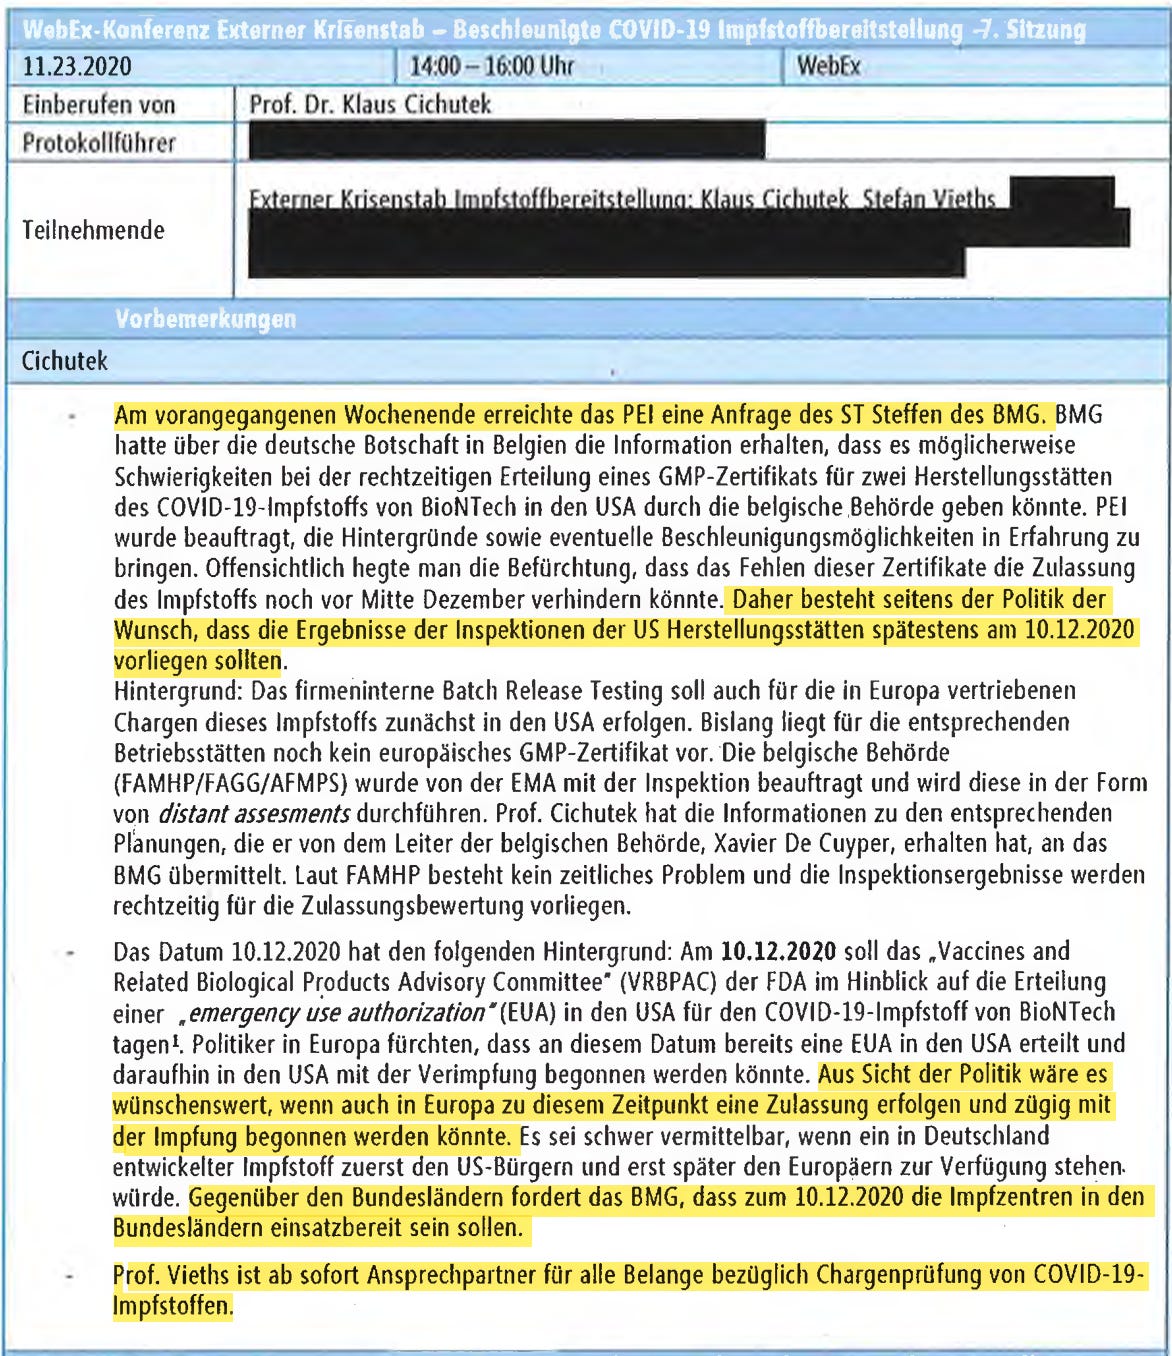
Das Protokoll hält fest: Es bestehe „seitens der Politik der Wunsch“, dass die Inspektionsergebnisse spätestens am 10.12.2020 vorliegen. Hintergrund sei die Sitzung des US Beratungsgremiums an diesem Tag. Es sei „schwer vermittelbar, wenn ein in Deutschland entwickelter Impfstoff zuerst den US-Bürgern“ zur Verfügung stünde. Gegenüber den Ländern forderte das BMG einsatzbereite Impfzentren zum 10.12.2020.
Bei dem Belgischen Standort handelt es sich vermutlich um die Abfüllanlage Puurs. Hinweise darauf außerhalb der PEI-Akten liegen mir bisher leider nicht vor.
Die Fachebene hielt dazu fest: Zur Qualität lagen mehrere schwere Einwände vor, am 24.11. tagte deshalb eine Sondersitzung der Qualitätsarbeitsgruppe BWP.
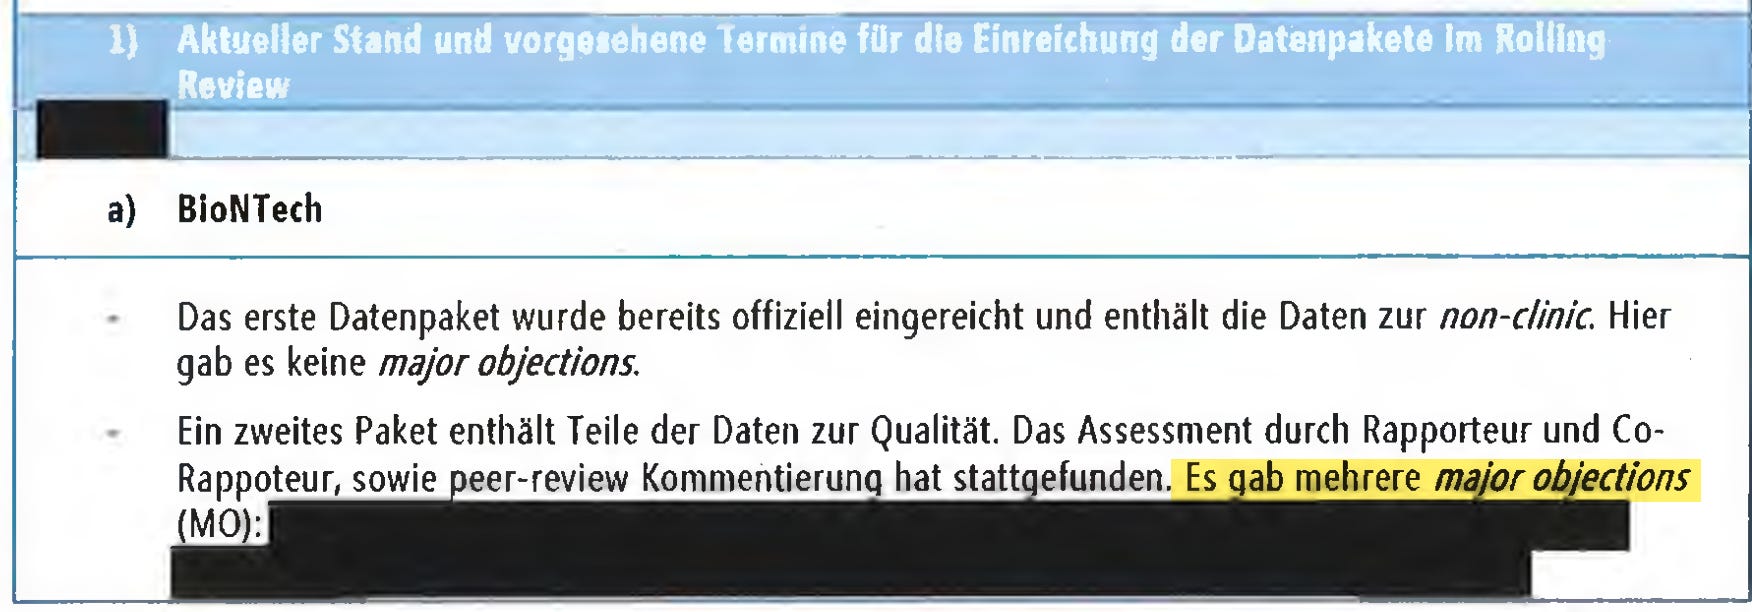
Das PEI wusste also von den Einwänden im Rapporteur rolling review.
Die formalen Einwände (insbesondere im Berichtslauf bis November 2020) konzentrierten sich auf drei kritische Punkte des kommerziellen Upscalings:
Die Integrität der mRNA (mRNA Integrity / Truncated Species):
Dies war der größte Kritikpunkt. Bei der Umstellung von den im Labor/für klinische Studien genutzten Herstellungsverfahren (Process 1) hin zur industriellen Massenproduktion (Process 2) sank der Anteil der vollständig intakten mRNA signifikant. Während er in klinischen Chargen bei ca. 78 % lag, rutschte er in ersten kommerziellen Chargen auf rund 55 % ab. Die Prüfer forderten Aufklärung über die Ursachen und die potenziellen Auswirkungen dieser unvollständigen („abgeschnittenen“) mRNA-Stränge auf die Wirksamkeit und Sicherheit des Impfstoffs.Die Vergleichbarkeit zwischen klinischem und kommerziellem Material:
Die Prüfer rügten, dass die vorliegenden Daten nicht ausreichten, um zu beweisen, dass der im großen Stil industriell gefertigte Impfstoff in seiner Qualität, Reproduzierbarkeit und biologischen Aktivität exakt dem Produkt entsprach, das zuvor in den großen klinischen Phasen-III-Studien am Menschen getestet worden war.Fehlende Validierungsdaten der kommerziellen Produktionsstätten:
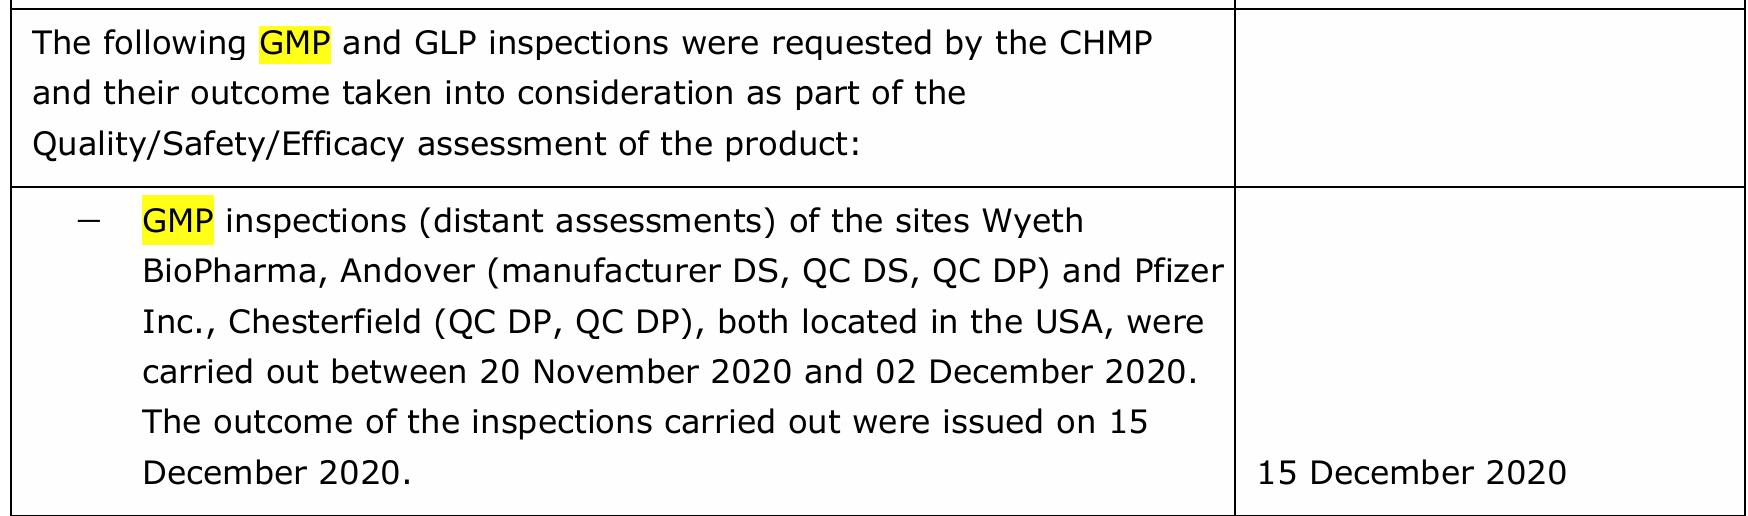
Es lagen zunächst unzureichende Daten zur Prozessvalidierung für die für den Marktstart vorgesehenen kommerziellen Werke (wie z. B. Pfizer Manufacturing Belgium NV in Puurs oder BioNTech in Mainz) vor. Die behördliche Bestätigung, dass jede dort gefertigte Charge stabil und fehlerfrei reproduziert werden kann (GMP-Status), war zu diesem Zeitpunkt noch unvollständig.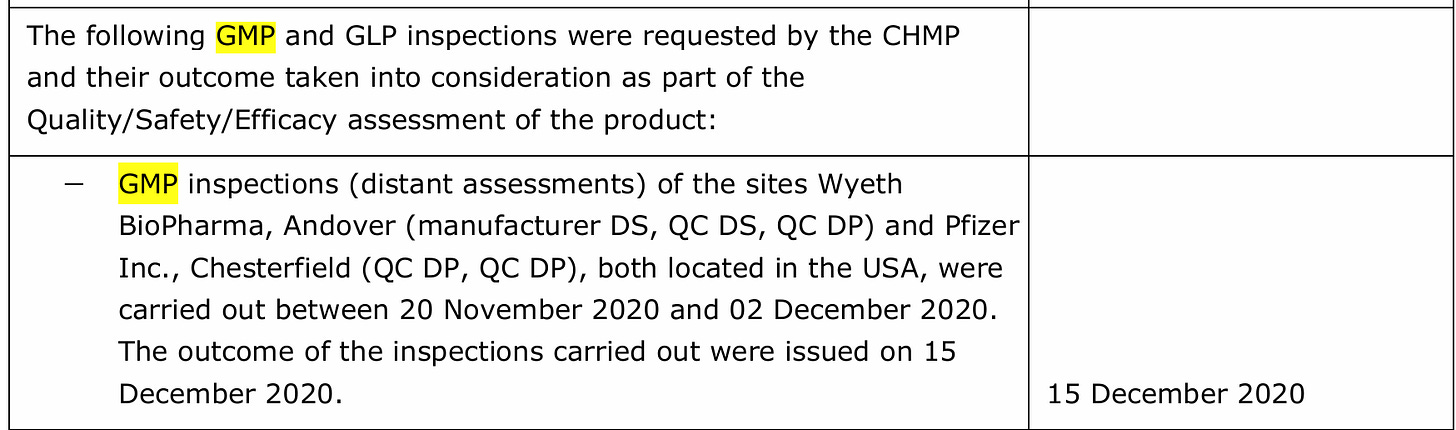
Die nationalen Behörden schlossen die GMP-Inspektionen der Produktionsstätten im Dezember mit Hochdruck ab. Im offiziellen Zulassungsbericht der EMA vom 21. Dezember 2020 wurde schließlich bestätigt, dass der GMP-Status für das Werk in Puurs und die BioNTech-Zentrale in Mainz erfolgreich verifiziert wurde.
Eine Bewertung bis zum 10.12. sei eine „extreme Herausforderung“.
Wörtlich: „Wenn die Daten von BioNTech erst kurzfristig vorliegen, kann zum 10.12.2020 keine gründliche Risiken-Nutzen-Analyse durchgeführt werden.“ Eine Zulassung ohne komplette Bewertung „wäre unseriös“.
Auf die Frage, ob das BMG den Impfstoff nicht einfach nach MedBVSV ohne Zulassung in Verkehr bringen könne, antwortete Cichutek: „Vermutlich nicht, deshalb der Druck hinsichtlich der Zulassung.“
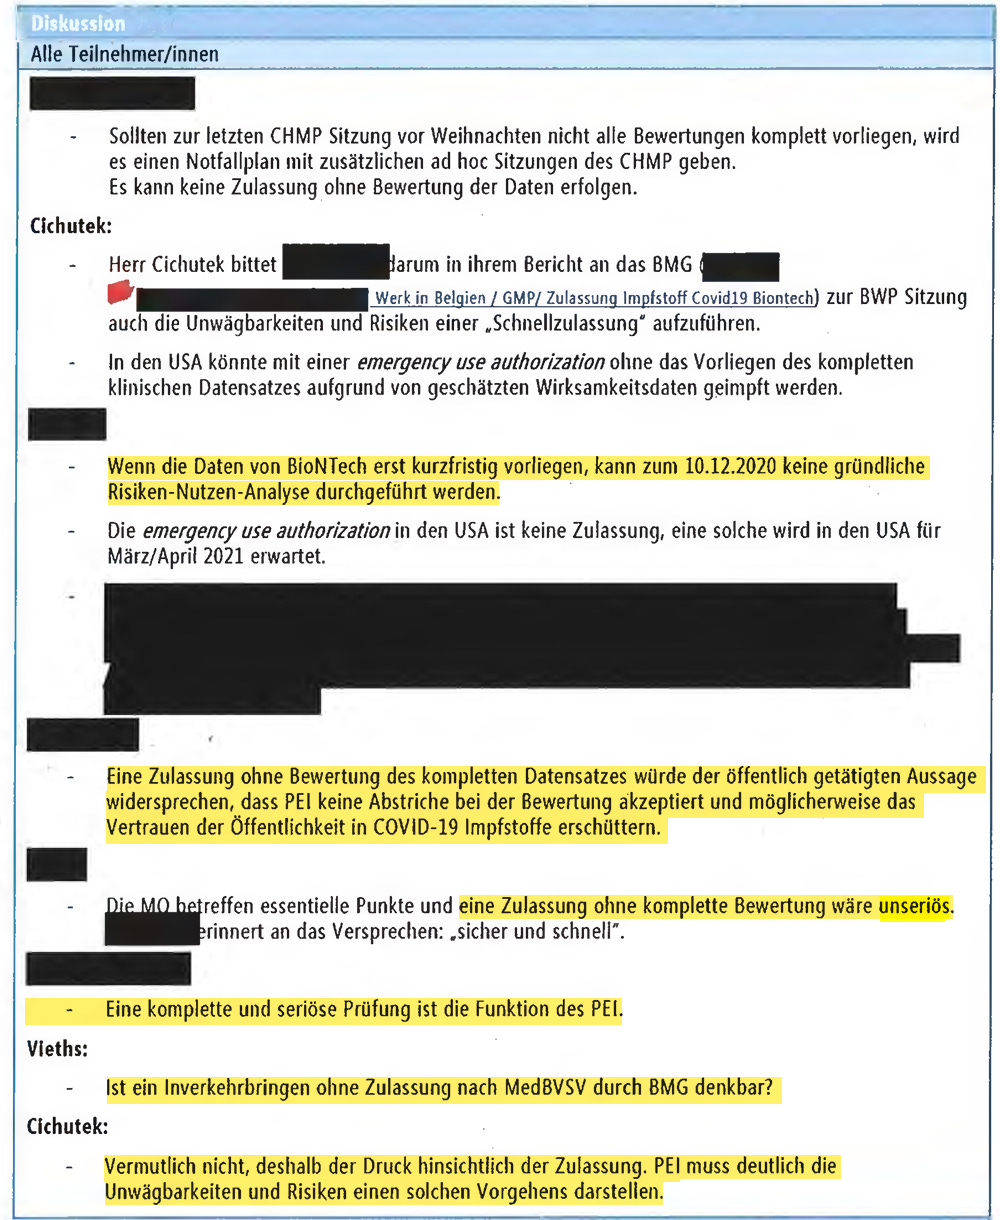
Dieser Satz verbindet Mai und November 2020. Weil der Sonderweg über die Verordnung nicht mehr gangbar schien, richtete sich der Druck auf das reguläre Zulassungsverfahren.
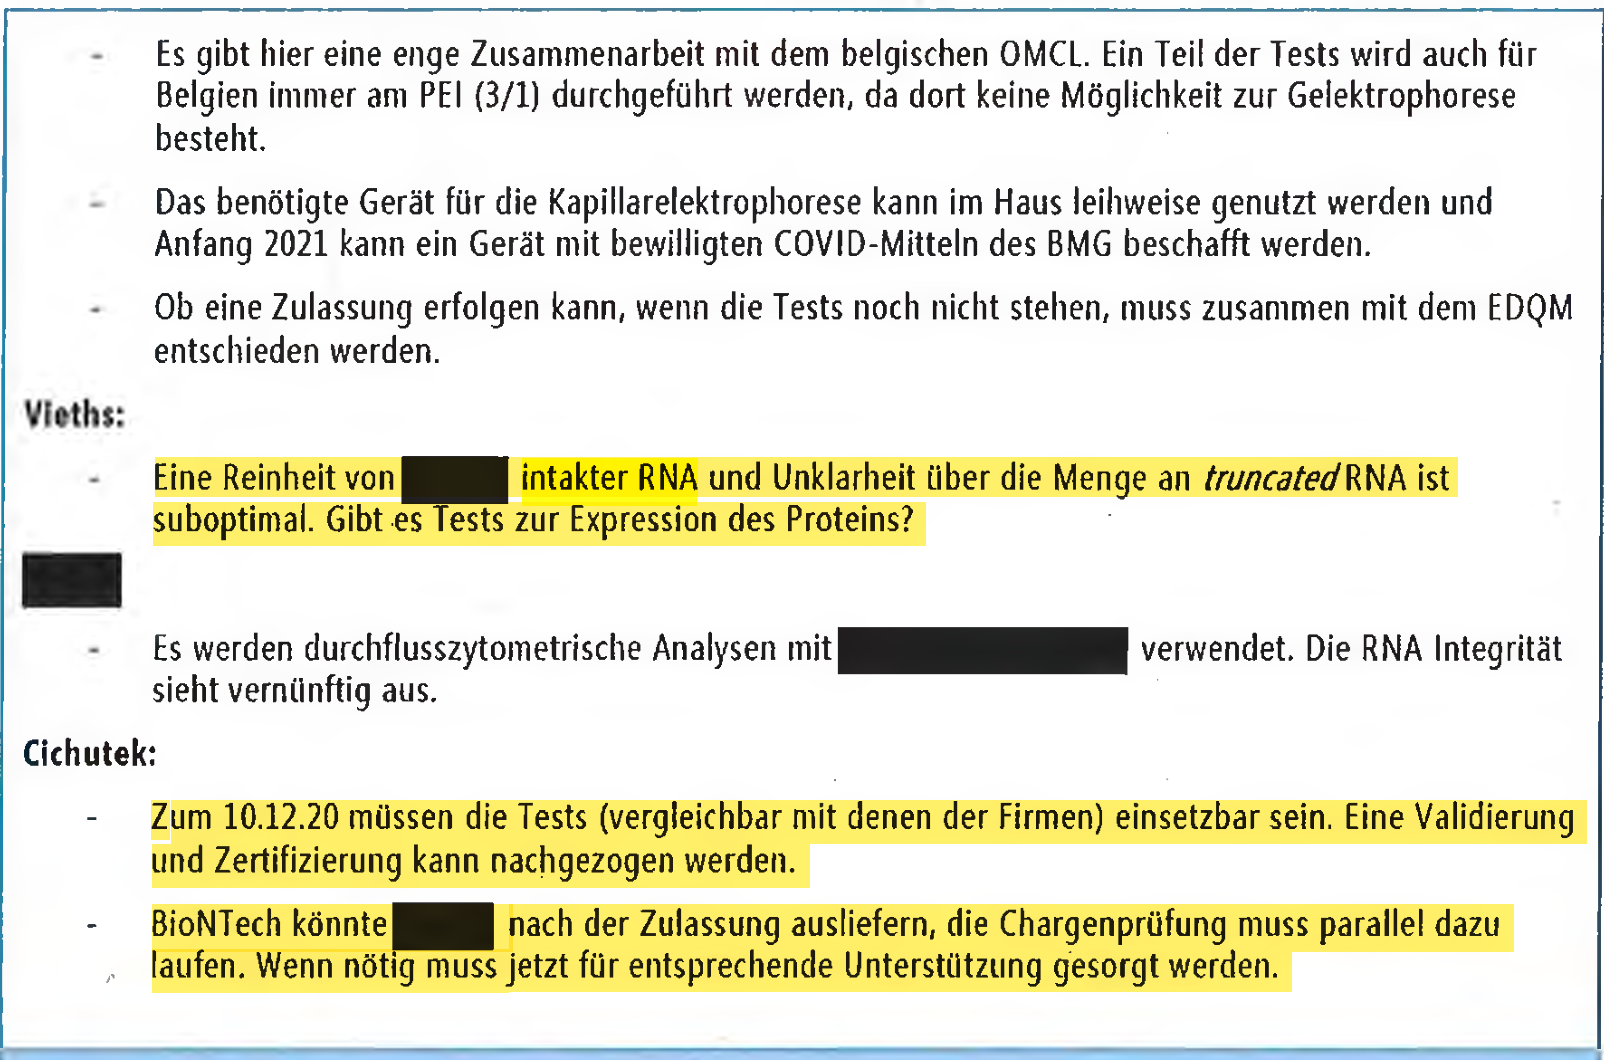
Die Leitung gab dann eine Linie vor, die die Prüfpraxis dem Termin anpasste. Zur RNA Qualität stand im Protokoll: „Eine Reinheit von [geschwärzt] intakter RNA und Unklarheit über die Menge an truncated RNA ist suboptimal.“ Unmittelbar danach Cichutek: „Zum 10.12.20 müssen die Tests (vergleichbar mit denen der Firmen) einsetzbar sein. Eine Validierung und Zertifizierung kann nachgezogen werden.“ Die Chargenprüfung sollte parallel zur Auslieferung laufen.
Ob Einfuhrprüfungen stattfinden, war offen, „es ist unklar, ob dies schriftlich fixiert ist“, die Tests waren „bisher weder in DE noch in BE etabliert“.
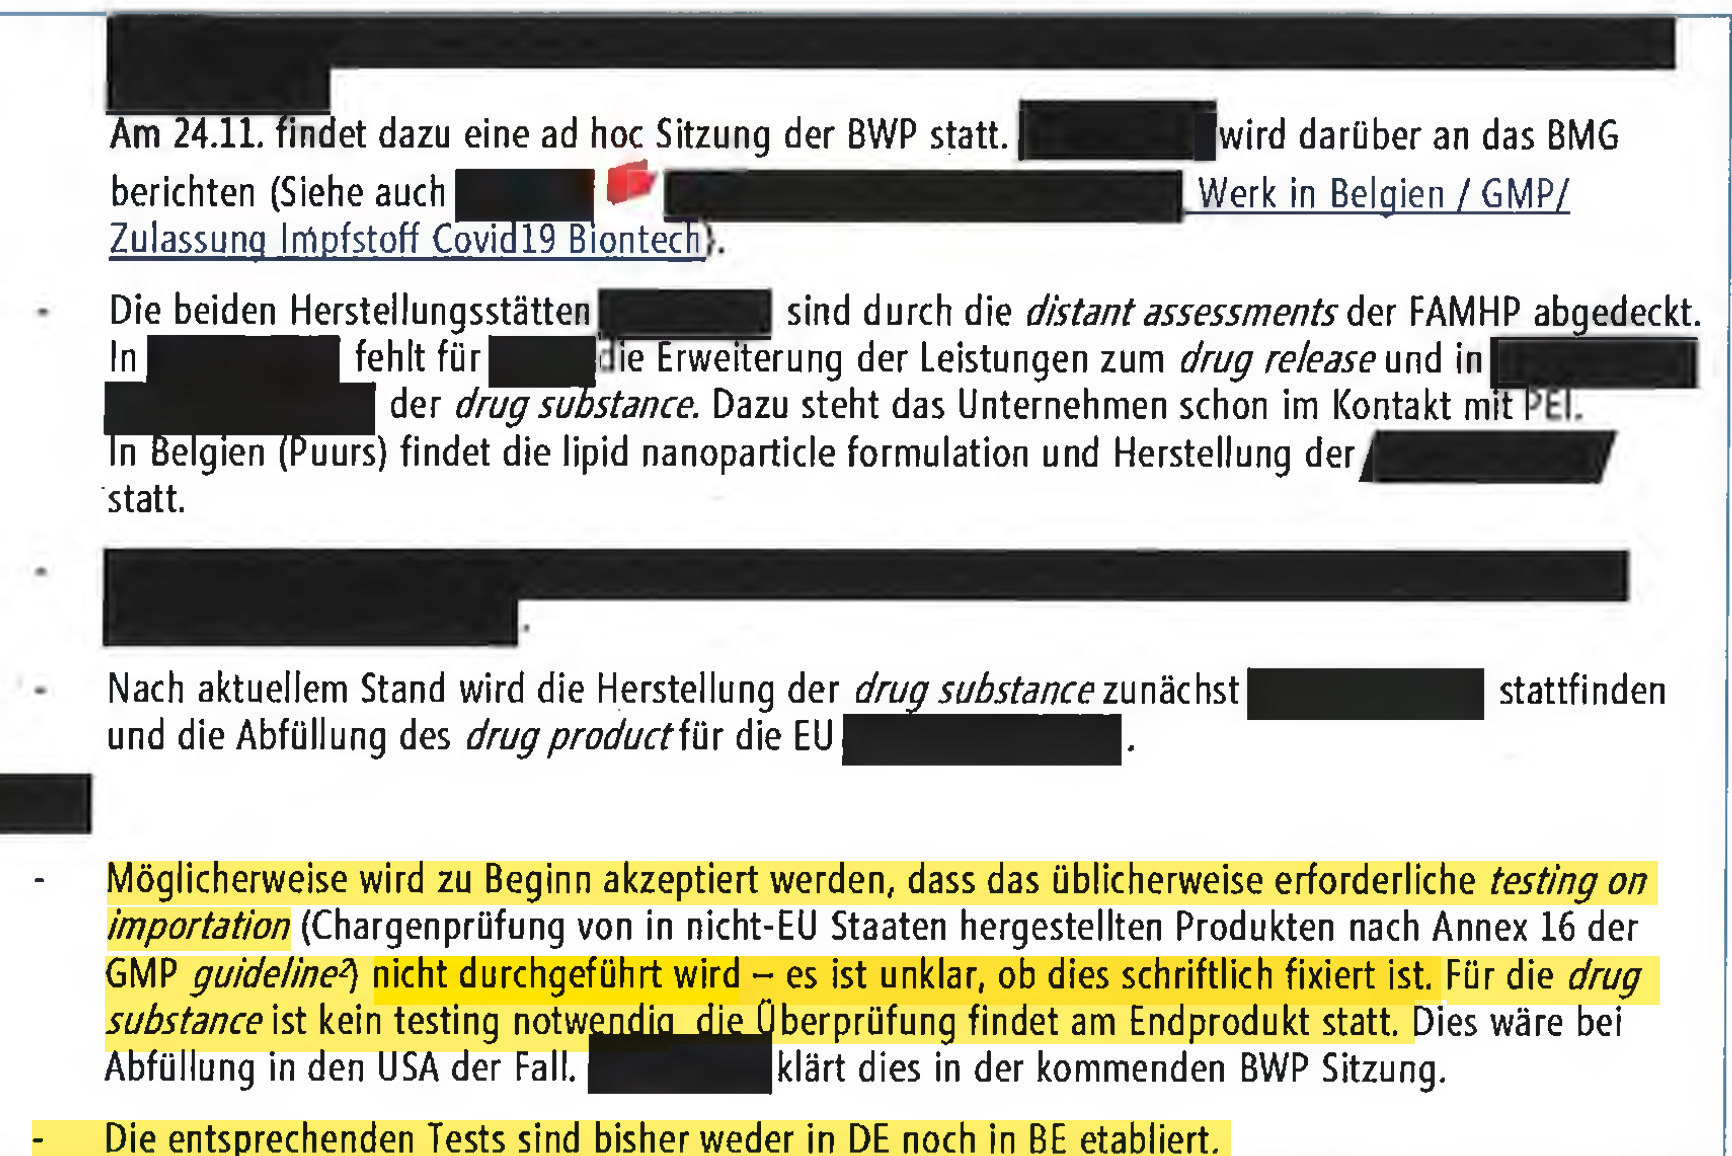
Diese Stelle deckt sich mit der Qualitätsbewertung vom 24.11.2020 aus den Comirnaty Variationsberichten. Dort verlangte die Bewertung zusätzliche Charakterisierung verkürzter RNA.
Das PEI sagt heute, die Befürchtung habe sich nicht bestätigt. Die fehlenden Daten seien kurz danach eingegangen, und die Zulassung sei zehn Tage nach dem Wunschtermin erfolgt. Die EU erteilte die bedingte Zulassung am 21.12.2020. Dass der Termin nicht gehalten wurde, ist ein Beleg dafür, dass das EU Verfahren dem Druck in diesem Punkt nicht nachgab. Es widerlegt aber nicht, dass der Druck bestand und dass die PEI Leitung Validierung und Zertifizierung auf später verschob.
Dezember 2020 und Januar 2021: Kommunikation und Tagesordnung des Ministers
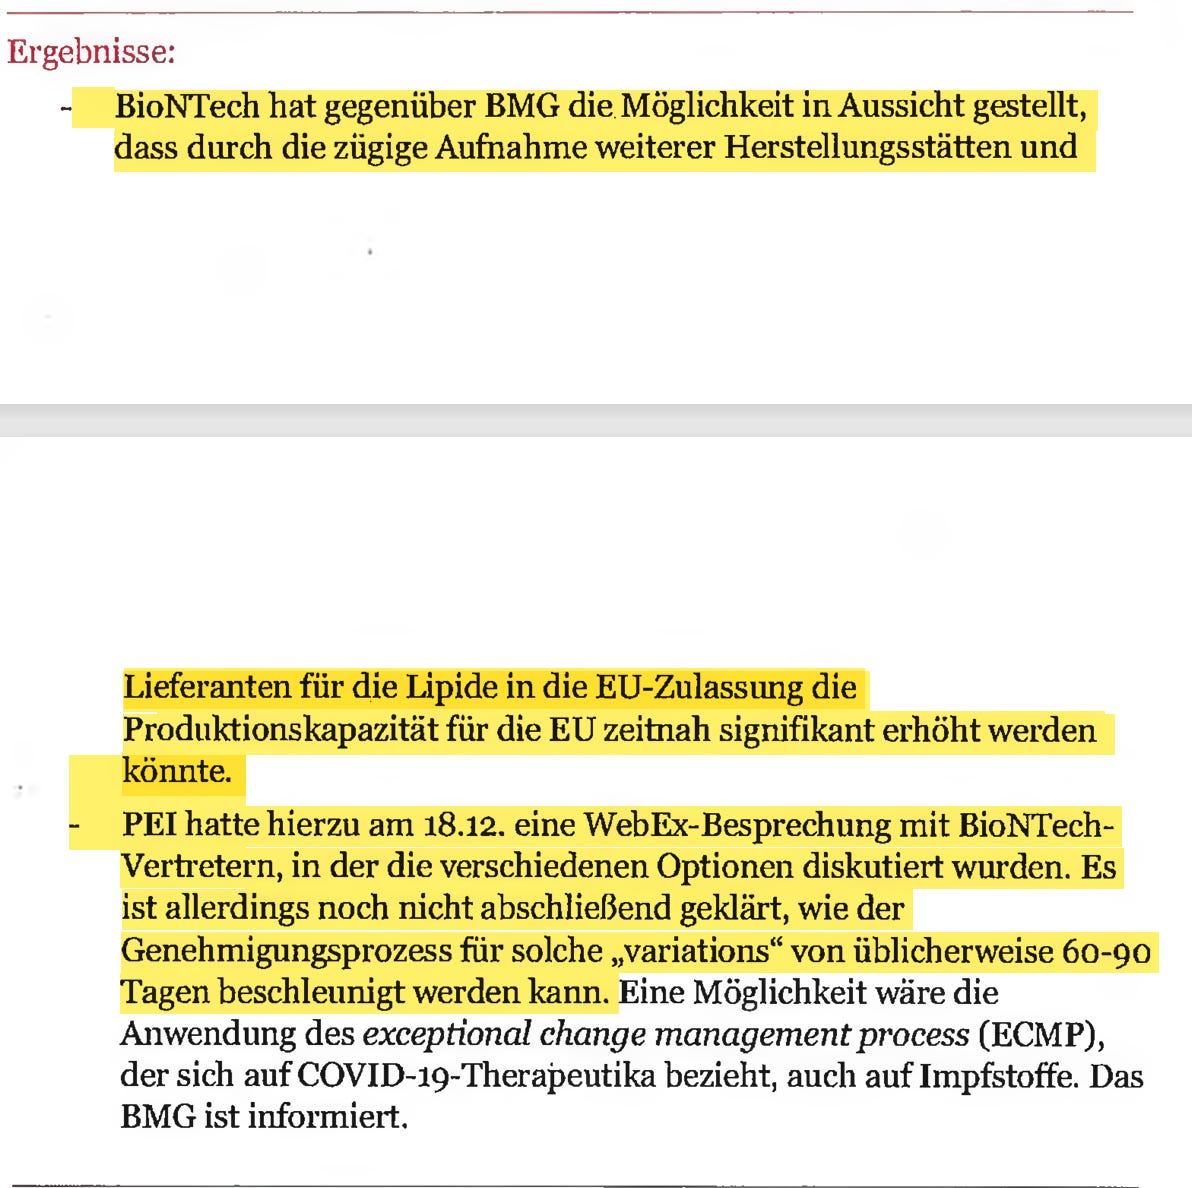
Am 21.12.2020 hält das Protokoll fest: „Die Kommunikation findet im Austausch und nach den Vorgaben von BMG und EMA statt. Informationen des PEI fließen dabei in das Informationsangebot des BMG mit ein.“ Im selben Protokoll steht, dass die Impfreaktionen „deutlich stärker ausfallen als z.B. bei Grippeimpfungen“. Und: BioNTech habe dem BMG schnellere Kapazitätserweiterungen durch neue Standorte in Aussicht gestellt. Das PEI suchte nach Wegen, das sonst 60 bis 90 Tage dauernde Änderungsverfahren zu beschleunigen. „Das BMG ist informiert.“
Der Exceptional Change Management Process (ECMP) (auf Deutsch etwa: Außergewöhnliches Änderungsmanagement-Verfahren) ist ein regulatorisches Eil-Werkzeug, das von der Europäischen Kommission und der europäischen Arzneimittelbehörde (EMA) zu Beginn der Pandemie im Frühjahr 2020 eingeführt wurde.
Normalerweise müssen Pharmaunternehmen jede Änderung an ihrer Lieferkette – wie den Wechsel eines Rohstofflieferanten oder das Hinzufügen einer neuen Fabrik – in einem monatelangen, formalen Zulassungsverfahren (Variation) vorab von den Behörden prüfen und genehmigen lassen. Der ECMP hebelt diesen trägen Standardprozess in Krisenzeiten vorübergehend aus.
Er dient dazu, drohende Lieferengpässe bei kritischen Arzneimitteln schnell zu verhindern oder abzufedern, indem bürokratische Hürden bei Produktionsänderungen massiv gesenkt werden.
Man überlegte im Winter 2020/2021, ob man diese extremen bürokratischen Erleichterungen des ECMP (die eigentlich für etablierte therapeutische Medikamente gedacht waren) auch auf die völlig neuen, hochkomplexen COVID-19-Impfstoffe übertragen sollte, um das immense Tempo der Impfkampagne abzusichern und Produktionsengpässe an Standorten wie Puurs oder Marburg abzufangen.
Die Tagesordnung vom 04.01.2021 trägt den Titel „Beschleunigung der Durchimpfung“. Sie enthält mehrere Punkte, die eine politische Herkunft nennen oder nahelegen:
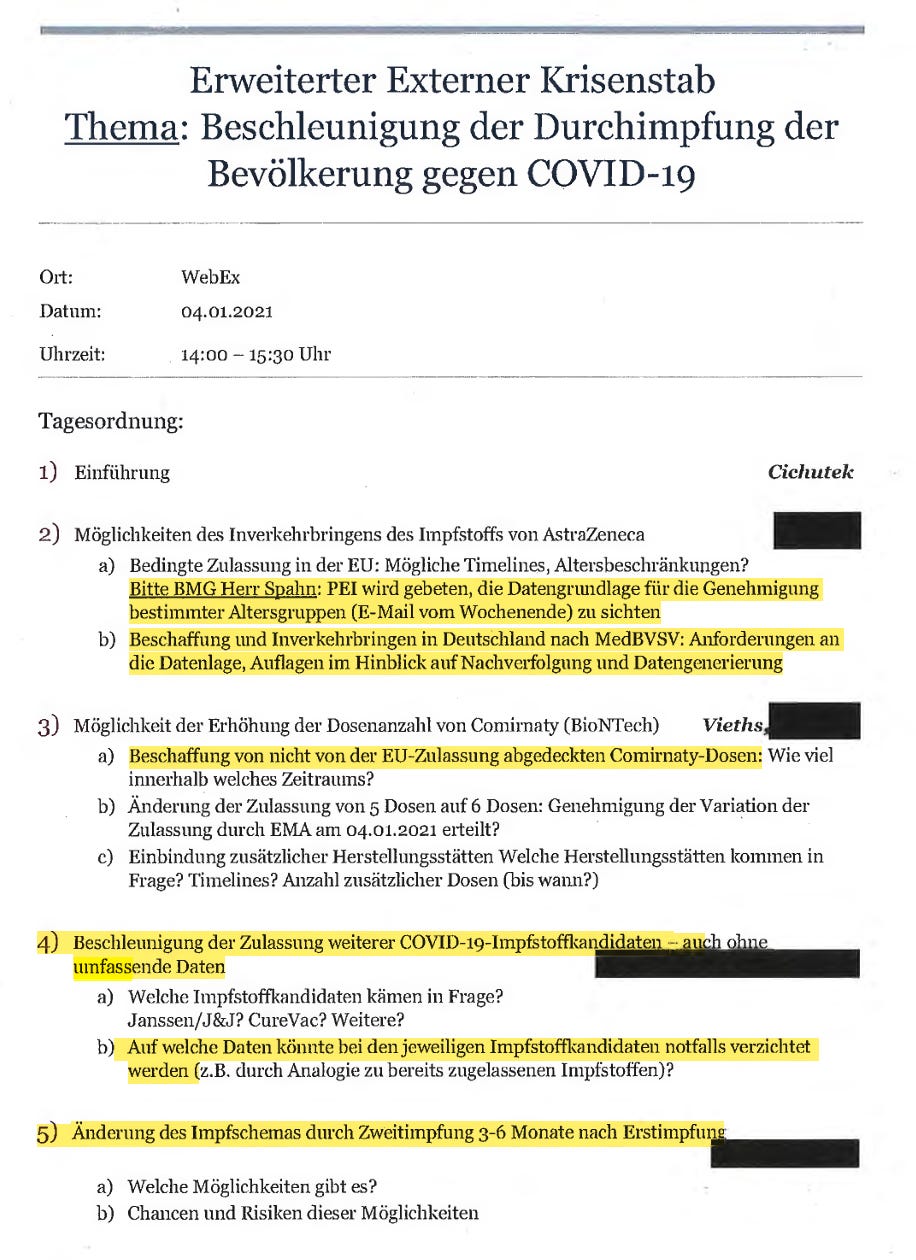
„Bitte BMG Herr Spahn: PEI wird gebeten, die Datengrundlage für die Genehmigung bestimmter Altersgruppen (E-Mail vom Wochenende) zu sichten“ (AstraZeneca).
„Beschaffung und Inverkehrbringen in Deutschland nach MedBVSV“ für AstraZeneca, also vor der EU Zulassung.
„Beschaffung von nicht von der EU-Zulassung abgedeckten Comirnaty-Dosen“.
„Beschleunigung der Zulassung weiterer COVID-19-Impfstoffkandidaten auch ohne umfassende Daten … Auf welche Daten könnte … notfalls verzichtet werden“.
„Änderung des Impfschemas durch Zweitimpfung 3-6 Monate nach Erstimpfung“.
Nur der erste Punkt ist in der Akte ausdrücklich dem Minister zugeordnet. Bei den übrigen nennt die Tagesordnung keinen Auftraggeber. Öffentlich bestätigte das BMG in diesen Tagen, dass es die Streckung der Zweitimpfung prüfen ließ.
Das Hintergrundpapier des PEI warnt deutlich. Es gebe „keine (robusten) Daten“, der Schutz bei über 80 Jährigen nach nur einer Dosis sei unsicher, ein Risiko verstärkter Krankheitsverläufe sei „nicht völlig auszuschließen“. Fazit: Zweitimpfung im Abstand von 19 bis 42 Tagen, „ABER: dies ist die Entscheidung der STIKO und politisch brisant“. Ein Einsatz außerhalb der Zulassung ohne Evidenz könne der gesamten Impfkampagne schaden.
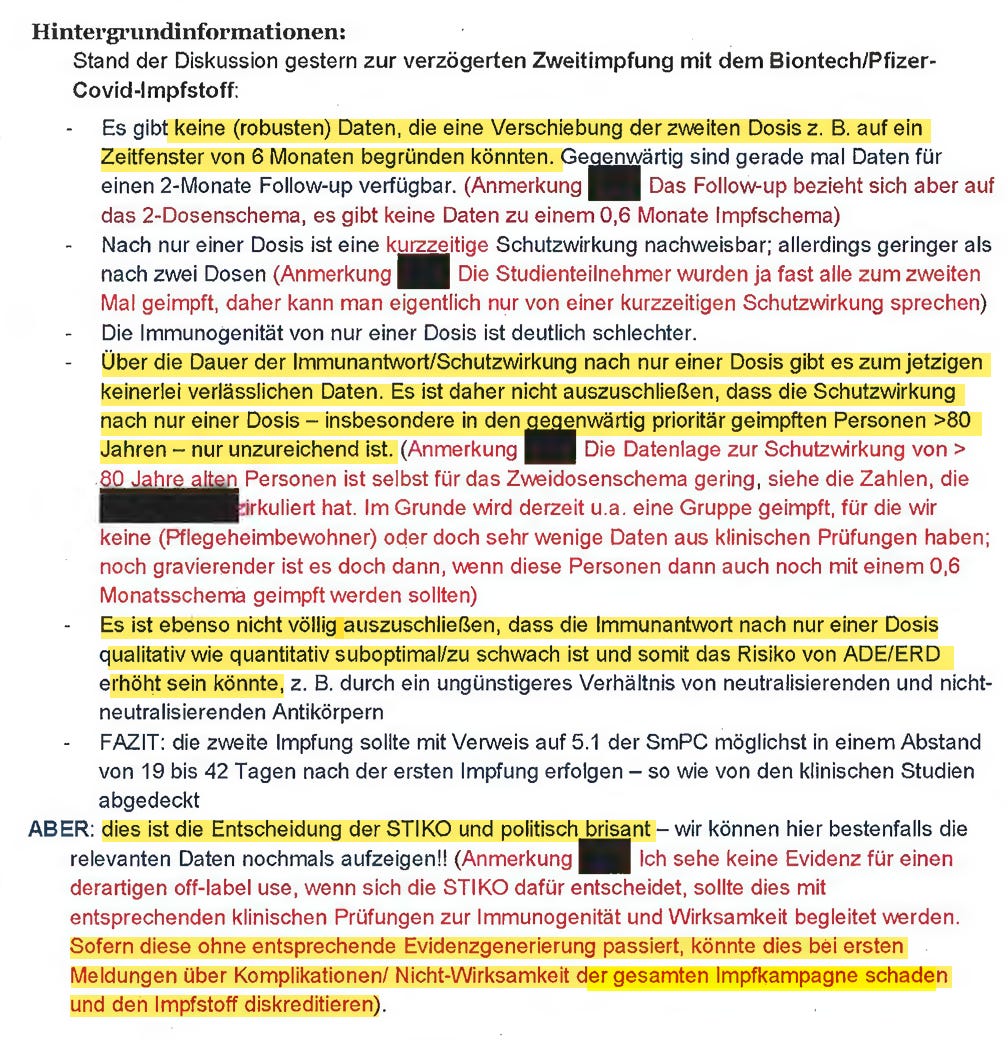
Die STIKO beschloss am 08.01.2021, die Zweitimpfung solle innerhalb des durch die Studien abgedeckten Zeitraums von 42 Tagen erfolgen. Spahn sagte, es gebe „eine gemischt politisch-wissenschaftliche Debatte“, die ersten Rückmeldungen besagten aber, „dass wir bei der Zulassung … bleiben sollten“. In diesem Fall setzte sich die Fachposition durch.
November 2021: Booster nach fünf Monaten
Im Protokoll vom 15.11.2021 steht: Es solle geprüft werden, ob die Daten ausreichen, eine Auffrischung „bereits nach 5 Monaten zu empfehlen. Diese Frage wurde seitens BMG an das PEI herangetragen.“ Die Antwort des PEI in einer Notiz nach der Sitzung: Aus den beiden Zulassungsstudien gebe es „keine Sicherheits-und Immunogenitätsdaten für einen Impfabstand von weniger als 6 Monaten. Es kann aus diesen Studien keine Empfehlung für einen Boosterdosis nach weniger als 6 Monaten gegeben werden.“
Öffentlich hatte sich Spahn zu dieser Zeit dafür ausgesprochen, Auffrischungen auch vor Ablauf von sechs Monaten zu ermöglichen. Lauterbach erwartete eine STIKO Empfehlung nach fünf Monaten. Bayern empfahl fünf Monate bereits seit dem 15.11.2021. Die STIKO empfahl am 18.11.2021 in der Regel sechs Monate, eine Verkürzung auf fünf Monate könne aber „im Einzelfall oder wenn genügend Kapazitäten vorhanden sind“ erwogen werden. Am 21.12.2021 senkte sie den Abstand auf mindestens drei Monate und begründete dies mit der Omikronlage.
Juni 2022: Lauterbach und der BA.5 Wechsel
Am 10.06.2022 bereitete das PEI eine Position vor, weil Lauterbach nach dem Verständnis Cichuteks BioNTech und Moderna „zu einem sofortigen Switch“ auf BA.5 Impfstoffe drängen wollte.
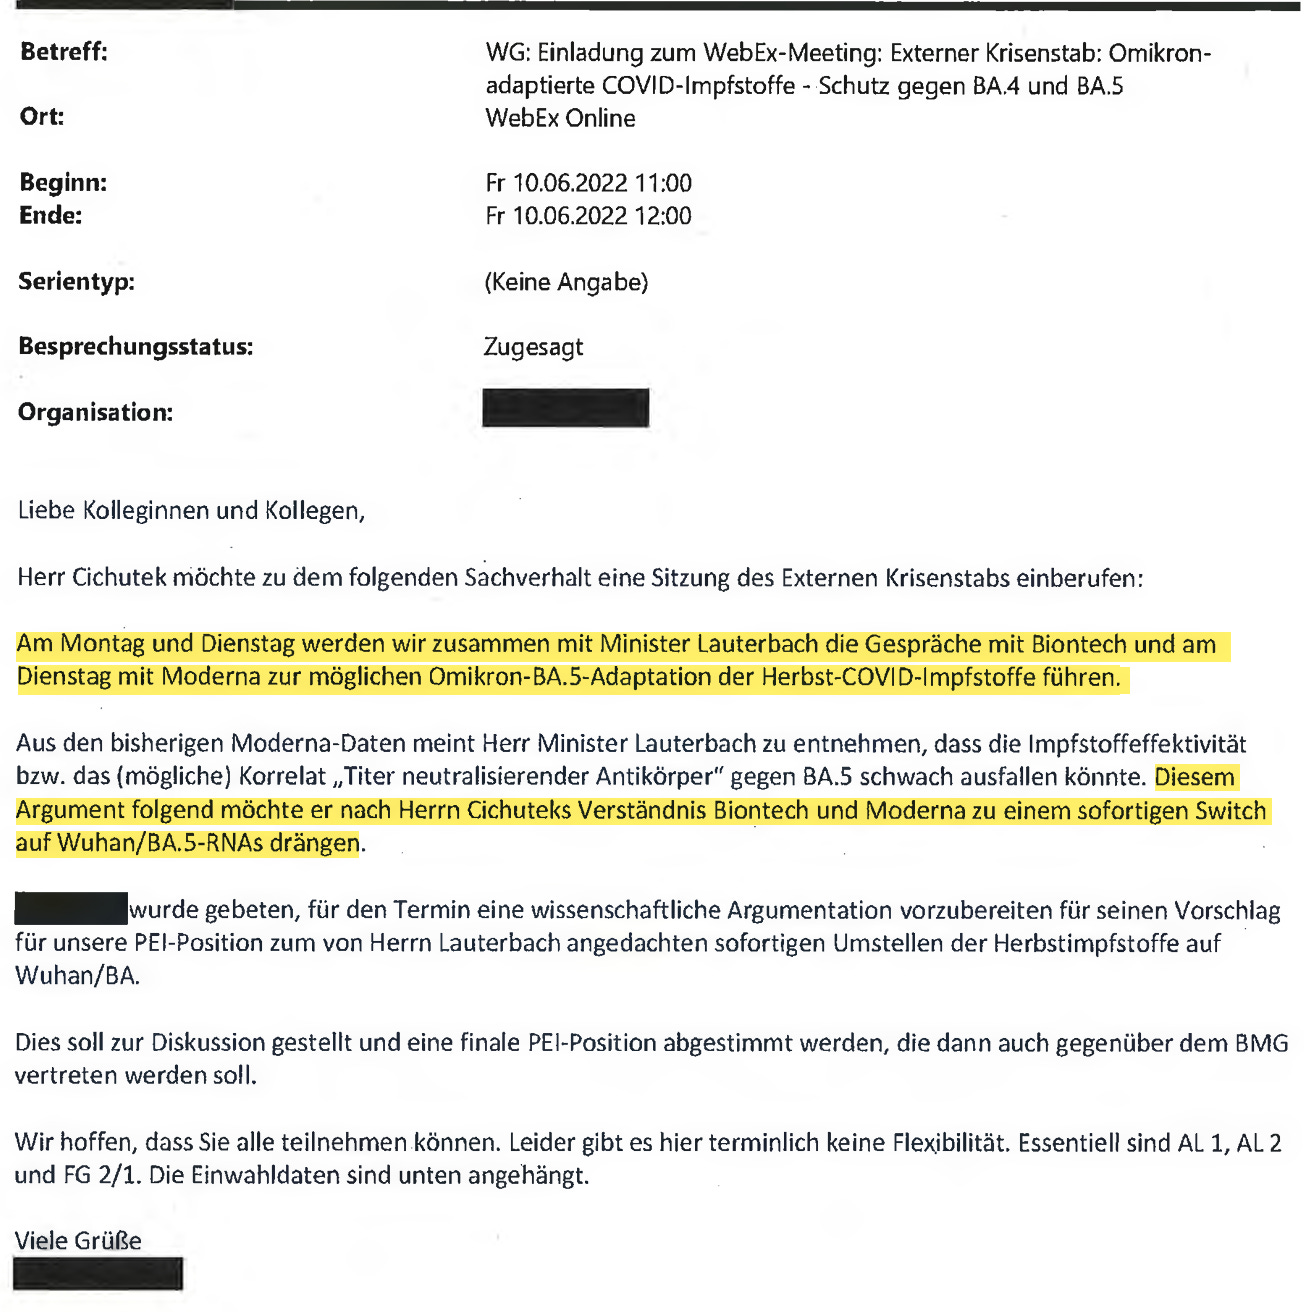
Die Fachebene hielt dagegen: Die Datenlage sei unklar, ein Wechsel verzögere die Verfügbarkeit um 4 bis 6 Monate, und Zulassungen nur auf Basis sehr kleiner Studien mit 50 Personen oder nur auf Basis von Tierdaten würden „kritisch diskutiert“. Das PEI empfahl ein vereinfachtes Verfahren, aber weiterhin mit klinischen Immunogenitäts und Sicherheitsdaten.
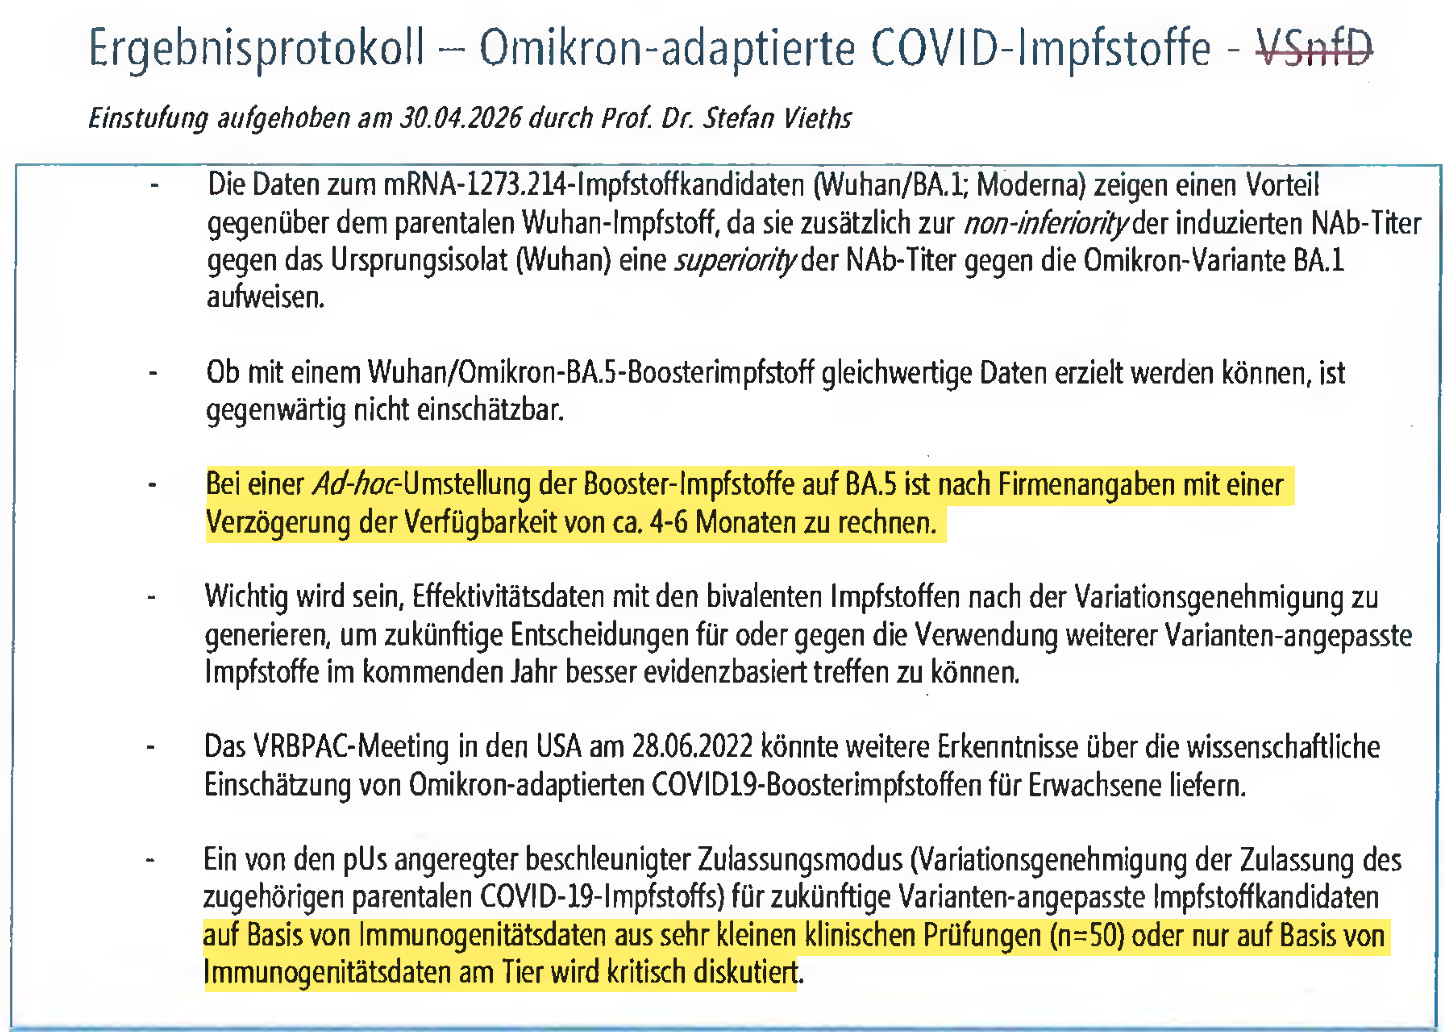

Das PEI war nicht begeistert, ein Produkt basierend auf den Daten von einer handvoll Mäusen zuzulassen.
Diese Stelle der von Karl Lauterbach gewünschten Umstellung muss zudem im Kontext des Fauci Tagebuches gelesen werden.
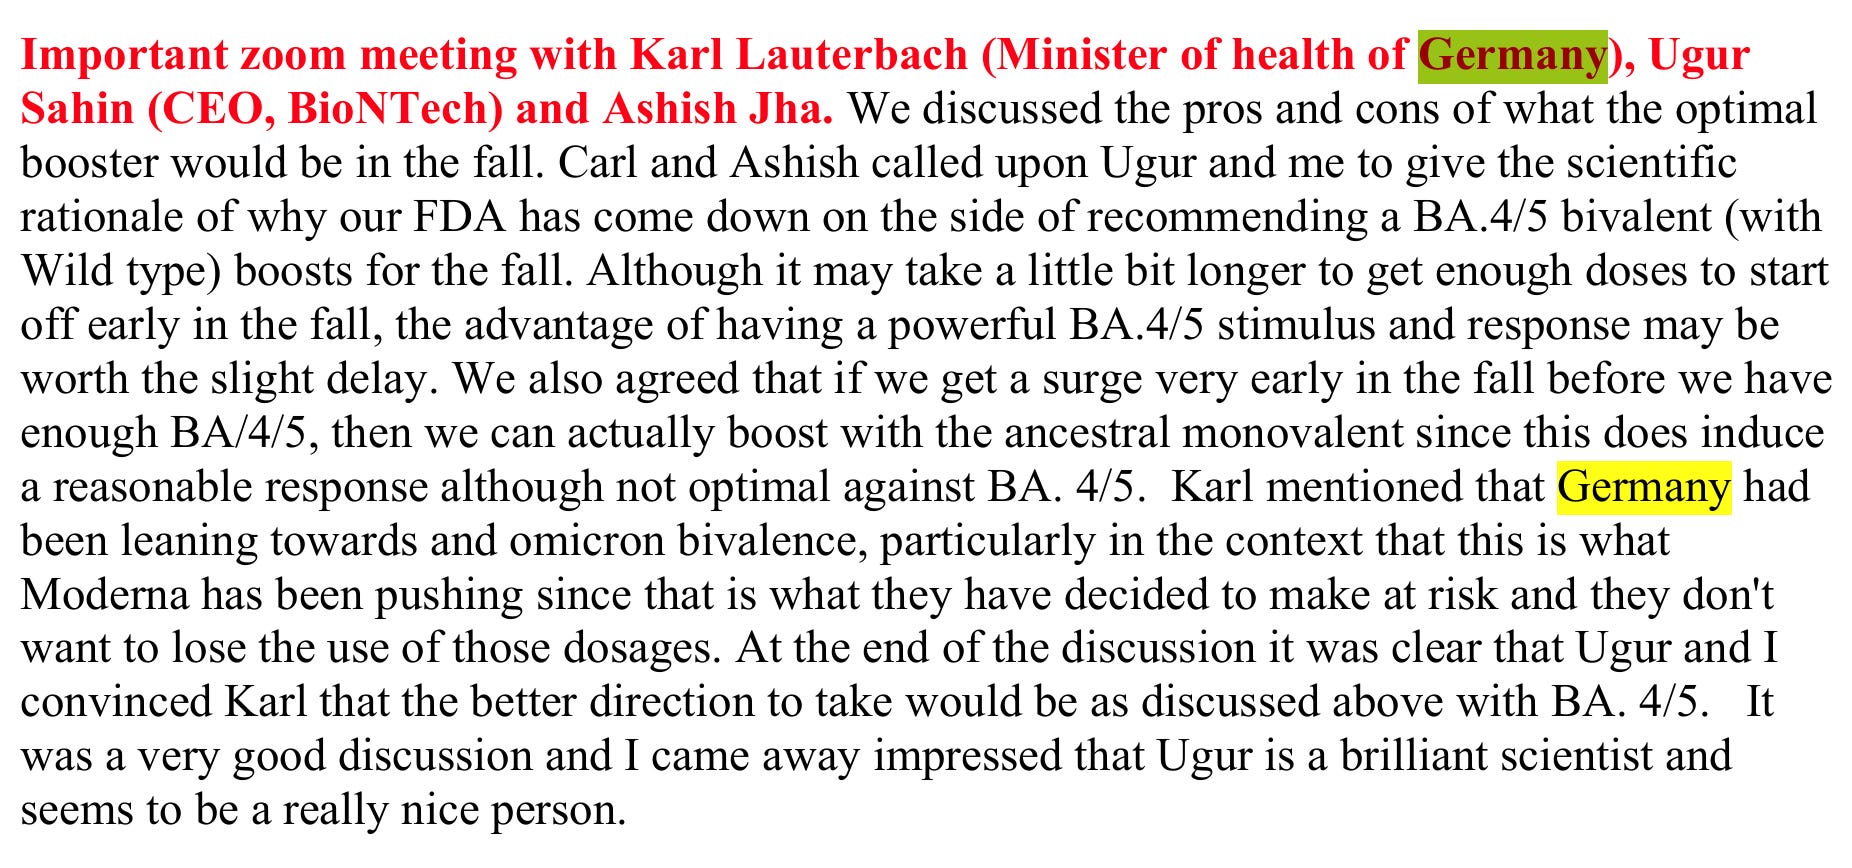
30 Juni 2022 “Wichtiges Zoom-Meeting mit Karl Lauterbach (Bundesgesundheitsminister), Ugur Sahin (CEO, BioNTech) und Ashish Jha. Wir haben die Vor- und Nachteile der optimalen Auffrischungsimpfung für den Herbst erörtert. Carl und Ashish baten Ugur und mich, die wissenschaftlichen Gründe darzulegen, warum sich unsere FDA dafür ausgesprochen hat, für den Herbst eine bivalente Auffrischungsimpfung gegen BA.4/5 (zusammen mit dem Wildtyp) zu empfehlen. Auch wenn es vielleicht etwas länger dauern mag, bis genügend Dosen vorliegen, um bereits früh im Herbst mit der Impfung zu beginnen, könnte der Vorteil einer starken BA.4/5-Stimulation und -Reaktion die leichte Verzögerung wert sein. Wir waren uns außerdem einig, dass wir, falls es sehr früh im Herbst zu einem Anstieg der Infektionszahlen kommt, bevor wir über genügend BA.4/5-Impfstoff verfügen, tatsächlich mit dem ursprünglichen monovalenten Impfstoff boostern können, da dieser zwar keine optimale, aber dennoch eine angemessene Immunantwort gegen BA.4/5 hervorruft. Karl erwähnte, dass Deutschland zu einem bivalenten Omikron-Impfstoff tendiere, insbesondere vor dem Hintergrund, dass Moderna dies vorantreibe, da das Unternehmen beschlossen habe, diesen Impfstoff zu produzieren, und die Nutzung dieser Dosen nicht verlieren wolle. Am Ende der Diskussion war klar, dass Ugur und ich Karl davon überzeugt hatten, dass der oben beschriebene Weg mit BA.4/5 die bessere Vorgehensweise sei. Es war eine sehr gute Diskussion, und ich war beeindruckt davon, dass Ugur ein brillanter Wissenschaftler ist und ein wirklich netter Mensch zu sein scheint.”
Über USA und Fauci nahm BioNTech direkt Einfluss auf den damaligen Gesundheitsminister Karl Lauterbach.
Weiter geht es in Teil 3.
Teil 3 wird behandelt die Stellen, an denen eine Entscheidung oder Empfehlung von dem abwich, was die Fachleute nach der Akte als Datenlage festgestellt hatten.
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: [email protected]
Dossier “Coronavirus und COVID-19”Dossier “Coronavirus und COVID-19” – Paul-Ehrlich-Institut. (n.d.). https://www.pei.de/DE/newsroom/dossier/coronavirus/coronavirus-inhalt.html?nn=169730&pos=8 Zu finden unter: Wie sind die Diskussionen der Sitzung des Externen Krisenstabs vom 04.01.2021 zum Impfschema einzuordnen?
14: PEI Akte, PDF S. 5, Protokoll 12.05.2020 (Kopfzeile „5.12.2020“): „Auch das BMG diskutiert bereits Gesetzesvorhaben, über die ein Impfstoff ggf. noch vor der offiziellen Zulassung eingesetzt werden könnte. Gesundheitsminister Spahn steht dazu mit einigen Impfstoff-Entwicklern in direktem Kontakt.“ Problemhintergrund: „Wachsender Druck zur zeitnahen Bereitstellung eines Impfstoffs gegen COVID-19 – im Notfall auch ohne Zulassung“.
15: Bestehender Quellenbestand, zitiert nach den Belegankern des Gesamtartikels „Wie die Politik in der Corona Pandemie an ihren eigenen Fachbehörden vorbeiregierte“ (Kapitel 1) und der Analyse „Sonderrolle des BMG und besonderes Verhältnis BMG BioNTech“: EU FOI Dokument 157 (E Mail BMG an Céline Gauer, 12.06.2020), BMG IFG Dokumente 053, 043, 007 (Jour Fixe), 068 und 113 (vertrauliche Vorabpapiere, 29.11.2020), 137 (Stabilitätsdaten, 29.12.2020).
16: PEI Akte, PDF S. 13 (wortgleich S. 34), Analyse der MedBVSV: „Die Abgabe … ist nur zulässig, wenn das PEI festgestellt hat, dass die Qualität gewährleistet ist und das Nutzen-Risiko-Verhältnis positiv ist. Gegenüber dem Referentenentwurf der MedBVSV sind bei Bewertungen durch die BOB ‚Abstriche aus wissenschaftlicher Sicht‘ nicht mehr vorgesehen.“
17: BfArM IFG Bestand „Covid Berichte“ [BER], zitiert nach dem Quellenverzeichnis des Gesamtartikels: Prüfungen nach § 3 Abs. 2 und 3 MedBVSV zu Lagevrio (Molnupiravir) am 22. und 24.11.2021, Ministeranfrage GESCHZ 10-2020-108114 vom 12.11.2020.
18: PEI Akte, PDF S. 131, Protokoll 23.11.2020 (Kopfzeile „11.23.2020“): „Am vorangegangenen Wochenende erreichte das PEI eine Anfrage des ST Steffen des BMG. BMG hatte über die deutsche Botschaft in Belgien die Information erhalten …“, „Es sei schwer vermittelbar, wenn ein in Deutschland entwickelter Impfstoff zuerst den US-Bürgern und erst später den Europäern zur Verfügung stehen würde. Gegenüber den Bundesländern fordert das BMG, dass zum 10.12.2020 die Impfzentren … einsatzbereit“ sind. Zum Datum 10.12.2020 und der Sitzung des VRBPAC ebenda.
19: EMA, EPAR Comirnaty: „Comirnaty received a conditional marketing authorisation valid throughout the EU on 21 December 2020.“
20: PEI Akte, PDF S. 142 bis 143, Protokoll 21.12.2020: „BioNTech hat gegenüber BMG die Möglichkeit in Aussicht gestellt, dass durch die zügige Aufnahme weiterer Herstellungsstätten … die Produktionskapazität für die EU zeitnah signifikant erhöht werden könnte. PEI hatte hierzu am 18.12. eine WebEx-Besprechung mit BioNTech-Vertretern … wie der Genehmigungsprozess für solche ‚variations‘ von üblicherweise 60-90 Tagen beschleunigt werden kann. … Das BMG ist informiert.“
21: PEI Akte, PDF S. 141, Protokoll 21.12.2020: „Die Kommunikation findet im Austausch und nach den Vorgaben von BMG und EMA statt. Informationen des PEI fließen dabei in das Informationsangebot des BMG mit ein.“
PEI Akte, PDF S. 5, Protokoll 12.05.2020 (Kopfzeile „5.12.2020“): „Auch das BMG diskutiert bereits Gesetzesvorhaben, über die ein Impfstoff ggf. noch vor der offiziellen Zulassung eingesetzt werden könnte. Gesundheitsminister Spahn steht dazu mit einigen Impfstoff-Entwicklern in direktem Kontakt.“ Problemhintergrund: „Wachsender Druck zur zeitnahen Bereitstellung eines Impfstoffs gegen COVID-19 – im Notfall auch ohne Zulassung“.
PEI Akte, PDF S. 142 bis 143, Protokoll 21.12.2020: „BioNTech hat gegenüber BMG die Möglichkeit in Aussicht gestellt, dass durch die zügige Aufnahme weiterer Herstellungsstätten … die Produktionskapazität für die EU zeitnah signifikant erhöht werden könnte. PEI hatte hierzu am 18.12. eine WebEx-Besprechung mit BioNTech-Vertretern … wie der Genehmigungsprozess für solche ‚variations‘ von üblicherweise 60-90 Tagen beschleunigt werden kann. … Das BMG ist informiert.“
PEI Akte, PDF S. 5, Protokoll 12.05.2020 (Kopfzeile „5.12.2020“): „Auch das BMG diskutiert bereits Gesetzesvorhaben, über die ein Impfstoff ggf. noch vor der offiziellen Zulassung eingesetzt werden könnte. Gesundheitsminister Spahn steht dazu mit einigen Impfstoff-Entwicklern in direktem Kontakt.“ Problemhintergrund: „Wachsender Druck zur zeitnahen Bereitstellung eines Impfstoffs gegen COVID-19 – im Notfall auch ohne Zulassung“.
PEI Akte, PDF S. 141, Protokoll 21.12.2020: „Die Kommunikation findet im Austausch und nach den Vorgaben von BMG und EMA statt. Informationen des PEI fließen dabei in das Informationsangebot des BMG mit ein.“
PEI Akte, PDF S. 7, Protokoll 12.05.2020: „Die EMA ist in der Situation wahrscheinlich zu unbeweglich und kann nicht flexibel genug auf den Pandemiedruck reagieren. Das PEI muss daher über die EMA hinausdenken.“
PEI Akte, PDF S. 13 (wortgleich S. 34), Analyse der MedBVSV: „Die Abgabe … ist nur zulässig, wenn das PEI festgestellt hat, dass die Qualität gewährleistet ist und das Nutzen-Risiko-Verhältnis positiv ist. Gegenüber dem Referentenentwurf der MedBVSV sind bei Bewertungen durch die BOB ‚Abstriche aus wissenschaftlicher Sicht‘ nicht mehr vorgesehen.“
PEI Akte, PDF S. 5, Protokoll 12.05.2020: „Dies ist ein extrem heikles Thema mit großem Impact … Aktuell ist die Datenlage für alle Impfstoffe noch zu vorläufig, um an eine solche Lösung zu denken. Mögliche Impfstoffrisiken könnten bei einem zu schnellen breiten Einsatz des Impfstoffs sehr schwerwiegende Auswirkungen haben.“
PEI Akte, PDF S. 13 (wortgleich S. 34): Bei Bundesbeschaffung Ausnahmen u. a. von „Haftung (Ausnahme von der Gefährdungshaftung des § 84 AMG, Haftung von PU, Herstellern und Ärzten grds. nur bei Vorsatz und grober Fahrlässigkeit)“.
PEI Akte, PDF S. 30, Analyse 19.08.2020: „Im Übrigen wird der High-Dose Influenza Impfstoff diese Saison ohne gültige Zulassung durch den Bund zentral beschafft.“ und „Laut der Einschätzung von S4 ist eine Chargenprüfung … im Fall der Beschaffung durch den Bund nie erforderlich.“
PEI Akte, PDF S. 14: „Pharmakovigilanz: Die MedBVSV trifft weder für den Fall I noch für den Fall II Ausnahmen von den arzneimittelrechtlichen Pharmakovigilanzvorschriften.“ S. 30: „fehlen zudem entsprechende Regelungen zu Pharmakovigilanzmeldungen“.
PEI Akte, PDF S. 136 “Die Personallage in der Pharmakovigilanz ist hinsichtlich der zu bewältigenden Aufgaben eher schlecht. Es fehlt an Medizinern mit Expertise zu Impfstoffen und Postmarketingstudien, die kurzfristig einsatzfähig sind.”
“Wenn nötig muss geeignetes Personal aus dem Haus rekrutiert werden, dass nicht mit COVID-19 befasst ist.“
PEI Akte, PDF S. 30, Analyse 19.08.2020: „Im Übrigen wird der High-Dose Influenza Impfstoff diese Saison ohne gültige Zulassung durch den Bund zentral beschafft.“ und „Laut der Einschätzung von S4 ist eine Chargenprüfung … im Fall der Beschaffung durch den Bund nie erforderlich.“ (OCR Text: „Fligh-Dose“).
PDF S. 29, Protokoll 19.08.2020: „Hier kann das PEI sowohl ‚abgespeckte‘ Zulassungen vornehmen und Ausnahmegenehmigungen erteilen als auch das Inverkehrbringen von nicht zugelassenen Produkten gewähren“, „Ausnahmen bei der Chargenfreigabepflicht sind möglich, sowohl bei nichtzugelassenen als auch bei zugelassenen Arzneimitteln.“ und „Die Entscheidung des PEI unterliegt nicht dem Zustimmungserfordernis des BMG.“
PDF S. 29: „Allerdings geht S4 von der Notwendigkeit bzw. Sinnhaftigkeit einer anderweitigen Abstimmung mit BMG aus und hinterfragt, warum die Befugnisse des PEI so weitreichend gestaltet wurden.“
PDF S. 14: „Dies erstaunt, denn bei der Gestattung von Einzelfallausnahmen zu Härtefallprogrammen i.S.d. § 21 Abs. 6 AMG und der AMHV, bei Fristausnahmen bei der Genehmigung klinischer Prüfungen und den TFG Spenderauswahl- und Rückstellkriterien ist jeweils das Zustimmungserfordernis des BMG ausdrücklich normiert.“
PEI Akte, PDF S. 38 und S. 74, Folien Szenario 1: „Eine Anwendung eines nicht zugelassenen Impfstoffs sollte in diesem Szenario nicht erfolgen!!“ Zum Worst Case S. 85: Mindestanforderungen könnten „‚fromme Wünsche‘ sein, die realistisch nicht erfüllbar sind“.
PEI Akte, PDF S. 32, Protokoll 19.08.2020: „Bei einer in Deutschland derart geringen Mortalitätsrate empfiehlt es sich ihrer Ansicht nach nicht, mit einem wenig geprüften Impfstoff zu arbeiten, solange nicht das Worst-Case-Szenario besteht.“
PDF S. 32, Protokoll 19.08.2020, Diskussion zu Szenario 3: „Man sollte bei Szenario 3 dieselben Kriterien befolgen wie bei Szenario 1. Solange das Gesundheitssystem nicht überfordert ist, warum sollte man Abstriche machen?“
PEI Akte, PDF S. 131, Protokoll 23.11.2020 (Kopfzeile „11.23.2020“): „Am vorangegangenen Wochenende erreichte das PEI eine Anfrage des ST Steffen des BMG. BMG hatte über die deutsche Botschaft in Belgien die Information erhalten …“, „Es sei schwer vermittelbar, wenn ein in Deutschland entwickelter Impfstoff zuerst den US-Bürgern und erst später den Europäern zur Verfügung stehen würde. Gegenüber den Bundesländern fordert das BMG, dass zum 10.12.2020 die Impfzentren … einsatzbereit“ sind. Zum Datum 10.12.2020 und der Sitzung des VRBPAC ebenda.
PEI Akte, PDF S. 131, Protokoll 23.11.2020 (Kopfzeile „11.23.2020“): „Am vorangegangenen Wochenende erreichte das PEI eine Anfrage des ST Steffen des BMG. BMG hatte über die deutsche Botschaft in Belgien die Information erhalten …“, „Es sei schwer vermittelbar, wenn ein in Deutschland entwickelter Impfstoff zuerst den US-Bürgern und erst später den Europäern zur Verfügung stehen würde. Gegenüber den Bundesländern fordert das BMG, dass zum 10.12.2020 die Impfzentren … einsatzbereit“ sind. Zum Datum 10.12.2020 und der Sitzung des VRBPAC ebenda.
PEI Akte, PDF S. 131 bis 132: „Es gab mehrere major objections“ zum Qualitätspaket von BioNTech, „Am 24.11. findet dazu eine ad hoc Sitzung der BWP statt.“
Tinari, S. (2021). The EMA covid-19 data leak, and what it tells us about mRNA instability. BMJ, 372, n627. https://doi.org/10.1136/bmj.n627
(PDF) Accelerated Development of COVID-19 vaccines: technology platforms, benefits, and associated risks. (2021, May 1). ResearchGate. https://www.researchgate.net/publication/353042433_Accelerated_Development_of_COVID-19_Vaccines_Technology_Platforms_Benefits_and_Associated_Risks
Committee for Medicinal Products for Human Use (CHMP). (2021). Assessment report. In Comirnaty (Assessment Report EMA/707383/2020; pp. 2–140). https://www.ema.europa.eu/en/documents/assessment-report/comirnaty-epar-public-assessment-report_en.pdf
Committee for Medicinal Products for Human Use (CHMP). (2021). Assessment report. In Comirnaty (Assessment Report EMA/707383/2020; pp. 2–140). https://www.ema.europa.eu/en/documents/assessment-report/comirnaty-epar-public-assessment-report_en.pdf
PEI Akte, PDF S. 133: „Eine abgeschlossene Bewertung bis zum 10.12.20 wäre eine extreme Herausforderung, da die klinischen Daten bisher noch nicht vorliegen und mind. 2-3 Wochen zur seriösen Bewertung eines Datenpakets benötigt werden.“
PEI Akte, PDF S. 134: „Wenn die Daten von BioNTech erst kurzfristig vorliegen, kann zum 10.12.2020 keine gründliche Risiken-Nutzen-Analyse durchgeführt werden.“, „eine Zulassung ohne komplette Bewertung wäre unseriös. Erinnert an das Versprechen: ‚sicher und schnell‘. Eine komplette und seriöse Prüfung ist die Funktion des PEI. Vieths: Ist ein Inverkehrbringen ohne Zulassung nach MedBVSV durch BMG denkbar? Cichutek: Vermutlich nicht, deshalb der Druck hinsichtlich der Zulassung.“
PEI Akte, PDF S. 134: „Wenn die Daten von BioNTech erst kurzfristig vorliegen, kann zum 10.12.2020 keine gründliche Risiken-Nutzen-Analyse durchgeführt werden.“, „eine Zulassung ohne komplette Bewertung wäre unseriös. Erinnert an das Versprechen: ‚sicher und schnell‘. Eine komplette und seriöse Prüfung ist die Funktion des PEI. Vieths: Ist ein Inverkehrbringen ohne Zulassung nach MedBVSV durch BMG denkbar? Cichutek: Vermutlich nicht, deshalb der Druck hinsichtlich der Zulassung.“
PEI Akte, PDF S. 135, Protokoll 23.11.2020: „Eine Reinheit von [geschwärzt] intakter RNA und Unklarheit über die Menge an truncated RNA ist suboptimal. … Cichutek: Zum 10,12.20 müssen die Tests (vergleichbar mit denen der Firmen) einsetzbar sein. Eine Validierung und Zertifizierung kann nachgezogen werden. BioNTech könnte [geschwärzt] nach der Zulassung ausliefern, die Chargenprüfung muss parallel dazu laufen.“
PEI Akte, PDF S. 132: Einfuhrprüfung möglicherweise „nicht durchgeführt wird – es ist unklar, ob dies schriftlich fixiert ist“, die Tests seien „bisher weder in DE noch in BE etabliert“.
Bestand „Variation reports“ zu Comirnaty, BWP Bewertung vom 24.11.2020 mit der Nachforderung zusätzlicher Charakterisierung verkürzter RNA, ausgewertet im Projekt „Comirnaty Variation Reports und Qualitätsbewertung“. – Hier greift die KI auf ein anderes, nicht öffentliches Projekt zu, das ich ihr gefüttert habe, aber nicht veröffentlichen kann.
PEI, Häufig gestellte Fragen zu den Krisenstabsunterlagen: „Diese Befürchtung hat sich im weiteren Verlauf nicht bestätigt, da die noch fehlenden Daten kurz nach der hier dokumentierten Krisenstabssitzung vorlagen und der tatsächliche Zulassungstermin zehn Tage nach dem im Vorfeld geäußerten Wunschtermin lag.“ Zum Satz vom 12.05.2020: „Vor diesem Hintergrund ist die Aussage … zu verstehen.“
PEI Akte, PDF S. 131, Protokoll 23.11.2020 (Kopfzeile „11.23.2020“): „Am vorangegangenen Wochenende erreichte das PEI eine Anfrage des ST Steffen des BMG. BMG hatte über die deutsche Botschaft in Belgien die Information erhalten …“, „Es sei schwer vermittelbar, wenn ein in Deutschland entwickelter Impfstoff zuerst den US-Bürgern und erst später den Europäern zur Verfügung stehen würde. Gegenüber den Bundesländern fordert das BMG, dass zum 10.12.2020 die Impfzentren … einsatzbereit“ sind. Zum Datum 10.12.2020 und der Sitzung des VRBPAC ebenda.
PEI Akte, PDF S. 141, Protokoll 21.12.2020: „Die Kommunikation findet im Austausch und nach den Vorgaben von BMG und EMA statt. Informationen des PEI fließen dabei in das Informationsangebot des BMG mit ein.“
PEI Akte, PDF S. 142: Impfreaktionen, „die deutlich stärker ausfallen als z.B. bei Grippeimpfungen“.
PEI Akte, PDF S. 142 bis 143, Protokoll 21.12.2020: „BioNTech hat gegenüber BMG die Möglichkeit in Aussicht gestellt, dass durch die zügige Aufnahme weiterer Herstellungsstätten … die Produktionskapazität für die EU zeitnah signifikant erhöht werden könnte. PEI hatte hierzu am 18.12. eine WebEx-Besprechung mit BioNTech-Vertretern … wie der Genehmigungsprozess für solche ‚variations‘ von üblicherweise 60-90 Tagen beschleunigt werden kann. … Das BMG ist informiert.“
World Health Organisation. (2020). International trends in responses to the COVID-19 pandemic in the pharmaceutical sector. https://www.cov.com/-/media/files/corporate/publications/2020/04/international-trends-in-responses-to-the-covid-19-pandemic-in-the-pharmaceutical-sector.pdf
ERAadministrator. (2023, November 6). European Procedural Guidance during COVID-19 Pandemic | European Regulatory Affairs Specialists. European Regulatory Affairs Specialists. https://eureg.ie/european-procedural-guidance-during-covid-19-pandemic/
Executive Steering Group on Shortages and Safety of Medicinal Products (MSSG). (2023). MSSG Toolkit on recommendations on tackling shortages of medicinal products. In MSSG Toolkit on Recommendations on Tackling Shortages of Medicinal Products (pp. 1–15). https://www.ema.europa.eu/en/documents/other/mssg-toolkit-recommendations-tackling-shortages-medicinal-products_en.pdf
AgencyIQ by POLITICO. (2023, October 27). European Commission reveals action plan to address medicines shortages | AgencyIQ by POLITICO. https://www.agencyiq.com/blog/european-commission-reveals-action-plan-to-address-medicines-shortages/
AgencyIQ by POLITICO. (2023, October 27). European Commission reveals action plan to address medicines shortages | AgencyIQ by POLITICO. https://www.agencyiq.com/blog/european-commission-reveals-action-plan-to-address-medicines-shortages/
PEI Akte, PDF S. 144 bis 145, Tagesordnung mit Hintergrundinformationen zur Sitzung 04.01.2021. Wörtlich S. 144: „Bitte BMG Herr Spahn: PEI wird gebeten, die Datengrundlage für die Genehmigung bestimmter Altersgruppen (E-Mail vom Wochenende) zu sichten“, „Beschaffung und Inverkehrbringen in Deutschland nach MedBVSV“, „Beschaffung von nicht von der EU-Zulassung abgedeckten Comirnaty-Dosen“, „auch ohne umfassende Daten“, „Auf welche Daten könnte bei den jeweiligen Impfstoffkandidaten notfalls verzichtet werden“, „Änderung des Impfschemas durch Zweitimpfung 3-6 Monate nach Erstimpfung“. Ein Ergebnisprotokoll liegt laut PEI FAQ nicht vor.
Jb, D. /. (2024, October 25). Kann man die zweite Dosis verschieben? Deutsche Apotheker Zeitung. https://www.deutsche-apotheker-zeitung.de/news/artikel/2021/01/06/kann-man-die-zweite-dosis-verschieben
PEI Akte, PDF S. 145, Hintergrund zum 04.01.2021: „Es gibt keine (robusten) Daten, die eine Verschiebung der zweiten Dosis z. B. auf ein Zeitfenster von 6 Monaten begründen könnten.“, Schutz „insbesondere in den gegenwärtig prioritär geimpften Personen >80 Jahren“ möglicherweise „nur unzureichend“, Risiko von ADE/ERD „nicht völlig auszuschließen“, „ABER: dies ist die Entscheidung der STIKO und politisch brisant“, ein Einsatz ohne Evidenzgenerierung „könnte … der gesamten Impfkampagne schaden und den Impfstoff diskreditieren“.
Ständigen Impfkommission am Robert Koch-Institut. (2021). Mitteilung der Ständigen Impfkommission am Robert Koch-Institut. Epidemiologisches Bulletin. https://edoc.rki.de/bitstream/handle/176904/7637/Beschluss-STIKO-Empfehlung-Aktualisierung-Zur-Ver%C3%B6ffentlichung.pdf?sequence=1&isAllowed=y
Ärzteblatt, D. Ä. G. R. D. (n.d.). Spahn: Wohl keine zeitliche Streckung der Coronaimpfungen. Deutsches Ärzteblatt. https://www.aerzteblatt.de/news/spahn-wohl-keine-zeitliche-streckung-der-coronaimpfungen-9e4ece26-ef70-4452-ab0e-3df7aeb1dd1e
Spahn: „Da es ja aber eine gemischt politisch-wissenschaftliche Debatte dazu gibt …“ und „dass wir bei der Zulassung und dem, was in der Zulassung steht, bleiben sollten“.
PEI Akte, PDF S. 170, Ergebnisprotokoll 15.11.2021: „Diese Frage wurde seitens BMG an das PEI herangetragen. Post Meeting Notiz (aus E-Mail von 15.11.2021): ‚… gibt es demnach keine Sicherheits-und Immunogenitätsdaten für einen Impfabstand von weniger als 6 Monaten. Es kann aus diesen Studien keine Empfehlung für einen Boosterdosis nach weniger als 6 Monaten gegeben werden.‘“ Weitere Warnzitate: S. 5 („extrem heikles Thema“), S. 134 („wäre unseriös“), S. 145 („keine (robusten) Daten“).
Ärzteblatt, D. Ä. G. R. D. (n.d.). Corona: Druck auf STIKO wächst bei Fragen zur Boosterimpfung. Deutsches Ärzteblatt. https://www.aerzteblatt.de/news/corona-druck-auf-stiko-waechst-bei-fragen-zur-boosterimpfung-82948da6-8dc8-4e54-9d16-01bfaf7566ff
Spahn wollte Auffrischungen ermöglichen, „auch wenn die letzte Impfung noch nicht sechs Monate her ist“, Lauterbach rechnete mit einer Empfehlung „bereits fünf Monate nach der zweiten Impfung“.
Von Liebe, S., & Redaktion, B. (2021, November 20). Booster-Impfung: Davor den Corona-Antikörper-Wert bestimmen lassen? BR24. https://www.br.de/nachrichten/wissen/corona-booster-impfung-davor-den-antikoerper-wert-bestimmen,SnhgzfI
Das Bayerische Gesundheitsministerium empfiehlt „seit 15. November 2021 eine Auffrischungsimpfung ‚fünf Monate nach der letzten Impfung‘“.
Robert Koch-Institut. (2025, January 20). Pressemitteilung der STIKO zur Auffrischimpfung einer COVID-19-Impfung bei Personen ab 18 Jahren (18.11.2021). RKI2024. https://www.rki.de/DE/Themen/Infektionskrankheiten/Impfen/Staendige-Impfkommission/Empfehlungen-der-STIKO/PM/PM_2021-11-18.html
Auffrischung für alle ab 18 Jahren „in der Regel im Abstand von 6 Monaten“, Verkürzung auf 5 Monate „im Einzelfall oder wenn genügend Kapazitäten vorhanden sind“.
Robert Koch-Institut. (2025, January 20). Pressemitteilung der STIKO zur Verkürzung des Impfabstands bei der COVID-19-Auffrischimpfempfehlung. RKI2024. https://www.rki.de/DE/Themen/Infektionskrankheiten/Impfen/Staendige-Impfkommission/Empfehlungen-der-STIKO/PM/PM_2021-12-21.html
„verkürzter Abstand von mindestens 3 Monaten“.
PEI Akte, PDF S. 236, Vorbereitung 10.06.2022 (Kopfzeile „6.10.2022“): „möchte er nach Herrn Cichuteks Verständnis Biontech und Moderna zu einem sofortigen Switch auf Wuhan/BA.5-RNAs drängen“, Vorbereitung einer PEI Position „zum von Herrn Lauterbach angedachten sofortigen Umstellen der Herbstimpfstoffe“.
PEI Akte, PDF S. 239 bis 240: Verzögerung „von ca. 4-6 Monaten“, Zulassung „auf Basis von Immunogenitätsdaten aus sehr kleinen klinischen Prüfungen (n=50) oder nur auf Basis von Immunogenitätsdaten am Tier wird kritisch diskutiert“, Empfehlung einer vereinfachten Stammumstellung „weiterhin auf Basis klinischer Immunogenitäts- und Sicherheitsdaten“.